


本文是「固体物理学」系列的第 19 篇(共 34 篇),整理自 Neil W. Ashcroft 与 N. David Mermin 所著 Solid State Physics 第 19 章的中文译稿。
第七章中,我们根据晶体结构的对称性讨论了固体的分类。那里描述的类别十分重要,但完全依据固体的一个方面:几何对称性。这种分类方案无法反映固体中影响其物理性质(即使不影响纯粹的几何性质)的重要结构方面。因此,在七个晶系中的每一个晶系内,都能找到呈现各种电学、力学和光学性质的固体。
本章介绍另一种不那么严格的分类方案,它不以对称性为基础,而着重考虑物理性质。该方案以价电子(valence electrons)的组态为依据。1
由价电子决定的最重要区别,是金属(metals)与绝缘体(insulators)的区别。如我们所见(第八章),金属与绝缘体的差别,取决于是否存在任何部分填充的能带:金属存在,绝缘体不存在。2 对于零温下的理想晶体,只要独立电子近似有效,这就是一个完全严格的判据,将固体分为两个明确的类别。3
这两个类别的依据是电子在波矢空间中的分布,而非实空间中的分布。如果依据电子在实空间中的分布来区分金属与绝缘体,就找不到同样严格的判据。只能作出这样的定性观察:金属中的电子分布,一般远不如绝缘体那样集中于离子实(ion cores)附近。图 19.1 说明了这一点:以两个中心画出钠原子和氖原子中已占据电子能级的波函数,两中心间距等于固体中的最近邻间距。在钠中,即使在两原子正中间,电子密度仍相当可观,而在氖中则很小。如果试图据此论证固态氖应当绝缘、固态钠应当导电,思路大致如下:从紧束缚理论(第十章)的角度看,原子波函数的显著重叠意味着宽能带的存在,而宽能带又可能导致能带间的显著重叠,从而产生金属性。因此,我们很快又回到了 $k$ 空间,只有在那里才能给出真正令人满意的判据。
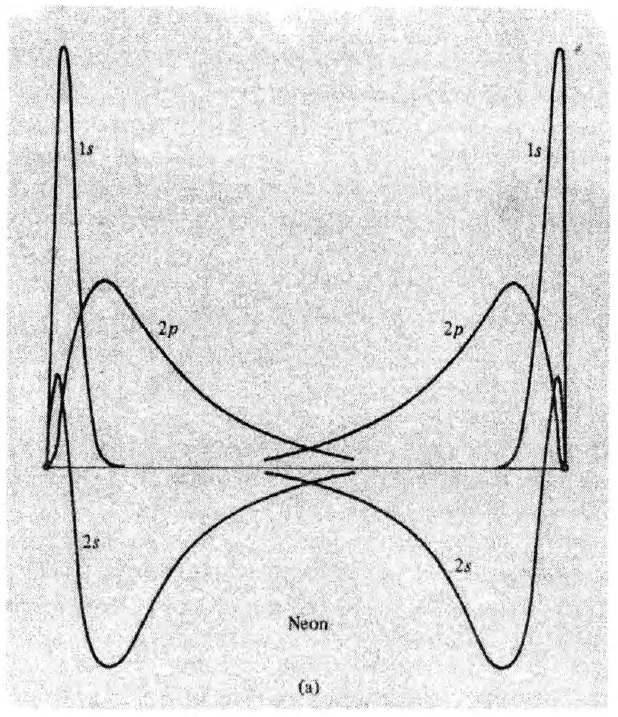
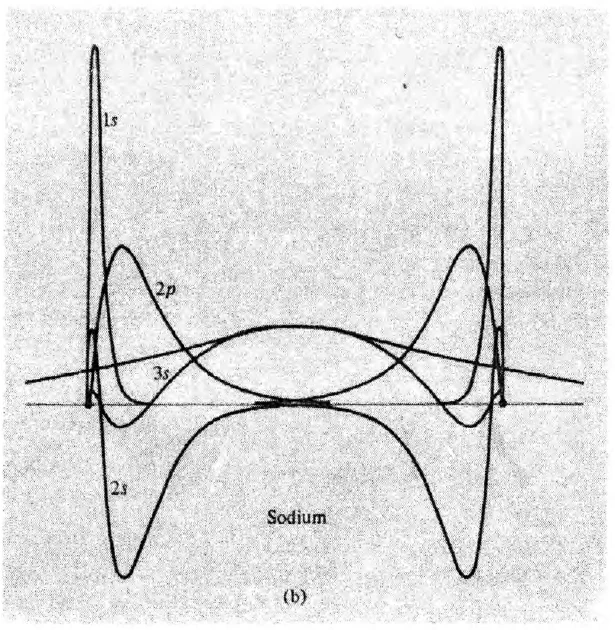
图 19.1 计算得到的径向原子波函数 $r\psi(r)$:(a) 氖 $[1s^22s^22p^6]$;(b) 钠 $[1s^22s^22p^63s^1]$。以两个中心画出波函数,取两中心间距为固体中观测到的最近邻距离(氖,3.1Å;钠,3.7Å)。氖的 $2s$ 与 $2p$ 轨道重叠很小。钠的 $2s$ 与 $2p$ 轨道重叠要小得多,但 $3s$ 波函数的重叠极大。(曲线来自 D. R. Hartree 和 W. Hartree 的计算,Proc. Roy. Soc. A193, 299 (1948)。)
图内文字:Neon=氖;Sodium=钠。轨道标签和曲线保留原扫描。
绝缘体的分类
(THE CLASSIFICATION OF INSULATORS)
金属与绝缘体的区别,以电子在 $k$ 空间中的分布为依据,这一分布指明了可能的 $\boldsymbol{k}$ 能级中哪些被占据。不过,在绝缘体这一大类内部,根据电子的空间分布作进一步区分,非常有用。有三种大体上可以辨认的绝缘固体,它们具有明显不同的电子空间分布类型。4 这些类别无法严格规定,我们会遇到处于边界的情况,但每类的典型情形很容易描述。
**1. 共价晶体(Covalent Crystals)**这类晶体的电子空间分布可以说与金属并非十分不同,但在 $k$ 空间中没有部分填充的能带。因此,共价晶体中的电子不必强烈局域于离子实附近。另一方面,共价晶体不太可能具有简单金属所特有的、间隙区域内近乎均匀的电子密度分布;简单金属的单电子波函数在离子实之间近乎平面波。间隙电子分布更可能局域于某些优先方向,形成化学语言中所说的“键”(bonds)。共价晶体(也称价键晶体,valence crystal)的一个例子是金刚石,它是带隙为 5.5 eV 的绝缘体。金刚石的间隙区域具有可观的电子密度,高度集中在连接每个碳离子实与其四个最近邻的直线附近(图 19.2)。5 这种间隙电荷密度是共价晶体区别于另外两种绝缘类型的特征。
**2. 分子晶体(Molecular Crystals)**分子晶体6 的典型例子是固态稀有气体(noble gases):氖、氩、氪和氙。7 在原子状态下,它们具有完全填满的电子壳层;这是一种高度稳定的组态,在固体中只受到微弱扰动。从能带结构的角度看,稀有气体是极端紧束缚固体的典型例子;即离子实之间电子密度极小,所有电子仍很好地局域于各自所属离子附近。对于许多目的,这类固体的整个能带结构理论显得并不切题,因为可以把所有电子都视为芯电子。8 对分子晶体的讨论,必须从考虑固体形成时原子实际受到的那些微弱扰动开始。
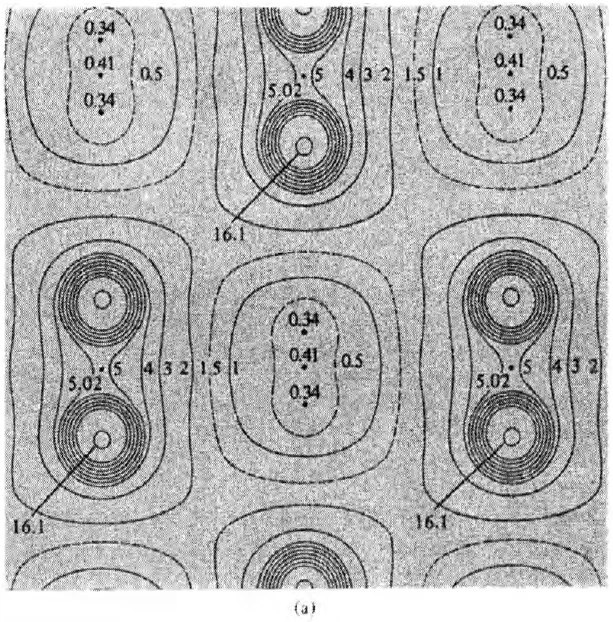
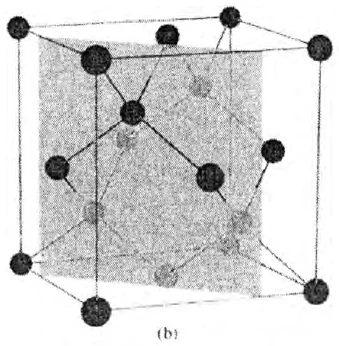
图 19.2 根据 X 射线衍射数据推得的金刚石常规立方晶胞某平面截面上的电子电荷分布。(a) 中的曲线为等电子密度线。曲线旁的数字表示电子密度,单位为每立方埃的电子数。(a) 所描述的晶胞平面截面显示在 (b) 中。注意,在该平面与最近邻键相交的位置,电子密度很高(每立方埃 5.02 个电子,而最低密度区域为 0.034)。这是共价晶体的特征。(依据 Y. K. Syrkin 和 M. E. Dyatkina,Structure of Molecules and the Chemical Bond 中的一幅图,M. A. Partridge 和 D. O. Jordan 翻译并修订,Interscience,New York,1950。)
[?] 图注将最低密度印为 0.034,(a) 内对应标签为 0.34。两者分别保留。
**3. 离子晶体(Ionic Crystals)**氯化钠这样的离子晶体,是由一种金属元素和一种非金属元素组成的化合物。与分子晶体一样,离子晶体具有高度局域于离子实附近的电子电荷分布。不过,在分子晶体中,所有电子都留在各自所属原子的近旁,而在离子晶体中,一些电子远离了原来的原子,以至于被另一种组分紧密束缚。事实上,可以把离子晶体看作一种分子晶体,其中组成分子(有两种)不是钠原子与氯原子,而是 $\mathrm{Na}^+$ 和 $\mathrm{Cl}^-$ 离子;它们在固体中的电荷分布,相对于孤立自由离子中的分布只受到微弱扰动。不过,由于组成离子晶体的局域实体不是中性原子,而是带电离子,离子间巨大的静电力在决定离子晶体性质时起支配作用,使其性质与分子固体很不相同。
图 19.3 概括了表征三种基本绝缘体类别的电子电荷分布。
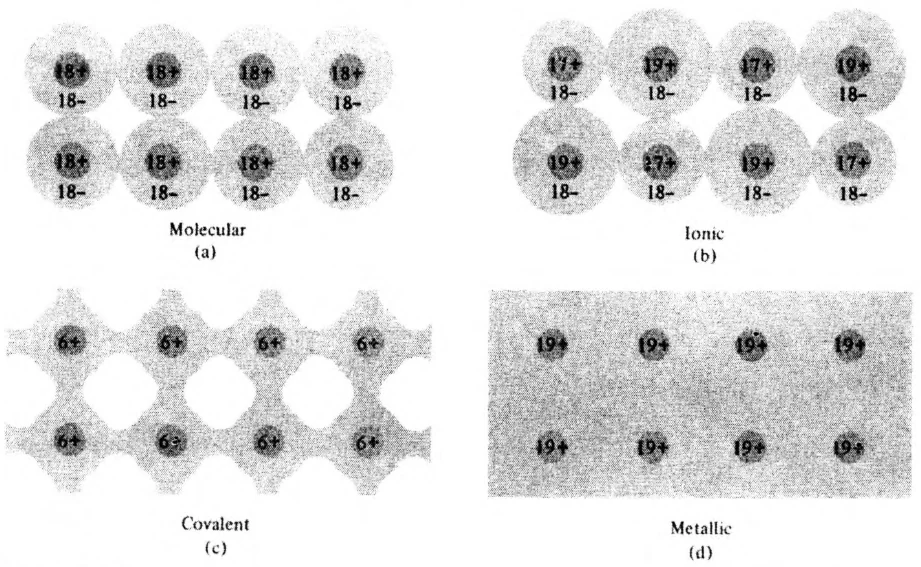
图 19.3 基本固体类型中电子电荷分布的高度简化二维示意图。小圆代表带正电的原子核,阴影部分代表电子密度相当可观的区域(但绝非均匀分布)。图示为:(a) 分子型(用二维“氩”表示);(b) 离子型(“氯化钾”);(c) 共价型(“碳”);(d) 金属型(“钾”)。
图内文字:Molecular=分子型;Ionic=离子型;Covalent=共价型;Metallic=金属型。电荷数字、正负号和阴影保留原扫描。
常见的这些区分,着重强调的往往不是电子的空间组态,而是所谓的成键(bonding)。化学家尤其重视这种观点,因为在他们看来,给固体分类时最重要的问题是什么将其结合在一起。这两种观点密切相关,因为电子与原子核之间的库仑吸引,是将任何固体结合起来的根本“胶合剂”。因此,结合的性质关键地取决于电子的空间排列。不过,从当代物理学的观点看,尤其是在宏观固体的研究中,组装一个物体所需的能量,远不像化学家眼中那样是一项基本性质。因此,在描述这些类别时,我们选择着重强调电子的空间结构,而非传统上强调的成键。对于物理学家,成键只是受这种空间分布强烈影响的众多性质之一。
不过,仍应了解这种化学观点在命名上的含义:当说到静电力协同将相应类型固体结合起来的特征方式时,人们使用“金属键”(metallic bond)、“离子键”(ionic bond)、“共价键”(covalent bond)和“氢键”(hydrogen bond)这些名称。第二十章将进一步讨论各类固体的结合能(binding energies,也称内聚能,cohesive energies)。
在本章余下部分,我们希望进一步阐明固体基本类别之间的区别,既强调描述极端类型时所用模型的很大差别,也强调不同类别之间存在的连续性。以下讨论对每种类型都作了极大的简化。我们给出一系列模型,其精细程度与金属的德鲁德模型相当,可作为分析各类别的起点。第二十章将介绍这些模型的更多定量内容。
离子晶体(IONIC CRYSTALS)
离子晶体最朴素的模型,将所有离子视为不可穿透的带电球。带正电与带负电的球之间的静电吸引,使晶体结合在一起,而它们的不可穿透性则防止晶体坍塌。
不可穿透性来自泡利不相容原理,以及离子稳定的闭壳层电子组态。当两个离子接近到其电子电荷分布开始重叠时,不相容原理要求:一个离子在另一个离子附近引入的多余电荷,必须由未占据的能级容纳。不过,正离子和负离子的电子组态都属于稳定的闭壳层 $ns^2np^6$ 类型,这意味着最低未占据能级与已占据能级之间存在很大的能隙。因此,强迫电荷分布重叠需要消耗很多能量;即只要离子靠得很近,使其电子电荷分布相互穿入,离子间就存在很强的排斥力。
对于本章要说明的定性观点,将离子视为不可穿透的球已经足够;即把表示这一排斥力的势,在某一距离以内取为无穷大,超过该距离则取为零。不过,我们强调,离子并非严格不可穿透。在离子晶体的详细计算中,必须为排斥势随离子间距的变化假定一种不那么简单的形式。(第二十章将给出一个初步例子。)此外,在更实际的图像中,离子也不能视为严格的球形,因为晶体中的邻居使它们偏离自由空间中的(严格球形的)形状。
碱金属卤化物(I–VII 族离子晶体)
(ALKALI HALIDES (I–VII IONIC CRYSTALS))
碱金属卤化物(alkali halides)最接近由球形带电台球组成的理想离子晶体。这些晶体在常压下均为立方晶体。正离子(阳离子,cation)是碱金属离子之一($\mathrm{Li}^+$、$\mathrm{Na}^+$、$\mathrm K^+$、$\mathrm{Rb}^+$ 或 $\mathrm{Cs}^+$),负离子(阴离子,anion)是卤素离子之一($\mathrm F^-$、$\mathrm{Cl}^-$、$\mathrm{Br}^-$ 或 $\mathrm I^-$)。它们在通常条件下均结晶为氯化钠结构(图 19.4a),只有 CsCl、CsBr 和 CsI 例外,后者以氯化铯结构(图 19.4b)最稳定。
为理解这些结构中的基本实体为什么是离子而非原子,以 RbBr 为例。孤立溴原子确实可以吸引一个额外电子,形成具有氪的闭壳层电子组态的稳定阴离子 $\mathrm{Br}^-$。这一额外电子的结合能9 约为
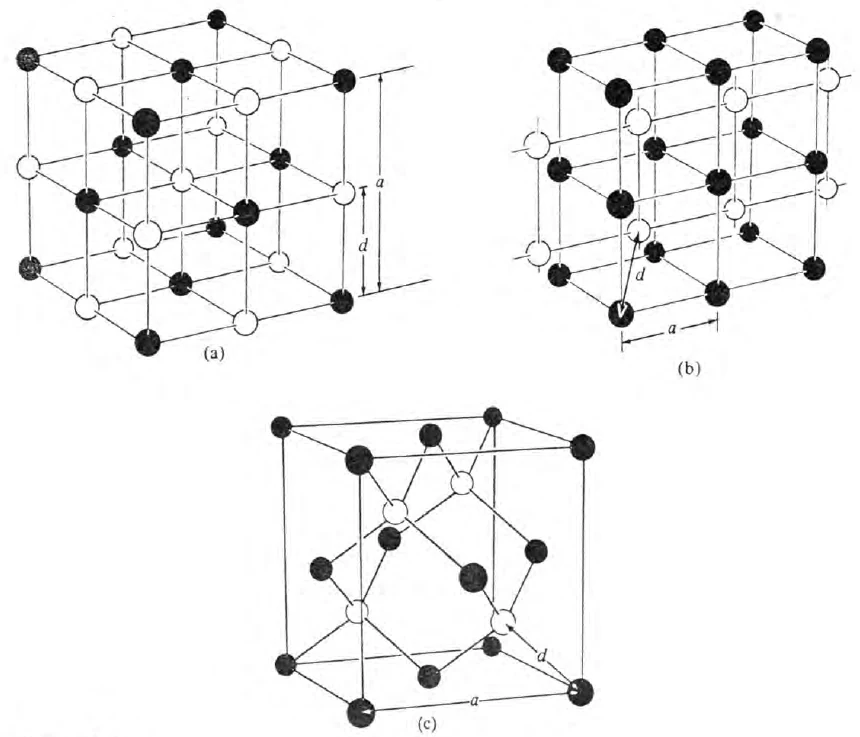
图 19.4 (a) 氯化钠结构;(b) 氯化铯结构;(c) 闪锌矿(zincblende,sphalerite)结构。各图均标出常规立方晶胞的边长 $a$ 和最近邻距离 $d$。由图可见,它们的关系为:(a) 氯化钠:$d=a/2$;(b) 氯化铯:$d=\sqrt3a/2$;(c) 闪锌矿:$d=\sqrt3a/4$。这些结构的详细描述见第四章。3.5 eV。不过,要形成阳离子 $\mathrm{Rb}^+$(也具有氪的闭壳层组态),释放额外电子需要 4.2 eV。因此,一个铷原子与一个溴原子的总能量似乎应比相应离子的总能量低 0.7 eV。只要离子相距很远,确实如此。不过,如果使离子靠近,它们之间的静电吸引相互作用会降低这一对离子的能量。在晶态 RbBr 中,离子间距约为 $r=3.4\,\text{Å}$。在这一距离上,一对离子的附加库仑能为 $-e^2/r=-4.2\,\mathrm{eV}$,这足以抵消大间距时使原子比离子更有利的 0.7 eV,而且有余。
校对注:保留原书 3.5 eV 与 4.2 eV 两项输入,将其差值按算术修正为 0.7 eV。
由 X 射线衍射数据推得的电子电荷分布,证实了将碱金属卤化物视为一组球形离子堆积在一起的图像。图 19.5 显示这些实验对氯化钠所推得的电荷分布。
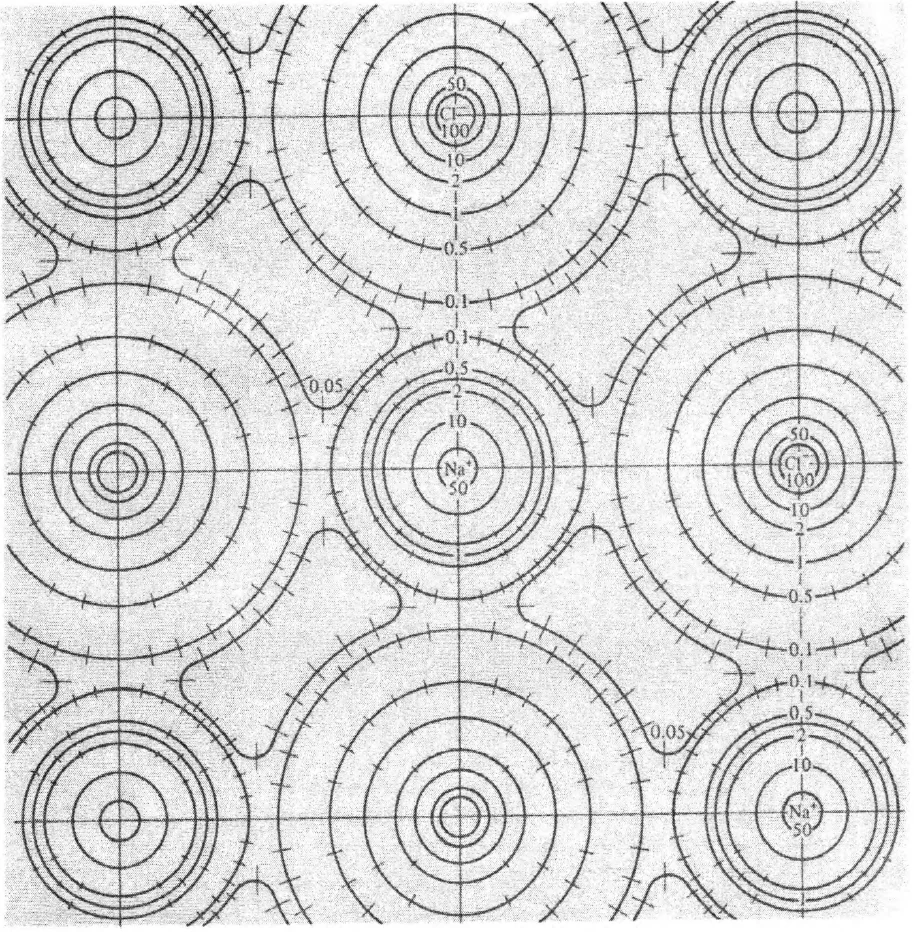
图 19.5 由 X 射线衍射数据推得的 NaCl 中含离子的 [100] 平面上的电子电荷密度。数字给出等密度线上的密度值,单位为每立方埃的电子数。垂直于等密度曲线的短线为误差棒(error bars)。(据 G. Schoknecht,Z. Naturforschung 12, 983 (1957)。)
能带结构计算也证实了碱金属卤化物由略微畸变的局域离子组成这一观点。图 19.6 显示 KCl 的计算能带随(外部施加的)晶格常数的变化,并与自由离子的相应能级比较。由于离子间的库仑相互作用,即使在大间距下,能带能量与孤立离子能级的能量也可相差多达半个里德伯。不过,在观测到的晶格常数下,所有能带的宽度都极窄,表明离子电荷分布的重叠很小。
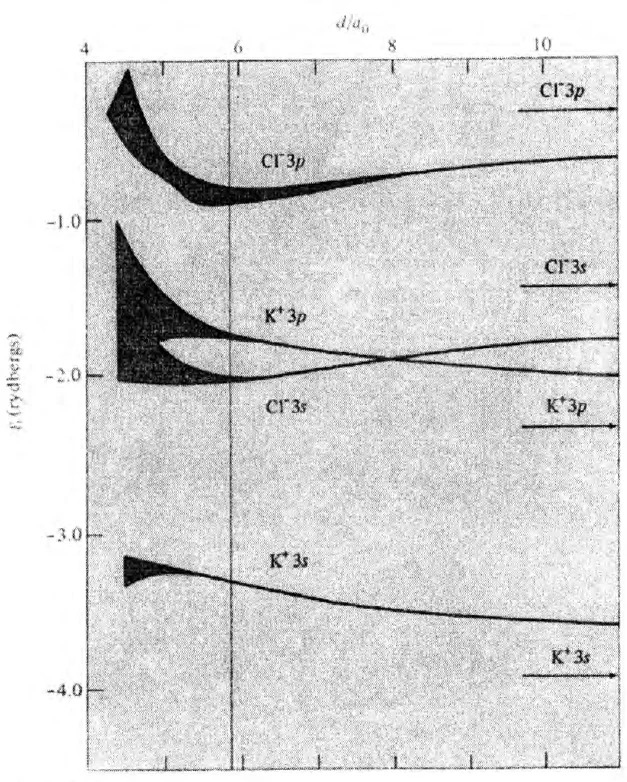
图 19.6 KCl 中最高的四个已填充能带,按离子间距 $d$(以玻尔半径为单位)的函数计算。竖线位于观测到的 $d$ 处。右侧箭头标出自由离子的能量。注意,虽然晶态中的能量发生了显著平移,能带仍很窄。(引自 L. P. Howard,Phys. Rev. 109, 1927 (1958)。)
图内文字:rydbergs=里德伯。其余离子、轨道及坐标标签保留原扫描。
离子半径(Ionic Radii)
对 20 种碱金属卤化物晶体的 X 射线衍射测量,给出的常规立方晶胞边长 $a$ 与一个初等模型相符;在该模型中,离子被视为具有确定半径 $r$ 的不可穿透球,这一半径称为离子半径。令 $d$ 为相邻正负离子中心之间的距离,那么在氯化钠结构中 $d=a/2$,在氯化铯结构中为 $a\sqrt3/2$(见图 19.4)。表 19.1 列出碱金属卤化物晶体的 $d$ 值。10 如果把九种离子中的每一种都视为具有确定半径的球,那么在大多数情况下,取 $d_{XY}=r_X+r_Y$,就可以在约 2% 的精度内拟合碱金属卤化物 $XY$ 的最近邻距离 $d_{XY}$。唯一的例外是 LiCl、LiBr 和 LiI,其半径和分别比 $d$ 小 6%、7% 和 8%;以及 NaBr 和 NaI,其半径和分别小 3% 和 4%。
暂时撇开这些例外,这表明:假定离子是具有所指定半径的硬球,并紧密堆积成氯化钠(或氯化铯)结构,就能以几个百分点的精度重现观测到的晶格常数。不过,离子半径的选择并不唯一,因为将所有碱金属离子半径增加一个固定量 $\Delta r$,并将所有卤素离子半径减去同一个 $\Delta r$($r_X\to r+\Delta r$、$r_Y\to r-\Delta r$),$r_X+r_Y$ 的值不变。11 以下进一步的观察,可以消除这一不确定性,并解释卤化锂的反常行为:
我们断言,最近邻距离 $d$ 等于中心相距 $d$ 的离子半径之和,这假定这些离子实际上互相接触(图 19.7)。只要较大离子的半径 $r^\gt $ 不比较小离子的半径 $r^\lt $ 大得过多,情况就会如此。不过,若二者相差太大,小离子可能根本不接触大离子(图 19.8)。这时 $d$ 完全与小离子的大小无关,而完全由大离子的大小决定。适用于氯化钠结构的关系 $r^++r^-=d$,此时必须由 $\sqrt2r^\gt =d$ 代替(图 19.7 和 19.8)。小离子失去接触时的临界半径比,出现在每个大离子同时接触位于最近邻位置的小离子,以及位于次近邻位置的大离子时(图 19.9)。临界比满足(见图 19.9)
$$ \frac{r^\gt }{r^\lt }=\frac1{\sqrt2-1}=\sqrt2+1=2.41\qquad\text{(氯化钠结构)}. \tag{19.1} $$
由表 19.1 给出的 $r^\gt /r^\lt $ 值可见,只有 LiCl、LiBr 和 LiI 超过临界值 2.41。因此,可以预期,在这些卤化锂中,观测到的 $d$ 值大于半径和,因为这些情况下应将 $d$ 与 $\sqrt2r^\gt $ 比较,而非与 $r^++r^-$ 比较。对于这三种卤化锂,后一量列在 $r^\gt /r^\lt $ 值后面的方括号内。它对观测到的 $d$ 的拟合精度也是 2%,与 $r^++r^-$ 在下述情况下给出的精度相同:
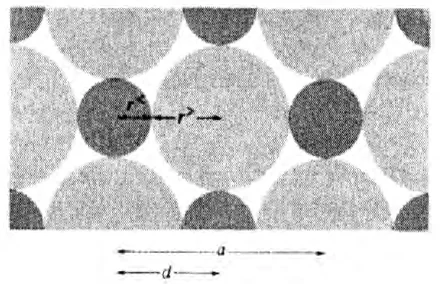
图 19.7 氯化钠结构中含离子中心的一个 [100] 平面。每个大离子只与相邻的小离子接触。因此,最近邻距离 $d$ 等于离子半径之和 $r^\gt +r^\lt $。这是通常的情况。
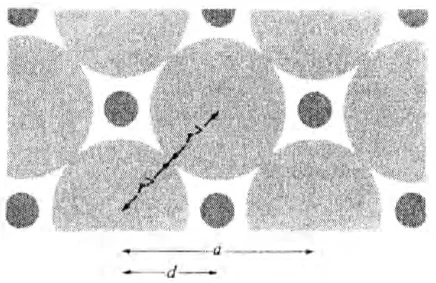
图 19.8 与图 19.7 相同的平面,但现在离子半径相差很大,每个大离子只与最近的大离子接触。这时,最近邻距离 $d$(定义为离子中心之间的最短距离)仅与较大离子的半径 $r^\gt $ 有关,其关系为 $d=\sqrt2r^\gt $。
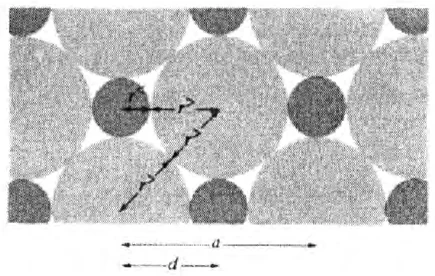
图 19.9 半径比达到临界值 $r^\gt /r^\lt =\sqrt2+1$ 时的情况。比值较小时适用图 19.7,比值较大时适用图 19.8。临界比值可由以下观察得到:在比值为临界值时,关系 $d=\sqrt2r^\gt $ 与 $d=r^++r^-=r^\gt +r^\lt $ 必须同时成立。
这些半径和适用。在三种异常的卤化锂中,能以这种方式使一种符合并无多大意义,因为可选择自由变量 $\Delta r$ 来做到这一点。不过,另外两种也因此符合这一事实,使将离子视为具有表 19.1 所给半径的不可穿透球这一图像获得了很强的支持。
对氯化铯结构作类似计算,得到较小的临界值
$$ \frac{r_\gt }{r_\lt }=\frac12(\sqrt3+1)=1.37\qquad\text{(氯化铯)}. \tag{19.2} $$
具有这种
表 19.1 碱金属卤化物的建议离子半径a
| $\mathrm{Li}^+$ (0.60) | $\mathrm{Na}^+$ (0.95) | $\mathrm{K}^+$ (1.33) | $\mathrm{Rb}^+$ (1.48) | $\mathrm{Cs}^+$ (1.69) | |
|---|---|---|---|---|---|
| $\mathrm{F}^-$ (1.36) | |||||
| $d$ | 2.01 | 2.31 | 2.67 | 2.82 | 3.00 |
| $r^-+r^+$ | 1.96 | 2.31 | 2.69 | 2.84 | 3.05 |
| $r^\gt /r^\lt $ | 2.27 | 1.43 | 1.02 | 1.09 | 1.24 |
| $\mathrm{Cl}^-$ (1.81) | |||||
| $d$ | 2.57 | 2.82 | 3.15 | 3.29 | 3.57 |
| $r^-+r^+$ | 2.41 | 2.76 | 3.14 | 3.29 | 3.50 |
| $r^\gt /r^\lt $ | 3.02 [2.56] | 1.91 | 1.36 | 1.22 | 1.07 |
| $\mathrm{Br}^-$ (1.95) | |||||
| $d$ | 2.75 | 2.99 | 3.30 | 3.43 | 3.71 |
| $r^-+r^+$ | 2.55 | 2.90 | 3.28 | 3.43 | 3.64 |
| $r^\gt /r^\lt $ | 3.25 [2.76] | 2.05 | 1.47 | 1.32 | 1.15 |
| $\mathrm{I}^-$ (2.16) | |||||
| $d$ | 3.00 | 3.24 | 3.53 | 3.67 | 3.95 |
| $r^-+r^+$ | 2.76 | 3.11 | 3.49 | 3.64 | 3.85 |
| $r^\gt /r^\lt $ | 3.60[3.05] | 2.27 | 1.62 | 1.46 | 1.28 |
a 离子半径(单位为埃)列在紧随各离子名称的圆括号内。每种碱金属卤化物对应的框内列有下列附加信息(距离和半径以埃为单位,半径比为无量纲量):
-
最近邻距离 $d$。10 在氯化钠结构中,$d=a/2$,其中 $a$ 是常规立方晶胞的边长;在氯化铯结构(CsCl、CsBr 和 CsI)中,$d=\sqrt3a/2$。(见图 19.4。)
-
离子半径之和 $r^-+r^+$。
-
离子半径比 $r^\gt /r^\lt $。在三种比值大得使 $d$ 不能由半径和给出的情况下,新理论值($\sqrt2r^\gt $)列在紧随半径比的方括号内。
来源:L. Pauling,The Nature of the Chemical Bond,第 3 版,Cornell University Press,Ithaca,New York,1960,第 514 页。
校对注:表 19.1 的单位说明更正:距离与半径用埃,半径比无量纲。
结构的三种碱金属卤化物,其半径比均未超过这一值,而且半径和与观测到的晶格常数符合得很好。12
II–VI 族离子晶体(II–VI Ionic Crystals)
周期表中 II 族与 VI 族元素发生二重电离后,也可以形成离子晶体。除铍化合物和 MgTe 外,它们也采用氯化钠结构。由表 19.2 可见,$d=a/2$ 同样
表 19.2 周期表 II 族与 VI 族二重电离元素的建议离子半径a
| $\mathrm{Be}^{++}$ (0.31) | $\mathrm{Mg}^{++}$ (0.65) | $\mathrm{Ca}^{++}$ (0.99) | $\mathrm{Sr}^{++}$ (1.13) | $\mathrm{Ba}^{++}$ (1.35) | |
|---|---|---|---|---|---|
| $\mathrm{O}^{--}$ (1.40) | |||||
| $d$ | 1.64 | 2.10 | 2.40 | 2.54 | 2.76 |
| $r^-+r^+$ | 1.71 | 2.05 | 2.39 | 2.53 | 2.75 |
| $r^\gt /r^\lt $ | 4.52 | 2.15 | 1.41 | 1.24 | 1.04 |
| $\mathrm{S}^{--}$ (1.84) | |||||
| $d$ | 2.10 | 2.60 | 2.85 | 3.01 | 3.19 |
| $r^-+r^+$ | 2.15 | 2.49 | 2.83 | 2.97 | 3.19 |
| $r^\gt /r^\lt $ | 5.94[2.25] | 2.83[2.60] | 1.86 | 1.63 | 1.36 |
| $\mathrm{Se}^{--}$ (1.98) | |||||
| $d$ | 2.20 | 2.72 | 2.96 | 3.11 | 3.30 |
| $r^-+r^+$ | 2.29 | 2.63 | 2.97 | 3.11 | 3.33 |
| $r^\gt /r^\lt $ | 6.39[2.42] | 3.05 [2.80] | 2.00 | 1.75 | 1.47 |
| $\mathrm{Te}^{--}$ (2.21) | |||||
| $d$ | 2.41 | 2.75 | 3.17 | 3.33 | 3.50 |
| $r^-+r^+$ | 2.52 | 2.86 | 3.20 | 3.34 | 3.56 |
| $r^\gt /r^\lt $ | 7.13[2.71] | 3.40 | 2.23 | 1.96 | 1.64 |
a 离子半径(单位为埃)列在紧随各离子名称的圆括号内。此外,各化合物对应的框内列有以下信息:
-
最近邻距离 $d$。
-
离子半径之和 $r^++r^-$。
-
离子半径比 $r^\gt /r^\lt $。
除 BeS、BeSe 和 BeTe(闪锌矿),以及 BeO、MgTe(纤锌矿)外,所有化合物均具有氯化钠结构。对于半径比超过氯化钠结构临界值 2.42 的两种镁化合物,修正后的理论值 $d=\sqrt2r^\gt $ 列在方括号内。在闪锌矿结构中,各例均超过临界比值 4.45,修正值 $d=\sqrt6r^\gt /2$ 列在方括号内。将这些晶体(以及具有纤锌矿结构的晶体)视为共价晶体更合适。
来源:L. Pauling,The Nature of the Chemical Bond,第 3 版,Cornell University Press,Ithaca,N.Y.,1960,第 514 页。
对于钙盐、锶盐、钡盐和 MgO,在几个百分点的范围内与 $r^++r^-$ 符合。在 MgS 和 MgSe 中,半径比超过临界值 $r^\gt /r^\lt =2.42$;这里 $d=a/2$ 与 $\sqrt2r^\gt $ 在约 3% 的范围内符合。
不过,对于 MgTe 和铍化合物,离子半径的符合程度远没有那么令人满意。BeS、BeSe 和 BeTe 结晶为闪锌矿结构(见第四章和图 19.4),另外两种则结晶为纤锌矿(wurtzite)结构。13 临界半径比14 $r^\gt /r^\lt $ 为 $2+\sqrt6=4.45$,三种具有闪锌矿结构的铍化合物均超过这一值。15 所列 $d$ 值(取为常规立方晶胞实测边长 $a$ 的 $\sqrt3/4$ 倍),应与 $\sqrt6r^\gt /2$ 比较,而非与 $r^++r^-$ 比较;该值列在表 19.2 的 $r^\gt /r^\lt $ 后面的方括号内。与氯化钠结构晶体中令人印象深刻的符合相比,这里的符合程度较差。
一个原因是,铍(以及在一定程度上的镁)比 II 族其他元素难电离得多。(第一电离势,单位为电子伏:Be,9.32;Mg,7.64;Ca,6.11;Sr,5.69;Ba,5.21。)因此,在铍化合物中,形成彼此相距很远的离子而非原子,需要消耗相当高的能量。此外,由于铍离子很小,它不能充分利用高配位数晶体结构,通过使离子间库仑相互作用最大化来补偿这一代价:阴离子尚未足够接近铍离子,就会因其自身电荷分布的重叠而受到排斥(如图 19.8 中的情况)。这些考虑表明,在铍化合物中,我们已经开始偏离纯离子晶体的范围。
事实表明,四面体配位的结构(如闪锌矿和纤锌矿结构)往往主要以共价键结合。四面体配位的 II–VI 族化合物,其共价性强于离子性。16
III–V 族晶体(离子性与共价性混合)
(III–V CRYSTALS (MIXED IONIC AND COVALENT))
由周期表 III 族与 V 族元素配对形成的晶体,离子性更弱。它们几乎全都采用共价晶体所特有的闪锌矿结构。表 19.3 给出一些例子。大多数表现为半导体而非绝缘体,即带隙相对较小。这也说明它们的离子性很弱,电子没有强烈局域。因此,III–V 族化合物是部分具有离子性、部分具有共价性的物质的典型例子。通常将它们描述为主要具有共价性,同时在离子实周围残留一些过剩电荷的集中。
共价晶体(COVALENT CRYSTALS)
比较图 19.2 和图 19.5,就能看出离子晶体与共价晶体间隙电荷分布的显著差别;沿最近邻
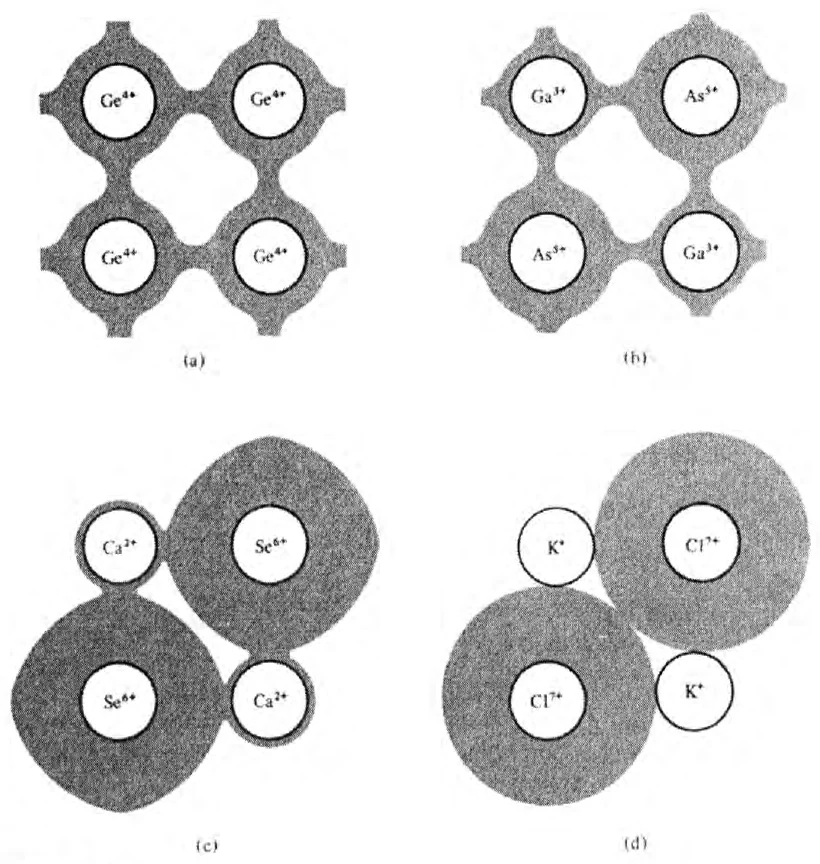
图 19.10 从完全共价晶体到完全离子晶体的连续变化的高度简化示意图。(a) 完全共价的锗。每单位晶胞的四个电子在 $\mathrm{Ge}^{4+}$ 离子实周围具有相同分布。间隙区域某些方向上的电子密度很大。(b) 共价的砷化镓。间隙电子密度有所减小,各 $\mathrm{As}^{5+}$ 离子实周围的电子云略有倾向于带有比补偿正电荷所需的更多电荷,而各 $\mathrm{Ga}^{3+}$ 离子实周围的电子云则略少一些。因此,晶体也具有极弱的离子性。(c) 离子性的硒化钙。$\mathrm{Ca}^{2+}$ 离子几乎失去所有价电子,$\mathrm{Se}^{6+}$ 离子实周围的电子云,则几乎具有形成 $\mathrm{Se}^{--}$ 所需的完整八个电子。(实际上,更常见的表示方法,是把硒表示为缺少一个电子的很小一部分电荷的 $\mathrm{Se}^{--}$ 离子实。)晶体具有弱共价性,表现为 $\mathrm{Ca}^{2+}$ 受到紧邻电子的轻微屏蔽,而 $\mathrm{Se}^{6+}$ 的电子尚不足以完全填满最外层的八电子闭壳层组态、形成 $\mathrm{Se}^{--}$。沿最近邻连线向外的电荷分布略微畸变,也显示出共价性。(d) 完全离子性的氯化钾。$\mathrm K^+$ 离子没有多余电子,全部八个电子聚集在 $\mathrm{Cl}^{7+}$ 周围,形成 $\mathrm{Cl}^-$。(更常见的表示方法是完全不画电子,只为氯画出一个 $\mathrm{Cl}^-$ 离子实。)
校对注:原文 outer eight shells 用词有误;依同一图注的完整八个价电子说明,改为最外层的八电子闭壳层组态。
连线的电子密度,在 NaCl 中降到每立方埃 0.1 个电子以下,而在最典型的共价晶体——金刚石中,不低于每立方埃 5 个电子。
金刚石是周期表 IV 族元素形成的晶体结构的典型代表,这些元素包括碳、硅、锗和(灰)锡(见表 4.3)。这些元素均结晶为四面体配位的金刚石结构。用化学术语来说,每个原子通过与其四个邻居各共享一个电子,参与四个共价键。虽然成键的根本基础仍是静电作用,但晶体保持结合的原因,要比非常适合离子晶体的带相反电荷台球的简单图像复杂得多。第二十章将对此作进一步讨论。
表 19.3 一些共价 III–V 族化合物a
| Al | Ga | In | |
|---|---|---|---|
| P | 5.45 | 5.45 | 5.87 |
| As | 5.62 | 5.65 | 6.04 |
| Sb | 6.13 | 6.12 | 6.48 |
a 它们均具有闪锌矿结构。表中给出常规立方晶胞的边长(单位为埃)。
从离子性极强的 I–VII 族化合物,经过类别逐渐不那么明确的 II–VI 族和 III–V 族化合物,直到共价性极强的 IV 族元素,电荷分布性质的连续变化示意于图 19.10。
共价晶体的绝缘性不如离子晶体;这与共价键中电荷的离域相符。半导体都是共价晶体,有时(如 III–V 族化合物)略带一点离子键成分。
分子晶体(MOLECULAR CRYSTALS)
从周期表 IV 族上部的任一种元素开始向右移动,遇到的固体依次具有更强的绝缘性(若从 IV 族较下方开始,则金属性更弱),结合也更弱(例如熔点越来越低)。周期表最右侧是 VIII 族元素,它们提供了分子固体的最佳例子。固态稀有气体(氦除外)均结晶为单原子 fcc 布拉菲格子。每个原子的电子组态均为稳定的闭壳层型,在固体中几乎不发生变形。固体由很弱的力结合在一起,即所谓范德瓦耳斯力(van der Waals forces)或涨落偶极力(fluctuating dipole forces)。这种力的定性物理起源很容易解释:17
考虑两个相距 $r$ 的原子(1 和 2)。虽然单个稀有气体原子的平均电荷分布具有球对称性,但在任一瞬间,都可能存在净偶极矩(其时间平均值必须为零)。如果原子 1 的瞬时偶极矩为 $\boldsymbol{p}_1$,那么在距原子 $r$ 处,就有一个正比于 $p_1/r^3$ 的电场。18 这一电场将在原子 2 中感生一个与场成正比的偶极矩:
$$ p_2=\alpha E\sim\frac{\alpha p_1}{r^3}, \tag{19.3} $$
其中 $\alpha$ 是原子的极化率(polarizability)。19 由于两个偶极的相互作用能,正比于它们的偶极矩之积除以两者间距的立方,与感生偶极矩相联系的能量降低量,其量级为
$$ \frac{p_2p_1}{r^3}\sim\frac{\alpha p_1^2}{r^6}, \tag{19.4} $$
由于这一量取决于 $p_1^2$,即使 $\boldsymbol{p}_1$ 的平均值为零,它的时间平均也不为零。由于这一力随距离迅速减小,它极弱,因而凝聚态稀有气体的熔点和沸点很低。
要更精确地处理分子固体,还必须考虑由三个或更多原子组成的原子组之间的涨落偶极相互作用,这些相互作用不能表示为两两相互作用之和。它们衰减得比 $1/r^6$ 更快,但对于建立准确的固态理论也很重要。20
V、VI 和 VII 族元素(金属性的钋以及半金属锑和铋除外),在不同程度上兼具分子性与共价性。如前所述,固态氧和氮是分子晶体,其中受到微弱扰动的实体不是自由原子,而是 $\mathrm O_2$ 或 $\mathrm N_2$ 分子。分子内部的结合是共价的,因此整个晶体中的电子分布具有分子性与共价性混合的结构。还有一些物质(硫和硒就是例子)具有复杂的晶体结构,无法对其成键作简单分类。
金属(METALS)
从周期表 IV 族向左移动,便进入金属这一大类;即共价键扩展,直到整个间隙区域中都存在可观的电子密度,并在 $k$ 空间中出现显著的能带重叠。金属晶体的典型例子是 I 族碱金属,对于许多目的,索末菲自由电子模型可以准确描述它们;在该模型中,价电子完全脱离各自的离子实,形成近乎均匀的电子气。
更一般地说,即使在金属中,也能找到共价键和分子键的某些特征,尤其是在贵金属中,其中已填满的原子 $d$ 壳层束缚并不很紧,因而在金属中发生显著畸变。
将金属元素的离子半径(由它们所参与形成的离子晶体结构计算)与金属中的最近邻距离比较,很有启发性(表 19.4)。显然,离子半径概念与确定碱金属晶格常数完全无关。这与碱金属压缩率等量,与其电子气的相应值量级相当这一事实一致;离子确实是嵌在电子海中的小物体。另一方面,如第十五章所述,在贵金属中,闭合 $d$ 壳层在决定金属性质时所起的作用,远比碱金属的离子实更重要。这体现为:Cu、Ag 和 Au 中,金属的最近邻距离并不比离子晶体中的离子半径大很多。在离子晶体和金属中(后者程度只是略低一些),大小都由 $d$ 壳层决定。
表 19.4 离子半径与金属中最近邻距离的一半的比较
| 金属 | 一重电离 离子半径,$r_{\mathrm{ion}}$ (Å) | 金属中最近邻距离 的一半,$r_{\mathrm{met.}}$ (Å) | $r_{\mathrm{met}}/r_{\mathrm{ion}}$ |
|---|---|---|---|
| Li | 0.60 | 1.51 | 2.52 |
| Na | 0.95 | 1.83 | 1.93 |
| K | 1.33 | 2.26 | 1.70 |
| Rb | 1.48 | 2.42 | 1.64 |
| Cs | 1.69 | 2.62 | 1.55 |
| Cu | 0.96 | 1.28 | 1.33 |
| Ag | 1.26 | 1.45 | 1.15 |
| Au | 1.37 | 1.44 | 1.05 |
氢键晶体(HYDROGEN-BONDED CRYSTALS)
有些分类将氢键晶体列为绝缘体的第四类。这是考虑到氢在三个重要方面具有独特性:
- 氢原子的离子实是一个裸质子,半径量级为 $10^{-13}$ cm,比其他任何离子实小 $10^5$ 倍。
- 氢只差一个电子就能达到稳定的氦组态;氦组态在稳定组态中独具特点,其最外层不是八个而只有两个电子。
- 氢原子的第一电离势异常高(H,13.59 eV;Li,5.39 eV;Na,5.14 eV;K,4.34 eV;Rb,4.18 eV;Cs,3.89 eV)。
由于这些性质,氢在晶体结构中能起到不同于其他任何元素的作用。由于其电离势很大,从氢中完全移走一个电子要困难得多,因此它并不在形成离子晶体时,像一个(半径极小的)碱金属离子那样行为。另一方面,它也不能像典型共价晶体中的原子那样行为,因为它距离闭壳层组态只差一个电子,所以用化学术语来说,只能通过共享电子形成一个共价键。21 最后,由于在所有实际意义上,质子几乎没有大小,它基本上可以位于大负离子的表面,形成其他任何正离子都无法实现的结构类型。
图 19.11 以冰为例,说明了这些特殊性质的一种表现。氢原子的电子与质子一样,都较好地局域于氧离子附近。带正电的质子靠近一个氧离子,位于连接该氧离子与其某个邻居的直线上,从而帮助将两个氧离子结合起来。(注意质子位置缺乏规则性。这在热力学上表现为冰在低温下具有很大的“剩余熵”(residual entropy),对应于在满足每个氧原子附近有两个质子的条件下,把质子分配到每条键任一端的大量可能方式。)
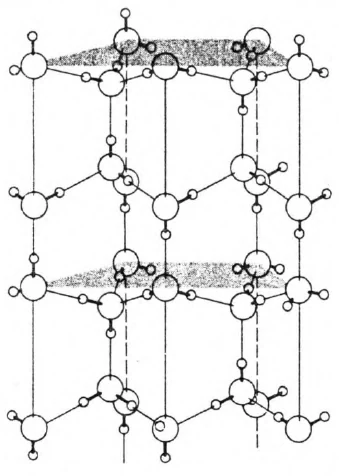
图 19.11 冰的许多相之一的晶体结构。大圆为氧离子,小圆为质子。冰是氢键起关键作用的一个例子。(据 L. Pauling,The Nature of the Chemical Bond,第 3 版,Cornell University Press,Ithaca,New York,1960。)
至此,我们完成了对各类固体中的若干类型的描述性概述。现在转向各种结构对固体体性质的一些初等定量影响,尤其是结合能,即内聚能。
习题(PROBLEMS)
1. 范德瓦耳斯力的起源
考虑两个相距 $R$ 的稀有气体原子,用位于 0 和 $\boldsymbol{R}$、电荷为 $Ze$ 的固定原子核表示,每个原子核周围有 $Z$ 个电子。束缚于位于 0 的原子核的电子,其坐标为 $\boldsymbol{r}_i^{(1)}$,而束缚于位于 $\boldsymbol{R}$ 的原子核的电子,其坐标为 $\boldsymbol{r}_i^{(2)}$,$i=1,\ldots,Z$。假设 $R$ 很大,使两个原子核周围的电子电荷分布之间的重叠可忽略。22 令 $H_1$ 和 $H_2$ 分别为单独的原子 1 与原子 2 的哈密顿量。两原子系统的哈密顿量为 $H=H_1+H_2+U$,其中 $U$ 给出所有带电粒子对之间的库仑相互作用,每对中的一个粒子来自原子 1,另一个来自原子 2:
$$ U=e^2\left[\frac{Z^2}{R}-\sum_{i=1}^Z\left(\frac Z{|\boldsymbol{R}-\boldsymbol{r}_i^{(1)}|}+\frac Z{r_i^{(2)}}\right)+\sum_{i,j=1}^Z\frac1{|\boldsymbol{r}_i^{(1)}-\boldsymbol{r}_j^{(2)}|}\right]. \tag{19.5} $$
在二阶微扰理论中,两个原子之间的相互作用能为:
$$ \Delta E=\langle0|U|0\rangle+\sum_n\frac{|\langle0|U|n\rangle|^2}{E_0-E_n}, \tag{19.6} $$
其中 $|0\rangle$ 是未扰动两原子系统的基态,$|n\rangle$ 是其激发态。
(a) 证明:式(19.6)中的一阶项,就是电荷密度分别为 $\rho^{(1)}(\boldsymbol{r})$ 和 $\rho^{(2)}(\boldsymbol{r})$ 的两个分布之间的静电相互作用能;其中 $\rho^{(1)}$ 和 $\rho^{(2)}$ 是原子 1 与原子 2 的基态电荷分布。
(b) 证明:如果电荷分布没有重叠,且具有球对称性,这一相互作用能恒为零。23
(c) 两个原子上的电子态之间重叠可忽略这一假设,还意味着:式(19.6)二阶项中出现的波函数,除非 $|\boldsymbol{r}_i^{(1)}|$ 和 $|\boldsymbol{r}_i^{(2)}-\boldsymbol{R}|$ 相对于 $R$ 很小,否则其值小得可忽略。证明:若将式(19.5)按这些量展开,首个非零项为
$$ -\frac{e^2}{R^3}\sum_{i,j}\left[3(\boldsymbol{r}_i^{(1)}\cdot\hat{\boldsymbol{R}})([\boldsymbol{r}_j^{(2)}-\boldsymbol{R}]\cdot\hat{\boldsymbol{R}})-\boldsymbol{r}_i^{(1)}\cdot(\boldsymbol{r}_j^{(2)}-\boldsymbol{R})\right]. \tag{19.7} $$
(d) 据此证明:式(19.6)中的主导项按 $1/R^6$ 变化,且为负。
2. 双原子晶体中的几何关系
验证:正文中给出的临界半径比 $r^\gt /r^\lt $,对于氯化铯结构为 $(\sqrt3+1)/2$,对于闪锌矿结构为 $2+\sqrt6$。
与本书其他地方一样,我们认为固体由离子实(即原子核和那些束缚很强、在固体环境中相对于其原子组态所受扰动可忽略的电子)以及价电子(即在固体中组态可能与孤立原子中显著不同的电子)组成。如前面强调过的,区分芯电子(core electrons)与价电子是为了方便。在金属中,尤其在简单金属中,常常只需将传导电子视为价电子,把其余所有电子归入刚性的离子实。不过,在过渡金属中,将最高 $d$ 壳层中的电子视为价电子而非芯电子,可能相当重要。说这种分类方案以价电子为依据,仅指它取决于原子组装成固体时,原子电子组态中显著改变的那些方面。
这一区别还取决于独立电子近似的有效性(或者,要求稍弱些,取决于准粒子图像的有效性(第十七章))。
在非零温度下,对于能隙较小的绝缘体,由于电子热激发到导带,这一区别可能变得模糊。这类固体称为本征半导体(intrinsic semiconductors)。原本绝缘的固体中的杂质也可能提供易于热激发到导带的电子,从而形成杂质半导体(extrinsic semiconductors)。第二十八章讨论半导体的特征性质。从本章的观点看(本章只考虑 $T=0$ 的理想晶体),所有半导体都是绝缘体。
由于氢原子在几个方面有别于其他原子,分类中常加入第四种类型——氢键固体(hydrogen-bonded solid)。本章末尾将简要介绍这种固体。
化学家会把这种电荷分布称为碳的四个电子键。不过,从布洛赫理论的角度看,它只是已占据电子能级的一种性质,产生电荷密度
$$ \rho(\boldsymbol{r})=-e\sum_{\substack{\text{所有价带}\\\text{能级}}}|\psi(\boldsymbol{r})|^2, $$
在远离离子实的某些方向上,该密度相当可观,尽管已占据与未占据能级之间存在显著能隙,因而晶体是绝缘体。
“分子晶体”这一名称反映了这样一个事实:组成这类物质的实体与孤立的单个分子差别很小。对于稀有气体,“分子”恰好就是原子。不过,这些结构仍称为分子晶体而非原子晶体,以便包含固态氢、氮等其他物质。在这些材料中,组成实体是 $\mathrm H_2$ 或 $\mathrm N_2$ 分子,它们在固体中相对于自由形式只受到微弱扰动。虽然固态氢和氮或许比固态稀有气体更配得上“分子晶体”这一名称,但它们作为例子要不那么明确,因为每个分子内部的电子分布并不局域于两个离子实周围。因此,如果把注意力集中于作为基本构成单元的各个离子实,就必须把氢和氮这样的固体描述为部分具有分子性、部分具有共价性。
由于氦原子的质量很轻,固态氦是分子固体中一个较为特殊的例子。即使在 $T=0$,液相也更稳定,除非施加相当大的外部压力。
导带能级已经算出,正如预期,它们位于容纳八个原子价电子的满带之上几电子伏处。
这通常表述为溴的“电子亲和能”(electron affinity)为 3.5 eV。乍看之下,中性原子能够束缚一个额外电子似乎令人意外。这种束缚之所以可能,是因为原子核周围的原子电子云,对核电场在第六个、也是最后一个 $p$ 轨道(容纳额外电子的轨道)上的屏蔽并不完全有效;该轨道相当深入电子云内部。
“最近邻距离”始终指离子中心之间的最小距离。因此,例如在图 19.8 中,最近邻距离为 $d$,尽管大圆彼此接触,却不接触小圆。一个大圆中心与一个小圆中心之间的距离,小于相邻大圆中心之间的距离。
这使人们提出了彼此竞争的离子半径方案,不过表 19.1 所列数值仍是使用最广泛的。
在氯化铯结构中增大离子半径,可以使符合程度略有改善,以考虑每个离子有八个最近邻,而非在氯化钠结构中周围的六个最近邻这一事实。因此,泡利原理导致的排斥更强,离子不会被挤得那么紧。
在闪锌矿结构中,沿 [111] 方向观察可见,同一种原子按 $\ldots ABCABC\ldots$ 的顺序堆垛,同时与另一种原子保持四面体键合。其底层布拉菲格子为立方格子。还有另一种排列,保持四面体键合,但将同一种原子按 $\ldots ABABAB\ldots$ 顺序堆垛。这就是纤锌矿结构,其底层布拉菲格子为六角格子。
请读者验证这些数值断言。
只要底层 hcp 结构的 $c/a$ 接近理想值,这也是纤锌矿结构的临界比值;实际几乎总是如此。
对于四面体配位结构,可以规定共价半径(covalent radii),它们拟合晶格常数的成功程度,几乎与离子半径在离子晶体中一样。(见 L. Pauling,The Nature of the Chemical Bond,第 3 版,Cornell University Press,Ithaca,New York,1960。
注意,成键的根本来源同样必须是静电作用。不过,现在静电吸引的表现方式与例如离子晶体中的情况很不相同,因而这种结合方式有其单独的名称。习题 1 给出范德瓦耳斯吸引的更严格量子力学推导。
这里考虑的是距原子相当远、超过其线性尺寸的距离。过于接近原子时,偶极近似不再有效,而且更重要的是,强烈的实–实排斥开始支配吸引性的涨落偶极相互作用。
见第二十七章。
B. M. Axilrod 和 E. Teller,J. Chem. Phys. 22, 1619 (1943);B. M. Axilrod,J. Chem. Phys. 29, 719, 724 (1951)。
这与四面体配位共价晶体中的四个键不同,后者来自八个电子形成两个闭壳层。
因此,可以忽略泡利原理对原子之间电子互换的影响,并将原子 1 上的电子视为可与原子 2 上的电子区分。特别是,无需将式(19.6)中出现的态反对称化。
如果原子靠得太近,重叠便不能忽略,并导致很强的(短程)排斥。原子相距很远时极微小的重叠,带来随间距指数衰减的相互作用修正。