


本文是「固体物理学」系列的第 20 篇(共 34 篇),整理自 Neil W. Ashcroft 与 N. David Mermin 所著 Solid State Physics 第 20 章的中文译稿。
固体的内聚能(cohesive energy),是将其拆解为组成部分所需的能量,即它的结合能(binding energy)。1 当然,这一能量取决于如何确定组成部分。通常将组成固体的化学元素的单个原子视为组成部分,但有时也采用其他约定。例如,把固态氮的内聚能定义为将它分解成一组孤立氮分子而非原子所需的能量,可能更方便。知道孤立氮分子的结合能,就很容易在这两个定义之间换算。同样,对于碱金属卤化物晶体,我们将讨论把固体分解为孤立离子而非原子所需的能量。这两个能量之间的联系,由碱金属原子的第一电离势和卤素原子的电子亲和能给出。
在固体物理学早期,人们投入大量精力计算内聚能,这一课题在固体理论中所占的比重远大于今天。例如,较早的固体分类讨论很大程度上依据内聚的性质,而不是像第十九章那样着重强调(与之密切相关的)电子空间排列。内聚能的重要性在于,它与固体相对于所选孤立组成部分的基态能量差有关;这一能量差为负时,固体在能量上有利于结合。实际上,将它推广到非零温度所得的亥姆霍兹自由能(Helmholtz free energy),若作为体积和温度的函数已知,就包含固体全部的平衡热力学信息。不过,固体物理学已越来越着重于非平衡性质(如输运性质和光学性质),内聚研究不再像过去那样占支配地位。
本章将讨论零温下内聚能的一些基本事实。我们将对外部指定的晶格常数计算这些能量,因此考虑的是处于外部压力下的固体。通过计算内聚能随晶格常数的变化率,可以求得维持给定体积所需的压力,并由此确定平衡晶格常数,即维持它所需压力为零2 的晶格常数。同样,还可以计算固体的压缩率,即给定压力变化引起的体积变化。它比内聚能本身更容易通过物理测量获得,因为不需要将固体拆解成组成部分。
本章始终将离子实视为经典粒子,可以以零动能完全局域于晶格格点。这并不正确,因为它违反不确定性原理。若一个离子实被限制在线性尺寸为 $\Delta x$ 的区域内,其动量的不确定度量级为 $\hbar/\Delta x$。因此,它将具有量级为 $\hbar^2/M(\Delta x)^2$ 的动能,称为零点动能(zero-point kinetic energy),必须考虑它对固体能量的贡献。此外,由于离子并非完全局域(否则零点动能将为无穷大),还必须考虑它们的势能相对于固定在格点上的经典粒子势能的偏离。在第二十三章介绍晶格振动理论之前,我们只能以最粗略的方式(习题 1)处理这一问题。现在只指出,离子质量越小,零点动能越大,完全局域离子近似就越值得怀疑。在下文的讨论中,将看到较轻稀有气体中零点运动(zero-point motion)的重要性的一些简单证据。3 在大多数其他情况下,忽略零点运动引入的误差量级为 1% 或更小。
指出这一过度简化之后,我们转向影响各类固体结合能的其他因素,它们通常更重要。4 先从分子固体开始(其粗略理论特别简单),将其视为由短程涨落偶极相互作用结合在一起的原子,并由作用范围更短的实–实排斥阻止它们彼此接近。5 在相同的精细程度上,离子晶体更为复杂一些,因为基本构成单元现在是带电离子,离子间作用力的极长程性质会带来问题。另一方面,离子静电相互作用能很大,完全支配其他所有吸引来源。6 从这一角度看,离子晶体的粗略理论是所有理论中最简单的。
不过,转向共价晶体和金属时,即使粗略理论也很难建立。基本问题在于,价电子的排列,无论是良好共价绝缘体中充分局域的键,还是碱金属中的电子气,都与孤立原子或孤立离子中的排列极为不同。这两种情况下,我们的讨论将高度定性。
为简单起见,本章只讨论立方晶体,并将固体能量视为立方晶胞边长 $a$ 的函数。这样就忽略了能量可能依赖于不止一个几何参数的晶体(如 hcp 结构中的 $c$ 和 $a$)。我们还将忽略立方晶体从平衡大小和形状出发,比单纯均匀压缩更一般的形变(均匀压缩保持其立方对称性)。更复杂形变的物理并无不同,但更一般形变的几何方面可能很复杂。对于这些形变,我们只限于第二十二章讨论弹性常数时给出的较不基本的描述。
分子晶体:稀有气体
(MOLECULAR CRYSTALS: THE NOBLE GASES)
我们只考虑最简单的分子晶体,其组成实体为稀有气体原子。由于量子效应起关键作用,我们不讨论固态氦。7 如第十九章所述,固态稀有气体中的原子,相对于自由状态中稳定的闭壳层组态,只发生轻微畸变。这种微小畸变可以用涨落偶极相互作用描述,并表示为一个弱吸引势,随原子间距的六次方的倒数变化。正是这一微弱吸引使固体结合在一起。
当原子彼此过于接近时,离子实的排斥开始起作用,并对决定固体的平衡大小至关重要。在短距离下,这种排斥必须强于吸引;习惯上也用幂律表示它。通常选取的幂为 12,所得势的形式为
$$ \phi(r)=-\frac A{r^6}+\frac B{r^{12}}, \tag{20.1} $$
其中 $A$ 和 $B$ 为正的常数,$r$ 为原子间距。通常将势写成在量纲上更为直观的形式
$$ \phi(r)=4\epsilon\left[\left(\frac\sigma r\right)^{12}-\left(\frac\sigma r\right)^6\right],\qquad\begin{aligned}\sigma&=(B/A)^{1/6},\\\epsilon&=A^2/4B,\end{aligned} \tag{20.2} $$
称为伦纳德–琼斯 6–12 势(Lennard-Jones 6–12 potential)。将排斥项的指数选为 12,除了使解析处理简单,以及要求该数大于 6 之外,并无其他理由。不过,采用这一选择,并为气态氖、氩、氪和氙分别适当选择参数 $\epsilon$ 和 $\sigma$,就能很好地重现它们在低密度下的热力学性质。这样得到的数值列于8 表 20.1。
表 20.1 稀有气体的伦纳德–琼斯参数值a
| Ne | Ar | Kr | Xe | |
|---|---|---|---|---|
| $\epsilon$ ($10^{-13}$ erg) | 0.050 | 0.167 | 0.225 | 0.320 |
| $\epsilon$ (eV) | 0.0031 | 0.0104 | 0.0140 | 0.0200 |
| $\sigma$ (Å) | 2.74 | 3.40 | 3.65 | 3.98 |
a 由低密度气体的性质(第二维里系数,second virial coefficient)推得。
来源:N. Bernardes,Phys. Rev. 112, 1534 (1958)。
我们强调,不应过于认真地看待势(20.2)的精确形式。它只是将以下因素考虑在内的一种简单方式:
- 在大间距下,势为吸引势,并按 $1/r^6$ 变化。
- 在小间距下,势具有很强的排斥性。
- 参数 $\epsilon$ 和 $\sigma$ 分别衡量吸引的强度与排斥实的半径,由拟合气态数据确定。
注意,$\epsilon$ 的量级仅为 0.01 eV,与凝固后的稀有气体结合很弱这一事实相符。图 20.1 显示伦纳德–琼斯势。
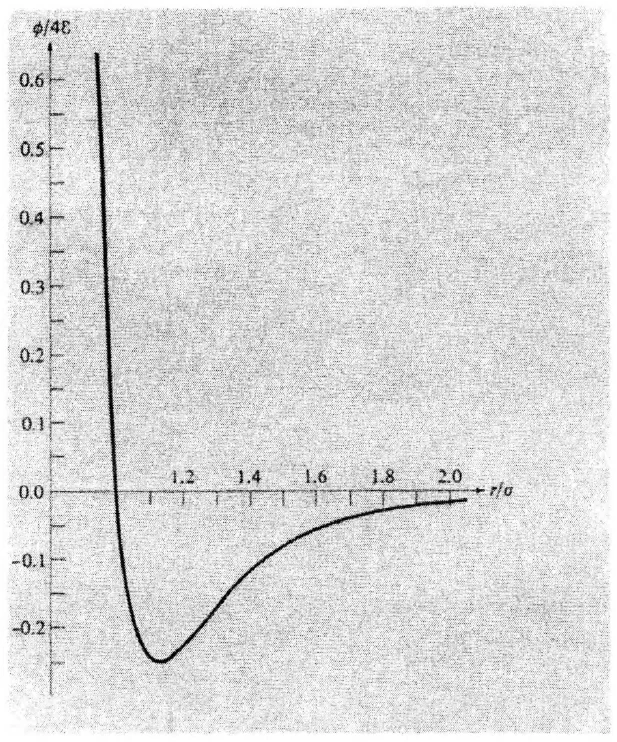
图 20.1 伦纳德–琼斯 6–12 势(式(20.2))。
尝试仅利用表 20.1 中来自气态的数据,以及势(20.2),拟合固态稀有气体的一些实测性质。将稀有气体固体视为一组经典粒子,其动能可以忽略,局域于观测到的面心立方布拉菲格子格点。为计算固体的总势能,先注意到,位于原点的原子与所有其他原子之间的相互作用能为
$$ \sum_{\boldsymbol{R}\ne0}\phi(\boldsymbol{R}). \tag{20.3} $$
将它乘以晶体中的原子总数 $N$,就得到晶体总势能的两倍,因为这样将每对原子的相互作用能计数了两次。因此,每粒子能量 $u$ 就是:
$$ u=\frac12\sum_{\boldsymbol{R}\ne0}\phi(\boldsymbol{R}), \tag{20.4} $$
其中求和遍及 fcc 布拉菲格子中的所有非零矢量。
将布拉菲格矢 $\boldsymbol{R}$ 的长度写成无量纲数 $\alpha(\boldsymbol{R})$ 乘以最近邻间距 $r$,很方便。于是式(20.2)和(20.4)给出
$$ u=2\epsilon\left[A_{12}\left(\frac\sigma r\right)^{12}-A_6\left(\frac\sigma r\right)^6\right], \tag{20.5} $$
其中
$$ A_n=\sum_{\boldsymbol{R}\ne0}\frac1{\alpha(\boldsymbol{R})^n}. \tag{20.6} $$
常数 $A_n$ 只依赖于晶体结构(这里为 fcc)和数值 $n$。显然,当 $n$ 很大时,只有原点的最近邻对求和(20.6)有贡献。由于按定义,当 $\boldsymbol{R}$ 是连接最近邻的矢量时,$\alpha(\boldsymbol{R})=1$,因此当 $n\to\infty$ 时,$A_n$ 趋于最近邻数;对于 fcc 布拉菲格子,该数为 12。随着 $n$ 减小,次近邻开始有贡献,$A_n$ 增大。当 $n$ 为 12 时,由原点的最近邻、次近邻和第三近邻的贡献,可以以千分之一的精度得到 $A_n$。对于大多数常见晶体结构和一系列 $n$ 值,$A_n$ 已经算出。表 20.2 给出最常见立方结构的 $A_n$ 值。
表 20.2
三种立方布拉菲格子的晶格求和 $A_n$a
| $n$ | 简单立方 | 体心立方 | 面心立方 |
|---|---|---|---|
| $\leq3$ | $\infty$ | $\infty$ | $\infty$ |
| 4 | 16.53 | 22.64 | 25.34 |
| 5 | 10.38 | 14.76 | 16.97 |
| 6 | 8.40 | 12.25 | 14.45 |
| 7 | 7.47 | 11.05 | 13.36 |
| 8 | 6.95 | 10.36 | 12.80 |
| 9 | 6.63 | 9.89 | 12.49 |
| 10 | 6.43 | 9.56 | 12.31 |
| 11 | 6.29 | 9.31 | 12.20 |
| 12 | 6.20 | 9.11 | 12.13 |
| 13 | 6.14 | 8.95 | 12.09 |
| 14 | 6.10 | 8.82 | 12.06 |
| 15 | 6.07 | 8.70 | 12.04 |
| 16 | 6.05 | 8.61 | 12.03 |
| $n\geq17$ | $6+12(1/2)^{n/2}$ | $8+6(3/4)^{n/2}$ | $12+6(1/2)^{n/2}$ |
a $A_n$ 是从给定布拉菲格点到所有其他格点距离的 $n$ 次方倒数之和,以最近邻距离为距离单位(式(20.6))。在本表精度下,当 $n\geq17$ 时,只有最近邻和次近邻有贡献,可使用给出的公式。
来源:J. E. Jones 和 A. E. Ingham,Proc. Roy. Soc. (London) A107, 636 (1925)。
固态稀有气体的平衡密度
(Equilibrium Density of the Solid Noble Gases)
为求平衡时的最近邻间距 $r_0$,进而求密度,只需将式(20.5)对 $r$ 极小化,得到在
$$ r_0^{\mathrm{th}}=\left(\frac{2A_{12}}{A_6}\right)^{1/6}\sigma=1.09\sigma. \tag{20.7} $$
处,$\partial u/\partial r=0$。
表 20.3 将理论值 $r_0^{\mathrm{th}}=1.09\sigma$ 与实测值 $r_0^{\mathrm{exp}}$ 比较。符合程度很好,不过随着原子质量减小,$r_0^{\mathrm{exp}}$ 越来越大于 $r_0^{\mathrm{th}}$。这可以理解为被忽略的零点动能的效应。原子被挤入的体积越小,这一能量越大。因此,它应表现为一种有效排斥力,使晶格常数大于式(20.7)给出的数值。由于原子质量减小时零点能变得更重要,可以预期,对最轻的原子,式(20.7)比 $r_0^{\mathrm{exp}}$ 偏小得最多。
表 20.3
零压力下固态稀有气体的最近邻距离 $r_0$、内聚能 $u_0$ 和体积模量 $B_0$a
| Ne | Ar | Kr | Xe | ||
|---|---|---|---|---|---|
| $r_0$(埃) | (实验) | 3.13 | 3.75 | 3.99 | 4.33 |
| $r_0=1.09\sigma$ | (理论) | 2.99 | 3.71 | 3.98 | 4.34 |
| $u_0$ (eV/atom) | (实验) | $-0.02$ | $-0.08$ | $-0.11$ | $-0.17$ |
| $u_0=-8.6\epsilon$ | (理论) | $-0.027$ | $-0.089$ | $-0.120$ | $-0.172$ |
| $B_0$ ($10^{10}$ dyne/cm$^2$)b | (实验) | 1.1 | 2.7 | 3.5 | 3.6 |
| $B_0=75\epsilon/\sigma^3$ | (理论) | 1.81 | 3.18 | 3.46 | 3.81 |
a 理论值由初等经典理论计算得到。
b 一个大气压 $=1.01\times10^6$ dynes/cm$^2$;1 bar 压力 $=10^6$ dynes/cm$^2$。
来源:数据引自 M. L. Klein、G. K. Horton 和 J. L. Feldman,Phys. Rev. 184, 968 (1969);D. N. Batchelder 等,Phys. Rev. 162, 767 (1967);E. R. Dobbs 和 G. O. Jones,Rep. Prog. Phys. xx, 516 (1957)。
固态稀有气体的平衡内聚能
(Equilibrium Cohesive Energy of the Solid Noble Gases)
将平衡最近邻间距(20.7)代入每粒子能量(20.5),得到平衡内聚能:
$$ u_0^{\mathrm{th}}=-\frac{\epsilon A_6^2}{2A_{12}}=-8.6\epsilon. \tag{20.8} $$
将 $u_0^{\mathrm{th}}$ 与实测值 $u_0^{\mathrm{exp}}$ 比较(表 20.3),也发现符合得很好,不过随着原子质量减小,$|u_0^{\mathrm{th}}|$ 超过 $|u_0^{\mathrm{exp}}|$ 的程度越来越大。这同样可以合理地理解为被忽略的零点运动的效应。我们忽略了能量中的一个正项(动能始终为正),该项减弱结合,并在原子质量减小时变得更重要。
校对注:本章公式与表中 $u_0\lt 0$ 是相对于孤立组成部分的能量差;每粒子拆解所需的正结合能为 $-u_0$。保留原表的负值并明确其约定。
固态稀有气体的平衡体积模量
(Equilibrium Bulk Modulus of the Solid Noble Gases)
体积模量(bulk modulus)$B=-V(\partial P/\partial V)_T$ 也可用 $\epsilon$ 和 $\sigma$ 计算。由于 $T=0$ 时的压力为 $P=-dU/dV$,其中 $U$ 是总能量,因此可用每粒子能量 $u=U/N$ 和每粒子体积 $v=V/N$ 将 $B$ 写成
$$ B=v\frac\partial{\partial v}\left(\frac{\partial u}{\partial v}\right). \tag{20.9} $$
fcc 格子中的每粒子体积 $v$ 为 $v=a^3/4$,其中常规立方晶胞的边长 $a$ 与最近邻间距 $r$ 的关系为 $a=\sqrt2r$。因此可写成
$$ v=\frac{r^3}{\sqrt2},\qquad\frac\partial{\partial v}=\frac{\sqrt2}{3r^2}\frac\partial{\partial r}, \tag{20.10} $$
并将体积模量改写为
$$ B=\frac{\sqrt2}{9}r\frac\partial{\partial r}\frac1{r^2}\frac\partial{\partial r}u. \tag{20.11} $$
平衡间距 $r_0$ 是使每粒子能量 $u$ 最小的间距。因此,平衡时 $\partial u/\partial r$ 为零,式(20.11)简化为
$$ B_0^{\mathrm{th}}=\left.\frac{\sqrt2}{9r_0}\frac{\partial^2u}{\partial r^2}\right|_{r=r_0}=\frac{4\epsilon}{\sigma^3}A_{12}\left(\frac{A_6}{A_{12}}\right)^{5/2}=\frac{75\epsilon}{\sigma^3}. \tag{20.12} $$
将 $B_0^{\mathrm{th}}$ 与实测值 $B_0^{\mathrm{exp}}$ 比较(表 20.3),可见氙和氪符合得很好,但氩的理论体积模量比实验值约大 20%,氖约大 60%。这种质量依赖性再次表明,这些差异来自被忽略的零点运动。
校对注:根据表 20.3 的数值,更正比较方向;百分差以实验值为分母,保留原书的粗略量级。
离子晶体(IONIC CRYSTALS)
离子晶体内聚的最简单理论,采用与分子晶体内聚理论相同的物理简化:假定内聚能完全由局域于平衡位置的经典粒子的势能给出。9 由于离子晶体中的粒子是带电离子,相互作用能中最大的一项,远远超过其他项,是离子间库仑相互作用。它按离子间距的一次方倒数变化,完全压倒按六次方倒数变化的涨落偶极相互作用,10 在粗略计算中可将其视为结合的唯一来源。确定平衡晶格参数时,仍须考虑泡利原理引起的强短程实–实排斥;没有这种排斥,晶体就会坍塌。因此,将每离子对的总内聚能11 表示为
$$ u(r)=u^{\mathrm{core}}(r)+u^{\mathrm{coul}}(r), \tag{20.13} $$
其中 $r$ 为最近邻距离。12
由于库仑势的作用范围极长,计算 $u^{\mathrm{coul}}(r)$ 不像计算分子晶体的吸引能那样直接。例如,考虑氯化钠结构(图 19.4a),可将其表示为位于格点 $\boldsymbol{R}$ 的负阴离子的 fcc 布拉菲格子,以及相对于第一个格子位移 $\boldsymbol{d}$ 的正阳离子的第二个布拉菲格子;其中 $\boldsymbol{d}$ 是沿立方体一条边平移 $a/2$。再次以最近邻距离 $r=a/2$ 为单位,量度所有离子间距:
$$ \begin{aligned}|\boldsymbol{R}|&=\alpha(\boldsymbol{R})r,\\|\boldsymbol{R}+\boldsymbol{d}|&=\alpha(\boldsymbol{R}+\boldsymbol{d})r.\end{aligned} \tag{20.14} $$
于是,很容易想到仿照前面的情况,将单个阳离子(或单个阴离子)的总势能写为
$$ -\frac{e^2}{r}\left\{\frac1{\alpha(\boldsymbol{d})}+\sum_{\boldsymbol{R}\ne0}\left(\frac1{\alpha(\boldsymbol{R}+\boldsymbol{d})}-\frac1{\alpha(\boldsymbol{R})}\right)\right\}. \tag{20.15} $$
如果晶体中有 $N$ 个离子,总势能将为式(20.15)的 $N$ 倍的一半:
$$ U=-\frac N2\frac{e^2}{r}\left\{\frac1{\alpha(\boldsymbol{d})}+\sum_{\boldsymbol{R}\ne0}\left(\frac1{\alpha(\boldsymbol{R}+\boldsymbol{d})}-\frac1{\alpha(\boldsymbol{R})}\right)\right\}. \tag{20.16} $$
将它除以离子对数 $N/2$,得到每离子对的能量:
$$ u^{\mathrm{coul}}(r)=-\frac{e^2}{r}\left\{\frac1{\alpha(\boldsymbol{d})}+\sum_{\boldsymbol{R}\ne0}\left(\frac1{\alpha(\boldsymbol{R}+\boldsymbol{d})}-\frac1{\alpha(\boldsymbol{R})}\right)\right\}. \tag{20.17} $$
不过,$1/r$ 随距离衰减得很慢,以至于式(20.17)并不是一个定义良好的和。从数学上说,它只是一个条件收敛级数,因此,取决于求和次序,可以求和得到任意值!
这不只是数学上的麻烦。它反映了一个物理事实:库仑相互作用的作用范围很长,使一群带电粒子的能量,可能关键地取决于其中位于表面、比例小得可忽略的一部分粒子的排列。第十八章已经遇到这一问题。在当前情形下,可以将这一点表述如下:
如果求和只包含有限的一组离子,就不会有歧义,所得的和就是这一有限晶体的静电能。按某种特定次序对无限级数求和,相当于把无限晶体构造为一系列越来越大的有限晶体的某种特定极限形式。如果离子间相互作用的作用范围足够短,就可以证明,每离子对能量的极限值不依赖于如何构造无限晶体(只要相继的有限构造的表面不是极端不规则)。不过,对于长程库仑相互作用,可以这样构造无限晶体:在各阶段都存在任意的表面电荷分布和/或偶极层。恰当选择这些表面电荷的形式,就能使每离子对能量 $u$ 在无限晶体极限中趋于任意希望的值。这就是式(20.17)数学歧义背后的物理。
既然已经诊断出病因,治疗方法就很明显:必须以这样的方式求和,使求和的各阶段,表面电荷对能量都没有显著贡献。有很多方法可以保证这一点。例如,可以将晶体分割为电中性晶胞,其电荷分布具有完整的立方对称性(见图 20.2)。由 $n$ 个这样的晶胞组成的有限子晶体,其能量就是单个晶胞能量的 $n$ 倍,加上晶胞间相互作用能。由于晶胞仅包含少量电荷,晶胞内部能量很容易计算。不过,晶胞间相互作用能按晶胞间距离的五次方倒数衰减,13 因此,晶胞间相互作用能将是一个迅速收敛的和,在无限晶体极限中不依赖求和次序。
计算这种库仑晶格求和,还有数值上更强大、但更复杂的方法。
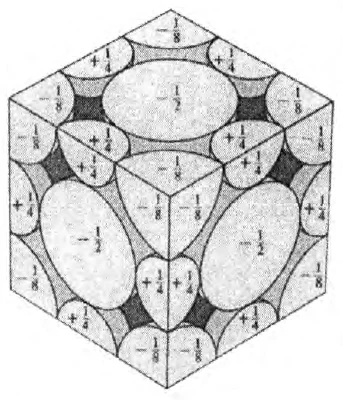
图 20.2 将氯化钠结构划分为立方晶胞的一种可能方式。其静电相互作用能随晶胞间距迅速衰减(按五次方倒数)。每个晶胞包含四个单位的正电荷,由中心的一个完整单位和棱上的十二个四分之一单位组成;还包含四个单位的负电荷,由面上的六个二分之一单位和角上的八个八分之一单位组成。计算时,每个球都可表示为位于其中心的点电荷。(两个相邻立方体的表面点电荷之间的相互作用能不得计入。)不过,这些方法都遵循相同的物理判据。其中最著名的是 Ewald(埃瓦尔德)提出的方法。14
所有这类计算的结果,都给出如下形式的每离子对静电相互作用能:
$$ u^{\mathrm{coul}}(r)=-\alpha\frac{e^2}{r}, \tag{20.18} $$
其中 $\alpha$ 称为马德隆常数(Madelung constant),只依赖于晶体结构。最重要的立方结构的 $\alpha$ 值列于表 20.4。注意,$\alpha$ 随配位数增大而增大;即(带相反电荷的)最近邻越多,静电能越低。由于库仑相互作用的作用范围很长,这并非显然的结果。实际上,在最近邻距离 $r$ 相同的情况下,氯化铯结构(配位数 8)的静电能比氯化钠结构(配位数 6)低不到 1%,尽管最近邻贡献低 33%。
表 20.4
若干立方晶体结构的马德隆常数 $\alpha$
| 晶体结构 | 马德隆常数 $\alpha$ |
|---|---|
| 氯化铯 | 1.7627 |
| 氯化钠 | 1.7476 |
| 闪锌矿 | 1.6381 |
表 20.5 说明库仑能对碱金属卤化物内聚能的支配性贡献:在实验观测到的最近邻间距下计算 $u^{\mathrm{coul}}(r)$,并与实验确定的内聚能比较。可见,单独的 $u^{\mathrm{coul}}$ 就能解释观测到的结合能的主要部分,在所有情况下都比实测内聚能约低 10%。
可以预期,单独的静电能会高估结合强度,因为式(20.18)忽略了表示短程实–实排斥的正势的贡献。这种排斥减弱结合。注意到表示实–实排斥的势,是离子间距的一个变化极快的函数,就能看出所得修正很小。如果将离子实表示为排斥无限强的硬球,所得内聚能将恰好等于最小间距下的静电能(图 20.3)。显然,这过于极端。让排斥按反幂律变化,则有更大的调整余地;将每离子对的总能量写成
$$ u(r)=-\frac{\alpha e^2}{r}+\frac C{r^m}. \tag{20.19} $$
表 20.5
具有氯化钠结构的碱金属卤化物的实测内聚能和静电能
| Li | Na | K | Rb | Cs | |
|---|---|---|---|---|---|
| F | $-1.68$a | $-1.49$ | $-1.32$ | $-1.26$ | $-1.20$ |
| $-2.01$b | $-1.75$ | $-1.51$ | $-1.43$ | $-1.34$ | |
| Cl | $-1.38$ | $-1.27$ | $-1.15$ | $-1.11$ | |
| $-1.57$ | $-1.43$ | $-1.28$ | $-1.23$ | ||
| Br | $-1.32$ | $-1.21$ | $-1.10$ | $-1.06$ | |
| $-1.47$ | $-1.35$ | $-1.22$ | $-1.18$ | ||
| I | $-1.23$ | $-1.13$ | $-1.04$ | $-1.01$ | |
| $-1.34$ | $-1.24$ | $-1.14$ | $-1.10$ |
a 各框上方数值为实测内聚能(相对于分离的离子),单位为每离子对 $10^{-11}$ erg。来源:M. P. Tosi,Solid State Physics,第 16 卷,F. Seitz 和 D. Turnbull 编,Academic Press,New York,1964,第 54 页。
b 各框下方数值为式(20.18)给出的静电能,在观测到的最近邻间距 $r$ 下计算。
随后,通过使 $u$ 最小,确定平衡间距 $r_0$。令 $u^{\prime}(r_0)$ 为零,得到
$$ r_0^{m-1}=\frac{mC}{e^2\alpha}. \tag{20.20} $$
对于稀有气体,我们用相应方程确定 $r_0$(式(20.7));但现在,由于没有 $C$ 的独立测量,可以用它根据实验测得的 $r_0$ 确定
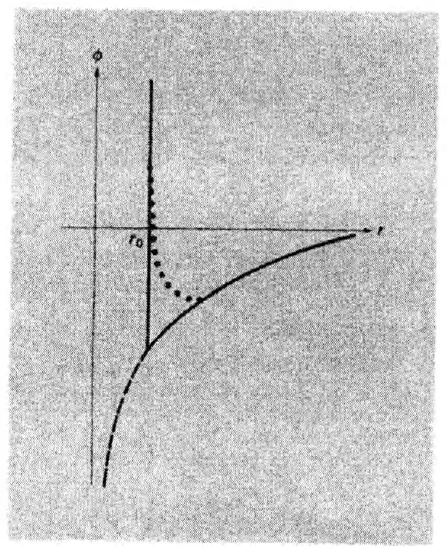
图 20.3 两体势图:当 $r\lt r_0$ 时排斥无限强,当 $r\gt r_0$ 时为库仑势。虚线是库仑势的延伸。点线表示,如果排斥遵循幂律,而非无限强,势将如何改变。$C$:
$$ C=\frac{\alpha e^2r_0^{m-1}}m. \tag{20.21} $$
将它代回式(20.19),得到每离子对的理论内聚能为
$$ u_0^{\mathrm{th}}=u(r_0)=-\frac{\alpha e^2}{r_0}\frac{m-1}m. \tag{20.22} $$
正如预期,当 $m$ 很大时,它仅略小于式(20.18)。
对于稀有气体,出于计算方便,我们选取 $m=12$,并注意到这使结果与数据合理符合。对于碱金属卤化物,并没有选取 $m=12$ 的依据;15 如果用幂律表示排斥,不妨通过尽可能精确地拟合数据来确定指数。不宜通过令式(20.22)等于实测内聚能来确定 $m$,因为式(20.22)是 $m$ 的一个变化很慢的函数,实验测量中的微小误差就会使 $m$ 发生很大变化。更好的办法是找到一个能确定 $m$ 的独立测量。然后将该 $m$ 用于式(20.22),检查与实验内聚能的符合程度是否比表 20.5 的 10% 有所改善。
实验测得的体积模量提供了这样一种独立确定 $m$ 的方法。如果 $B_0$ 和 $r_0$ 分别为平衡体积模量和最近邻间距,那么(见习题 2)$m$ 的值为
$$ m=1+\frac{18B_0r_0^3}{|u^{\mathrm{coul}}(r_0)|}. \tag{20.23} $$
由 $B_0$ 和 $r_0$ 的实测值求得的 $m$ 值列于表 20.6。它们在约 6 至 10 之间变化。用因子 $(m-1)/m$ 修正内聚能中纯静电的贡献后,与实测内聚能的符合程度显著改善,达到 3% 或更好,但难处理的16 卤化锂和碘化钠除外。
对于这样粗略的理论,所能期待的至多如此,甚至还未必能达到。更好的分析将作出几项改进:
- 用指数形式表示实–实排斥,可能比用幂律更好(所谓玻恩–迈耶势,Born-Mayer potential,是一种常用选择)。
- 应考虑离子实之间按六次方倒数变化的涨落偶极力。
- 应考虑晶格的零点振动。
不过,这些改进不会改变我们的主要结论:离子晶体内聚能的主要部分(90%),仅来自视为固定点电荷的离子之间的静电库仑相互作用。
表 20.6
具有氯化钠结构的碱金属卤化物的实测数据a和推导量b
| 化合物 | (1) $r$ (Å) | (2) $B$ $\left(10^{11}\frac{\mathrm{dynes}}{\mathrm{cm}^2}\right)$ | (3) $u$ $\left(10^{-11}\frac{\mathrm{ergs}}{\text{离子对}}\right)$ | (4) $u^{\mathrm{coul}}$ $\left(=-\frac{\alphae^2}r\right)$ | (5) $m$ $\left(=1+\frac{18Br^3}{|u^{\mathrm{coul}}|}\right)$ | (6) $u^{\mathrm{th}}$ $\left(=\frac{m-1}mu^{\mathrm{coul}}\right)$ |
|---|---|---|---|---|---|---|
| LiF | 2.01 | 6.71 | $-1.68$ | $-2.01$ | 5.88 | $-1.67$ |
| LiCl | 2.56 | 2.98 | $-1.38$ | $-1.57$ | 6.73 | $-1.34$ |
| LiBr | 2.75 | 2.38 | $-1.32$ | $-1.47$ | 7.06 | $-1.26$ |
| LiI | 3.00 | 1.72 | $-1.23$ | $-1.34$ | 7.24 | $-1.15$ |
| NaF | 2.31 | 4.65 | $-1.49$ | $-1.75$ | 6.90 | $-1.50$ |
| NaCl | 2.82 | 2.40 | $-1.27$ | $-1.43$ | 7.77 | $-1.25$ |
| NaBr | 2.99 | 1.99 | $-1.21$ | $-1.35$ | 8.09 | $-1.18$ |
| NaI | 3.24 | 1.51 | $-1.13$ | $-1.24$ | 8.46 | $-1.09$ |
| KF | 2.67 | 3.05 | $-1.32$ | $-1.51$ | 7.92 | $-1.32$ |
| KCl | 3.15 | 1.75 | $-1.15$ | $-1.28$ | 8.69 | $-1.13$ |
| KBr | 3.30 | 1.48 | $-1.10$ | $-1.22$ | 8.85 | $-1.08$ |
| KI | 3.53 | 1.17 | $-1.04$ | $-1.14$ | 9.13 | $-1.02$ |
| RbF | 2.82 | 2.62 | $-1.26$ | $-1.43$ | 8.40 | $-1.26$ |
| RbCl | 3.29 | 1.56 | $-1.11$ | $-1.23$ | 9.13 | $-1.10$ |
| RbBr | 3.43 | 1.30 | $-1.06$ | $-1.18$ | 9.00 | $-1.05$ |
| RbI | 3.67 | 1.05 | $-1.01$ | $-1.10$ | 9.49 | $-0.98$ |
| CsF | 3.00 | 2.35 | $-1.20$ | $-1.34$ | 9.52 | $-1.20$ |
a 前三列给出实测数据。(1) 最近邻距离 $r$(引自 R. W. G. Wyckoff,Crystal Structures,第 2 版,Interscience,New York,1963)。(2) 体积模量(引自 M. P. Tosi,Solid State Physics,第 16 卷,F. Seitz 和 D. Turnbull 编,Academic Press,New York,1964,第 44 页)。(3) 内聚能(同上,第 54 页)。
b 后三列给出推导量。(4) 内聚能的库仑贡献(20.18),$u^{\mathrm{coul}}=-4.03/r(\text{Å})\times10^{-11}$ erg/ion pair。(5) 根据式(20.23),由实测体积模量和最近邻距离求得的排斥指数 $m$。(6) 修正后的理论内聚能,由 $u^{\mathrm{coul}}$ 乘以 $(m-1)/m$ 得到;应与第 (3) 列的实测内聚能比较。
校对注:第(4)列的马德隆常数统一为 $\alpha$;表注 b 的库仑能补负号,表中数据保持原值。
共价晶体和金属中的内聚
(COHESION IN COVALENT CRYSTALS AND METALS)
我们对分子晶体和离子晶体的内聚能建立的粗略理论,之所以能达到这样的精度,主要是因为在这些固体中,价电子组态相对于孤立原子(分子晶体)或孤立离子(离子晶体)中的组态,没有显著畸变。共价晶体和金属则不再如此,其价电子分布与组成材料的孤立原子或孤立离子中的任何分布都显著不同。因此,要计算这些固体的内聚能,不能仅计算一组微弱变形或变形可忽略、排列成相应晶体结构的原子或离子的经典势能。即使最简单的计算,也必须计算离子实周期势中价电子的能级。
因此,共价晶体和金属的内聚能理论,必须包含其能带结构的计算。17 也正因如此,这些固体中没有任何内聚模型,其简单程度能与前面描述的分子晶体和离子晶体模型稍加相比。要进行精度相当的计算,必须以第十、十一和十七章介绍的技术为基础。这里仅对共价晶体作少量定性讨论,并基于自由电子图像,对金属作一些粗略且很不准确的估算。
共价晶体中的内聚(Cohesion in Covalent Crystals)
良好共价绝缘体中的内聚理论,与分子中化学键的理论很相似;18 这一课题超出本书范围。19 静电力协同使共价晶体结合起来的方式,比点离子之间的简单静电吸引巧妙得多;后者在描述离子晶体时十分有效。它也比描述固态稀有气体时使用的涨落偶极相互作用复杂得多。具体考虑金刚石(碳)。假设将一组碳原子放在金刚石格子的格点上,但晶格常数很大,以至于这组原子的能量恰好等于孤立原子能量之和(即内聚能为零)。如果将晶格常数减小到观测值,能降低这组原子的能量,就会产生内聚。随着晶格常数减小,以不同格点为中心的原子波函数最终会有一定重叠(参见第十章的讨论)。如果最外层原子壳层已填满(如稀有气体原子,或形成离子晶体的离子),这种重叠将导致短程实–实排斥,并使能量高于孤立原子的能量。不过,已填满原子壳层的实–实排斥,是泡利不相容原理的结果,加上这样一个事实:若外壳层已填满,唯一可用的电子能级在能量上高得多。如果最外电子壳层只有部分填充(如碳),那么当相邻原子的波函数开始重叠时,外壳层电子可以更灵活地重新排列,因为同一壳层中还存在能量相当的其他可用能级。
事实表明,在这些情况下,最外壳层的重叠通常会降低总电子能量,电子形成不局域于单个离子实附近的能级。这没有简单的解释。电子波函数越不局域,不确定性原理要求的最大电子动量就可以越小,因而电子动能越低。还必须加上对较不局域能级中势能变化的估算。净结果通常是能量降低。20
自由电子金属中的内聚(Cohesion in Free Electron Metals)
转向另一极端,可以将固体与自由电子气而非一组原子比较。第二章指出,在碱金属密度下,自由电子气的压力所给出的压缩率,与实测值相差不超过两倍。要由此建立碱金属内聚的粗略理论,必须在电子气动能之外,加上总静电势能。其中包括正离子与带负电电子气之间的吸引能;没有它,金属根本不会结合。
将碱金属中的离子视为局域于体心立方布拉菲格子格点的点电荷,将电子视为均匀的补偿负电荷背景。这样的排列中,每原子的总静电能可以用类似离子晶体初等理论中的方法计算。对于 bcc 格子,结果为21
$$ u^{\mathrm{coul}}=-\frac{24.35}{(r_s/a_0)}\,\mathrm{eV/atom}, \tag{20.24} $$
其中 $r_s$ 是维格纳–赛兹球的半径(每电子体积为 $4\pi r_s^3/3$),$a_0$ 是玻尔半径。正如预期,该项有利于高密度(即小 $r_s$)。
吸引性的静电能(20.24)必须与每原子的电子动能平衡。由于碱金属中每原子有一个自由电子,因此有(见第二章第 37 页):
$$ u^{\mathrm{kin}}=\frac35\mathcal E_F=\frac{30.1}{(r_s/a_0)^2}\,\mathrm{eV/atom}. \tag{20.25} $$
若要更准确,就必须用密度为 $3/4\pi r_s^3$ 的均匀电子气22 的完整每电子基态能量代替式(20.25)。这一计算很困难(见第十七章),而且考虑到电子气模型的粗略程度,它对于估算实际内聚能是否有用,值得怀疑。这里仅加入式(20.25)的交换修正(见式(17.25)):
$$ u^{\mathrm{ex}}=-\frac{0.916}{(r_s/a_0)}\,\mathrm{Ry/atom}=-\frac{12.5}{(r_s/a_0)}\,\mathrm{eV/atom}. \tag{20.26} $$
注意,电子气能量的交换修正,与平均静电能(20.24)具有相同的密度依赖性,大小约为后者的一半。这表明电子–电子相互作用在金属内聚中的重要性,以及任何充分的内聚理论由此必须应对的困难。
将这三个贡献相加,得到
$$ u=\frac{30.1}{(r_s/a_0)^2}-\frac{36.8}{(r_s/a_0)}\,\mathrm{eV/atom}. \tag{20.27} $$
对 $r_s$ 极小化,给出:
$$ \frac{r_s}{a_0}=1.6. \tag{20.28} $$
碱金属中观测到的 $r_s/a_0$ 值在 2 至 6 之间。23 式(20.28)甚至不能接近实测值,这与前面的成功构成(或许有益的)对照,并说明在任何简单图像中理解金属内聚的困难。式(20.28)一个特别显著的定性失败,是预言所有碱金属具有相同的 $r_s$。更精确地确定总电子气能量,也不会改变这一结果,因为该能量仍具有 $E(r_s)$ 的形式;使 $E(r_s)-24.35(a_0/r_s)$ 最小,仍将得到唯一的平衡 $r_s$ 值,与碱金属种类无关。
显然,必须引入另一个长度尺度,以区分不同碱金属,而不难看出这一尺度是什么。我们的处理把离子视为点,尽管真实离子实具有不可忽略的半径。点离子近似在金属中,不像在分子晶体或离子晶体中那样不合理,因为金属中离子占据的总体积分数小得多。不过,采用这一近似时,我们至少忽略了两个重要效应。如果离子实的半径非零,那么传导电子气在很大程度上不能进入离子实占据的那部分金属体积。即使在很粗略的理论中,这也意味着电子气密度大于我们的估算,因此其动能也更大。此外,由于传导电子被排除在离子实区域之外,它们不能像图像(20.24)所假定的那样接近带正电的离子。因此,应预期静电能比我们的估算不那么负。
这两个效应都应使 $r_s/a_0$ 的平衡值随离子实半径增大而增大(习题 4)。这与观测到的碱金属密度一致。显然,即使对这一关键效应作中等精度的计算,也必须相当精细,需要很好地估算传导电子波函数,以及单电子薛定谔方程中出现的晶体势。
习题(PROBLEMS)
1.
衡量稀有气体中量子效应重要性的一个量是 de Boer 参数。此前在假定能量完全为势能的情况下,计算了稀有气体的每原子能量 $u(r)$(式(20.5))。不过,在量子理论中,即使 $T=0$,也存在零点振动,使式(20.5)获得一个正比于 $\hbar$ 的修正。
(a) 仅根据量纲,证明:如果修正严格正比于 $h$,那么能量修正必须具有形式
$$ \Delta u=\epsilon\Lambda f(r/\sigma), \tag{20.29} $$
其中 $f$ 仅通过比值 $r/\sigma$ 依赖于所讨论的具体稀有气体,并且
$$ \Lambda=\frac h{\sigma\sqrt{M\epsilon}}. \tag{20.30} $$
量 $\Lambda$ 称为 de Boer 参数,列于表 20.7。由于 $h/\sigma$ 是局域在距离 $\sigma$ 内的粒子的动量不确定度,$\Lambda^2$ 大致是原子零点运动动能与吸引相互作用大小之比。因此,$\Lambda$ 的大小衡量量子效应的重要性(看一眼表 20.7,就能立即明白,我们纯经典的讨论为什么无法处理固态氦)。
表 20.7
稀有气体(包括两种氦同位素)的 de Boer 参数
| $^3\mathrm{He}$ | $^4\mathrm{He}$ | Ne | Ar | Kr | Xe |
|---|---|---|---|---|---|
| 3.1 | 2.6 | 0.59 | 0.19 | 0.10 | 0.064 |
(b) 令 $r_c$ 为通过极小化经典能量(20.5)得到的平衡粒子间距,$r_c+\Delta r$ 为通过极小化经典能量加量子修正(20.29)得到的值。在假定 $\Delta r\ll r_c$ 的条件下,证明:任意两种稀有气体的 $\Delta r/r_c$ 值之比,等于其 de Boer 参数之比。
(c) 证明:(b) 的结果也适用于量子修正引起的内能和体积模量的相对变化。
表 20.8 将这些结论与氖和氩的数据比较。(对于氪和氙,相对于经典值的偏离太小,无法从数据中可靠提取;对于氦同位素,de Boer 参数太大,无法使这一分析可靠。)第二十五章介绍如何更准确地考虑零点振动效应。
表 20.8
氖与氩平衡性质的量子修正大小比较
| $X$ | $X_{\mathrm{Ne}}$ | $X_{\mathrm{Ar}}$ | $X_{\mathrm{Ne}}/X_{\mathrm{Ar}}$ |
|---|---|---|---|
| $\Lambda$ | 0.59 | 0.19 | 3.1 |
| $\Delta r/r^c$ | 0.047 | 0.011 | 4.3 |
| $\Delta u/u^c$ | 0.26 | 0.10 | 2.6 |
| $\Delta B/B^c$ | 0.39 | 0.15 | 2.6 |
2.
证明:具有 NaCl 结构的离子晶体,其体积模量为
$$ B_0=\left.\frac1{18r_0}\frac{d^2u}{dr^2}\right|_{r=r_0}, \tag{20.31} $$
其中 $r_0$ 是平衡最近邻间距。证明:每离子对总能量采用形式(20.19)时,给出
$$ B_0=\frac{(m-1)}{18}\frac{\alpha e^2}{r_0^4}, \tag{20.32} $$
并由此得到
$$ m=1+\frac{18B_0r_0^3}{|u_{\mathrm{coul}}(r_0)|}, \tag{20.33} $$
其中 $u_{\mathrm{coul}}(r)$ 是最近邻间距为 $r$ 的点电荷晶体的每离子对能量。
3.
可用每离子对内聚能的形式(20.19),研究离子晶体可能采用的晶体结构的稳定性。假定表征短程排斥贡献的耦合常数 $C$ 正比于配位数 $Z$,证明:不同格子类型的平衡内聚能按 $(\alpha^m/Z)^{1/(m-1)}$ 变化,并利用表 20.4 中的 $\alpha$ 值,构造随 $m$ 值变化的相对稳定性表。(提示:先考察 $m$ 很大或很小的情况。)
4.
(a) 作为碱金属的一个很粗略的模型,假设每个价电子的电荷,均匀分布在以各离子为中心、半径为 $r_s$ 的球内。证明:每电子静电能为
$$ u^{\mathrm{coul}}=-\frac{9a_0}{5r_s}\,\mathrm{Ry/electron}=-\frac{24.49}{(r_s/a_0)}\,\mathrm{eV/electron}. \tag{20.34} $$
(它与离子 bcc 格子浸在完全均匀的补偿负电荷分布中时的结果(20.24)非常接近。)
(b) 在真实金属中,价电子在很大程度上被排除在离子实之外。如果通过将每个电子的电荷,均匀分布在以各离子为中心、半径为 $r_c$ 和 $r_s$ 的两个球之间的区域内,来考虑这一点,再将各离子的势替换为赝势,
$$ \begin{aligned}V_{\mathrm{ps}}(r)&=-\frac{e^2}r,\qquad r\gt r_c\\&=0,\qquad r\lt r_c,\end{aligned} \tag{20.35} $$
证明:在 $r_c/r_s$ 的主导阶,式(20.34)必须替换为
$$ -\frac{9a_0}{5r_s}+\frac{3(r_c/a_0)^2}{(r_s/a_0)^3}\,\mathrm{Ry/electron}. \tag{20.36} $$
(c) 取每粒子能量为动能(20.25)、交换能(20.26)和势能(20.36)之和,证明:$r_s/a_0$ 的平衡值为
$$ r_s/a_0=0.82+1.82(r_c/a_0)[1+O(a_0/r_c)^2], \tag{20.37} $$
并将其与表 1.1 和表 19.4 给出的值比较。
内聚能常以千卡每摩尔给出。一个有用的换算关系为 $23.05\,\mathrm{kcal/mole}=1\,\mathrm{eV/molecule}$。
更准确地说,是大气压。不过,以本分析的精度,大气压下固体与真空中固体的大小之差可以忽略。
只有在固态氦中,由零点运动决定的考虑才变得至关重要。氦的质量很小,以至于量子效应使其根本不能凝固,除非施加外部压力。
再次强调,起作用的吸引力只有静电力,但它们在不同类别中的表现方式差别很大,以至于每种情况都需要单独讨论,甚至单独命名。
回顾第 379 页:当泡利不相容原理应用于已填满的原子壳层时,这只是用经典方式粗略表示其某些效应的方法。
例如离子之间的涨落偶极相互作用。
还因为固态氦(任一同位素)在零压力下都不存在;$^4\mathrm{He}$ 需要 25 个大气压,$^3\mathrm{He}$ 需要 33 个大气压。
在固态中必须谨慎使用这些数值,因为在高密度下,相互作用不能表示为两体势之和(见第 390 页)。如果仍坚持用形如(20.2)的两体势之和拟合固体数据,$\epsilon$ 与 $\sigma$ 的最佳选择,不必与由气态性质确定的选择相同。
将离子晶体的内聚能定义为把它拆解成孤立离子而非原子所需的能量。如果需要相对于孤立原子的内聚能,必须在我们的分析之外,补充电离势和电子亲和能的计算或测量。
不过,离子晶体中同样存在这样的项,在更精确的计算中必须考虑。
通常计算每离子对而非每离子的内聚能。如果有 $N$ 个离子,就有 $N/2$ 个离子对。
第十九章把最近邻距离称为 $d$,以避免与离子半径混淆。这里称为 $r$,因为对 $d$ 求导在审美上令人不快。而我们内心都是唯美主义者。
这是因为每个晶胞内部的电荷分布具有完整的立方对称性。见第 355 页。还要注意,如果某些离子位于晶胞之间的边界,会产生一个小问题。此时必须将其电荷分配给各晶胞,以保持每个晶胞的完整对称性。这样处理后,必须小心,不要将分割离子的自能计入共享该离子的晶胞之间的相互作用能。
P. P. Ewald,Ann. Physik 64, 253 (1921)。J. C. Slater,Insulators Semiconductors and Metals,McGraw-Hill,New York,1967,第 215–220 页中有一段特别清楚的讨论。
可以预期 $m$ 明显小于 12,仅因为卤素离子具有过剩负电荷,其表面的电子密度应比相应稀有气体原子低一些。
见第 383 页。
事实上,内聚能计算最早推动了精确能带结构计算。直到后来,人们才普遍认识到,能带结构本身具有根本意义,独立于内聚问题。
基本参考书是 L. Pauling,The Nature of the Chemical Bond,第 3 版,Cornell University Press,Ithaca,New York,1960。
不过,第三十二章给出了氢分子的初等讨论。
第三十二章关于氢分子的讨论,以一个特别简单的例子说明了这一点。
例如见 C. A. Sholl,Proc. Phys. Soc. 92, 434 (1967)。
不包括电子与离子的平均静电能,因为式(20.24)已将其计入。这一平均静电能就是哈特里能(第十七章);将离子处理为补偿电荷的均匀正背景时,它为零,而式(20.24)的计算依据是局域的点电荷。
表 1.1。