


本文是「固体物理学」系列的第 32 篇(共 34 篇),整理自 Neil W. Ashcroft 与 N. David Mermin 所著 Solid State Physics 第 32 章的中文译稿。
第三十一章所述的固体顺磁性简单理论,假定各个磁矩来源(例如绝缘体中角动量非零的离子壳层,或简单金属中的传导电子)之间不存在相互作用。前面已经看到,为了例如预测绝热去磁所能达到的最低温度,或准确估计金属传导电子的泡利自旋顺磁性,就必须放弃这一假设。
然而,磁相互作用还有更为显著的后果。1某些固体称为铁磁体(ferromagnets),即使没有磁场,也具有非零磁矩,即“自发磁化”(spontaneous magnetization)。2如果不存在磁相互作用,在没有磁场时,各个磁矩就会由于热运动而无序,指向随机方向,无法相加得到整个固体的净磁矩(图 32.1a)。铁磁材料中磁矩的净平行取向(图 32.1b),必定来自它们之间的相互作用。在另一些称为反铁磁体(antiferromagnets)的固体中,虽然没有磁场时总磁矩为零,但各个磁矩的空间排列远非随机;这是因为磁相互作用有利于相邻磁矩反平行取向(图 32.1c)。
磁相互作用起源的理论,是固体物理基本领域中发展较不完善的领域之一。对这个问题理解得最清楚的情况是绝缘体,其中磁性离子彼此充分分离,尽管即使在这里,理论也相当复杂。为尽可能简化,只以单个氢分子的简单情况说明适用于绝缘体的一些基本物理(经过相当多的修改和补充后,也适用于金属);请宽容的读者把它视为一个 $N=2$ 而非 $O(10^{23})$ 的固体。随后说明如何将氢分子启发的思想推广到含有大量原子的真实固体。最后,还将说明金属中磁矩及其相互作用理论所遇到的一些进一步的复杂性。
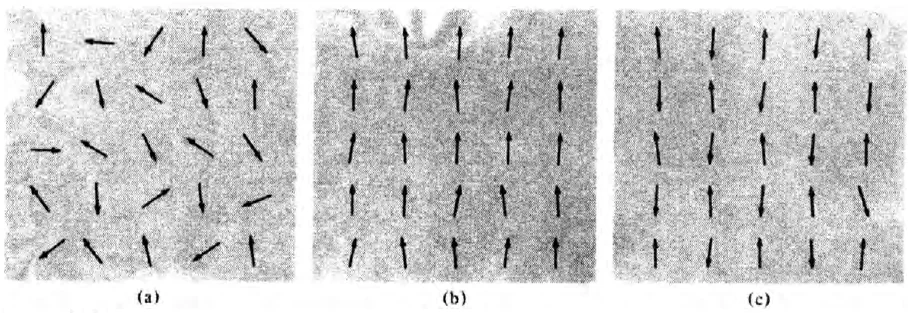
图 32.1 无磁场时局域磁矩方向的典型分布:(a)磁相互作用影响可忽略的固体;(b)低于其临界温度的铁磁固体;(c)低于其临界温度的反铁磁固体。(b)和(c)表示磁有序(magnetically ordered)状态。
由于这一课题困难且尚不完善,我们不得不采用有所妥协、颇不理想的论述。希望免于阅读这些论述的读者,或许只需注意以下两个主要论点;本章其余部分将较详细地说明它们:
- 最初可能预期,各个磁矩之间的磁相互作用来自它们的磁场,或者直接通过磁偶极—偶极相互作用(magnetic dipole-dipole interactions),或者较间接地通过自旋—轨道耦合。然而,这些往往不是占主导的磁相互作用。磁相互作用最重要的来源是普通的电子间静电相互作用,远超其他机制。事实上,在第一近似下,许多磁性理论完全忽略偶极—偶极及自旋—轨道耦合,只保留库仑相互作用。
- 在绝大多数情况下,要解释固体中的磁有序,必须远超出独立电子近似;以此为基础的能带理论在解释非磁性质方面取得了令人瞩目的成功。仅以自洽场的形式把电子间相互作用引入能带理论,通常是不够的。事实上,建立一个可处理的磁性金属模型,使它既能描述特征性的电子自旋关联,又能描述简单能带理论所预测的电子输运性质,仍是现代固体理论的主要未解问题之一。
磁偶极相互作用能的估计
在说明磁相互作用如何来自纯静电耦合之前,先估计两个磁偶极 $\boldsymbol{m}_1$ 和 $\boldsymbol{m}_2$ 的直接偶极相互作用能,它们相隔 $\boldsymbol{r}$:
$$ U=\frac1{r^3}[\boldsymbol{m}_1\cdot\boldsymbol{m}_2-3(\boldsymbol{m}_1\cdot\hat{\boldsymbol{r}})(\boldsymbol{m}_2\cdot\hat{\boldsymbol{r}})]. \tag{32.1} $$
原子磁偶极矩的大小为 $m_1\approx m_2\approx g\mu_B\approx e\hbar/mc$(第 646 和 654 页)。因此,$U$ 的大小(忽略其角度依赖)为
$$ U\approx\frac{(g\mu_B)^2}{r^3}\approx\left(\frac{e^2}{\hbar c}\right)^2\left(\frac{a_0}r\right)^3\frac{e^2}{a_0}\approx\frac1{(137)^2}\left(\frac{a_0}r\right)^3\ \mathrm{Ry}. \tag{32.2} $$
在磁性固体中,磁矩之间的典型距离约为 2 Å,因此 $U$ 不超过 $10^{-4}$ eV。与原子态之间通常为几分之一电子伏特的静电能量差相比,这一数值很小。因此,如果能找到一对磁性离子(或电子)的静电能依赖于其磁矩方向的原因(如下面将看到的,泡利不相容原理提供了这样的原因),就应预期这种磁相互作用来源远比偶极相互作用重要。3
通常也可以排除自旋—轨道耦合作为磁相互作用的主要来源。诚然,它对确定单个原子的总磁矩相当重要,因此是重要的原子内磁相互作用来源。然而,即使在这种情况下,洪特前两条规则(第 650 页)也纯粹由静电能量的考虑确定。只有第三条规则,即给出 $LS$ 多重态内最终劈裂的规则,才以自旋—轨道耦合为基础。在晶场劈裂使轨道角动量淬灭的顺磁绝缘体中(第 657 页),连自旋—轨道耦合的这一结果也被纯静电效应取代。
双电子系统的磁性质:单重态与三重态
为说明即使哈密顿量中没有依赖自旋的项,泡利原理也如何导致磁效应,考虑具有与自旋无关的哈密顿量的双电子系统。由于 $H$ 不依赖于自旋,一般定态(stationary state)$\Psi$ 将是一个纯轨道定态与任意自旋线性组合的乘积。该轨道态的波函数 $\psi(\boldsymbol{r}_1,\boldsymbol{r}_2)$ 满足轨道薛定谔方程:
$$ H\psi=-\frac{\hbar^2}{2m}(\nabla_1^2+\nabla_2^2)\psi+V(\boldsymbol{r}_1,\boldsymbol{r}_2)\psi=E\psi, \tag{32.3} $$
而自旋线性组合可由以下四个自旋态的任意线性组合构成:4
$$ |\uparrow\uparrow\rangle,\quad|\uparrow\downarrow\rangle,\quad|\downarrow\uparrow\rangle,\quad|\downarrow\downarrow\rangle. \tag{32.4} $$
可以选择这些线性组合,使其具有确定的总自旋 $S$ 及沿某一轴的分量 $S_z$。适当的线性组合列于下表:5
| 状态 | $S$ | $S_z$ |
|---|---|---|
| $\frac1{\sqrt2}(|\uparrow\downarrow\rangle-|\downarrow\uparrow\rangle)$ | $0$ | $0$ |
| $|\uparrow\uparrow\rangle$ | $1$ | $1$ |
| $\frac1{\sqrt2}(|\uparrow\downarrow\rangle+|\downarrow\uparrow\rangle)$ | $1$ | $0$ |
| $|\downarrow\downarrow\rangle$ | $1$ | $-1$ |
注意,$S=0$ 的唯一状态(称为单重态,singlet state)在交换两个电子的自旋时改变符号,而 $S=1$ 的三个状态(称为三重态,triplet states)则不改变。泡利不相容原理要求,在同时交换空间和自旋坐标时,总波函数 $\Psi$ 改变符号。由于总波函数是自旋部分与轨道部分的乘积,因此,轨道薛定谔方程(32.3)的解若在交换 $\boldsymbol{r}_1$ 和 $\boldsymbol{r}_2$ 时不改变符号(对称解),就必须描述 $S=0$ 的状态;若改变符号(反对称解),就必须与 $S=1$ 相配。6因此,与自旋无关的轨道薛定谔方程的解的空间对称性与总自旋之间存在严格关联:对称解要求单重自旋态,反对称解要求三重态。
如果 $E_s$ 和 $E_t$ 是式(32.3)中分别对应单重态(对称)和三重态(反对称)解的最低本征值,那么基态自旋将为零或一,仅取决于 $E_s$ 小于还是大于 $E_t$。再次强调,这一问题完全由考察与自旋无关的薛定谔方程(32.3)来决定。
对于双电子系统,恰有一个初等定理指出,式(32.3)的基态波函数必须对称。7因此 $E_s$ 必须小于 $E_t$,基态必须具有零总自旋。然而,该定理只适用于双电子系统。8所以,必须找到一种估计 $E_s-E_t$ 的方法,能够推广到 $N$ 原子固体的类似问题。继续用双电子系统说明这种方法(尽管该定理已保证单重态能量最低),是因为它最简单地揭示了独立电子近似在磁性问题中的不足。
校对注:脚注 8 增加电子数奇偶性的必要区分;具体一维哈密顿量仍须满足所引定理的条件。
单重态—三重态劈裂的计算:独立电子近似的失效
单重态—三重态能量劈裂,衡量两个电子自旋反平行($S=0$)取向比平行($S=1$)取向有利的程度。由于 $E_s-E_t$ 是仅包含静电相互作用的哈密顿量本征值之差,这一能量应为静电能量差的量级,因此即使在哈密顿量中加入显式依赖自旋的相互作用,它也完全可能成为磁相互作用的主导来源。下面介绍一些计算 $E_s-E_t$ 的近似方法。目的不是求取数值结果(尽管这些方法也用于这一目的),而是通过非常简单的双电子情况,说明独立电子近似在处理电子自旋关联时非常微妙的不足(尤其在 $N$ 很大时)。
因此,假设先尝试在独立电子近似下求解双电子问题(32.3);即忽略 $V(\boldsymbol{r}_1,\boldsymbol{r}_2)$ 中的电子间库仑相互作用,只保留每个电子与两个离子的相互作用(假定离子固定在 $\boldsymbol{R}_1$ 和 $\boldsymbol{R}_2$)。于是,双电子薛定谔方程(32.3)具有如下形式:
$$ (h_1+h_2)\psi(\boldsymbol{r}_1,\boldsymbol{r}_2)=E\psi(\boldsymbol{r}_1,\boldsymbol{r}_2), \tag{32.5} $$
其中9
$$ h_i=-\frac{\hbar^2}{2m}\nabla_i^2-\frac{e^2}{|\boldsymbol{r}_i-\boldsymbol{R}_1|}-\frac{e^2}{|\boldsymbol{r}_i-\boldsymbol{R}_2|},\qquad i=1,2. \tag{32.6} $$
由于式(32.5)的哈密顿量是单电子哈密顿量之和,可以由单电子薛定谔方程的解构造其解:
$$ h\psi(\boldsymbol{r})=\mathcal E\psi(\boldsymbol{r}). \tag{32.7} $$
如果 $\psi_0(\boldsymbol{r})$ 和 $\psi_1(\boldsymbol{r})$ 是式(32.7)中能量最低的两个解,其能量满足 $\mathcal E_0\lt \mathcal E_1$,那么近似双电子薛定谔方程(32.5)的最低能对称解为
$$ \psi_s(\boldsymbol{r}_1,\boldsymbol{r}_2)=\psi_0(\boldsymbol{r}_1)\psi_0(\boldsymbol{r}_2),\qquad E_s=2\mathcal E_0, \tag{32.8} $$
而最低能反对称解为
$$ \psi_t(\boldsymbol{r}_1,\boldsymbol{r}_2)=\psi_0(\boldsymbol{r}_1)\psi_1(\boldsymbol{r}_2)-\psi_0(\boldsymbol{r}_2)\psi_1(\boldsymbol{r}_1),\quad E_t=\mathcal E_0+\mathcal E_1. \tag{32.9} $$
于是,单重态—三重态能量劈裂为
$$ E_s-E_t=\mathcal E_0-\mathcal E_1, \tag{32.10} $$
这与双电子系统的一般定理 $E_s\lt E_t$ 一致。
在得到基态能量 $2\mathcal E_0$ 的过程中,只是遵循了如下步骤:
能带理论在 $N=2$“固体”情况下的步骤:先求解单电子问题(32.7),再把两个电子(自旋相反)填入每个能级,填满最低的 $N/2$ 个单电子能级。尽管这一过程令人感到熟悉,但当质子相距很远时,波函数(32.8)显然是对精确薛定谔方程(32.3)基态的很差近似,因为这时它对电子间库仑相互作用的处理极为失败。考察单电子波函数 $\psi_0(\boldsymbol{r})$ 和 $\psi_1(\boldsymbol{r})$ 的结构,就能看出这一点。对于彼此充分分离的质子,将紧束缚方法(tight-binding method;第十章)应用于 $N=2$ 的情况,可以极好地近似式(32.7)的这些解。紧束缚方法把固体的单电子定态波函数取为以晶格点 $\boldsymbol{R}$ 为中心的原子定态波函数的线性组合。当 $N=2$ 时,正确的线性组合为10
$$ \begin{aligned}\psi_0(\boldsymbol{r})&=\phi_1(\boldsymbol{r})+\phi_2(\boldsymbol{r}),\\\psi_1(\boldsymbol{r})&=\phi_1(\boldsymbol{r})-\phi_2(\boldsymbol{r}),\end{aligned} \tag{32.11} $$
其中 $\phi_i(\boldsymbol{r})$ 是质子固定在 $\boldsymbol{R}_i$ 处的单个氢原子的基态电子波函数。如果单电子能级具有这一形式(对充分分离的质子,这基本上是精确的),那么独立电子近似给出的双电子波函数(32.8)和(32.9)变为
$$ \begin{aligned}\psi_s(\boldsymbol{r}_1,\boldsymbol{r}_2)&=\phi_1(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_2)+\phi_2(\boldsymbol{r}_1)\phi_1(\boldsymbol{r}_2)\\&\quad+\phi_1(\boldsymbol{r}_1)\phi_1(\boldsymbol{r}_2)+\phi_2(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_2),\end{aligned} \tag{32.12} $$
以及
$$ \psi_t(\boldsymbol{r}_1,\boldsymbol{r}_2)=2[\phi_2(\boldsymbol{r}_1)\phi_1(\boldsymbol{r}_2)-\phi_1(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_2)]. \tag{32.13} $$
式(32.12)很好地近似了忽略电子间相互作用的薛定谔方程(32.5)的基态。然而,对于保留电子间相互作用的原始薛定谔方程(32.3),它是一个很差的近似。为看清这一点,注意式(32.12)的第一、二项与第三、四项非常不同。在前两项中,每个电子分别局域于不同原子核邻域内的类氢轨道。当两个质子相距很远时,两个电子的相互作用能很小,将分子描述为两个受到轻微扰动的原子(式(32.12)的前两项所意味着的图像)相当好。然而,在式(32.12)的后两项中,每一项都把两个电子局域于同一个质子周围的类氢轨道。因此,无论质子相距多远,它们的相互作用能都很大。于是,式(32.12)的后两项将氢分子描述为一个 $\mathrm H^-$ 离子和一个裸质子;考虑电子间相互作用时,这是一幅极不准确的图像。11因此,独立电子近似的基态(32.12)给出两个电子一起处于同一个离子上的概率为 50%。独立电子的三重态(32.13)没有这一缺陷。所以,将电子间相互作用引入哈密顿量后,只要质子相距足够远,三重态(32.13)必定给出比单重态(32.12)更低的平均能量。
然而,这并不意味着真实基态是三重态。只取式(32.12)的前两项,就得到一个从不把两个电子放在同一质子上的对称态,其能量因此远低于独立电子基态:
$$ \bar\psi_s(\boldsymbol{r}_1,\boldsymbol{r}_2)=\phi_1(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_2)+\phi_2(\boldsymbol{r}_1)\phi_1(\boldsymbol{r}_2). \tag{32.14} $$
将完整哈密顿量(32.3)的单重态与三重态基态分别近似为正比于式(32.14)与(32.13)的理论,称为海特勒—伦敦近似(Heitler-London approximation)。12显然,对于相距很远的质子,海特勒—伦敦单重态(32.14)远比独立电子单重态(32.12)准确。经过适当推广,它应更适于讨论绝缘晶体中的磁性离子。
另一方面,当质子非常接近时,独立电子近似(32.8)比海特勒—伦敦近似(32.14)更接近真实基态;在两个质子实际重合的极端情况下,这很容易看出。独立电子近似从适用于单个双电荷原子核的两个单电子波函数出发,而海特勒—伦敦近似采用单电荷原子核的单电子波函数。后者在空间中过于扩展,无法成为一个良好起点,用来描述此时已不再是氢分子而是氦原子的体系。
上述分析主要通过双电子系统这一简单例子强调:不能应用以独立电子近似为基础的能带理论概念,解释绝缘晶体中的磁相互作用。海特勒—伦敦方法本身也有不足;虽然在空间距离很大时,它给出非常准确的单重态和三重态能量,13但当离子相距很远时,它对非常小的单重态—三重态能量劈裂的预测,可靠性要低得多。因此,不加审慎地使用该方法相当危险。14尽管如此,下面仍给出$E_s-E_t$ 的海特勒—伦敦结果,因为它既是更精细处理的起点,也是一套广泛用于磁学的术语的来源:
海特勒—伦敦近似使用单重态和三重态波函数(32.14)与(32.13),将单重态—三重态劈裂估计为
$$ E_s-E_t=\frac{(\bar\psi_s,H\bar\psi_s)}{(\bar\psi_s,\bar\psi_s)}-\frac{(\psi_t,H\psi_t)}{(\psi_t,\psi_t)}, \tag{32.15} $$
其中 $H$ 为完整哈密顿量(32.3)。在空间距离很大的极限下,可以证明(习题 4),这一劈裂简单地归结为
$$ \begin{aligned}\frac12(E_s-E_t)=\int d\boldsymbol{r}_1\,d\boldsymbol{r}_2\,[\phi_1(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_2)]\bigg(&\frac{e^2}{|\boldsymbol{r}_1-\boldsymbol{r}_2|}+\frac{e^2}{|\boldsymbol{R}_1-\boldsymbol{R}_2|}\\&-\frac{e^2}{|\boldsymbol{r}_1-\boldsymbol{R}_1|}-\frac{e^2}{|\boldsymbol{r}_2-\boldsymbol{R}_2|}\bigg)[\phi_2(\boldsymbol{r}_1)\phi_1(\boldsymbol{r}_2)].\end{aligned} \tag{32.16} $$
由于这是两个状态之间的矩阵元,而这两个状态仅因交换两个电子的坐标而不同,单重态—三重态能量差便称为交换劈裂(exchange splitting);当将其视为磁相互作用的来源时,则称为交换相互作用(exchange interaction)。15
由于原子轨道 $\phi_i(\boldsymbol{r})$ 强烈局域于 $\boldsymbol{r}=\boldsymbol{R}_i$ 附近,式(32.16)被积函数中的因子 $\phi_1(\boldsymbol{r}_1)\phi_2(\boldsymbol{r}_1)$ 和 $\phi_1(\boldsymbol{r}_2)\phi_2(\boldsymbol{r}_2)$ 保证单重态—三重态能量劈裂随质子间距 $|\boldsymbol{R}_1-\boldsymbol{R}_2|$ 增大而迅速减小。
自旋哈密顿量与海森堡模型
有一种方法可表示双电子系统自旋对单重态—三重态能量劈裂的依赖。虽然对于这一简单情况,它显得不必要地复杂,但对分析真实绝缘固体中自旋构型的能量学却具有根本意义。首先注意到,当两个质子相距很远时,基态描述两个独立氢原子,因此具有四重简并(因为每个电子可有两种自旋取向)。随后考虑把质子稍微移近,由于原子间相互作用,四重简并产生劈裂($E_s\ne E_t$);不过,这一劈裂远小于双电子系统的所有其他激发能。在这种条件下,这四个状态在确定分子的许多重要性质时起主导作用。16因此,通常完全忽略更高的状态,把分子表示为简单的四态系统,以简化分析。如果确实把分子的一般状态表示为四个最低态的线性组合,那么引入一个称为自旋哈密顿量的算符就很方便:在四态集合内,它的本征值与原始哈密顿量的本征值相同,而本征函数给出对应状态的自旋。
为构造双电子系统的自旋哈密顿量,注意到每个电子自旋算符都满足 $\boldsymbol{\mathsf{S}}_i^2=\tfrac12(\tfrac12+1)=\tfrac34$,所以总自旋 $\boldsymbol{\mathsf{S}}$ 满足
$$ \boldsymbol{\mathsf{S}}^2=(\boldsymbol{\mathsf{S}}_1+\boldsymbol{\mathsf{S}}_2)^2=\tfrac32+2\boldsymbol{\mathsf{S}}_1\cdot\boldsymbol{\mathsf{S}}_2. \tag{32.17} $$
由于在自旋为 $S$ 的状态中,$\boldsymbol{\mathsf{S}}^2$ 的本征值为 $S(S+1)$,由式(32.17)可得算符 $\boldsymbol{\mathsf{S}}_1\cdot\boldsymbol{\mathsf{S}}_2$ 在单重态($S=0$)中具有本征值 $-\tfrac34$,在三重态($S=1$)中具有本征值 $+\tfrac14$。因此,算符
$$ \mathcal H^{\mathrm{spin}}=\tfrac14(E_s+3E_t)-(E_s-E_t)\boldsymbol{\mathsf{S}}_1\cdot\boldsymbol{\mathsf{S}}_2 \tag{32.18} $$
在单重态中的本征值为 $E_s$,在三个三重态的每个态中的本征值为 $E_t$,因而就是所需的自旋哈密顿量。
通过重新定义能量零点,可以省略四个状态共有的常数 $(E_s+3E_t)/4$,将自旋哈密顿量写成
$$ \mathcal H^{\mathrm{spin}}=-J\boldsymbol{\mathsf{S}}_1\cdot\boldsymbol{\mathsf{S}}_2,\quad J=E_s-E_t. \tag{32.19} $$
由于 $\mathcal H^{\mathrm{spin}}$ 为矢量自旋算符 $\boldsymbol{\mathsf{S}}_1$ 和 $\boldsymbol{\mathsf{S}}_2$ 的标量积,当 $J$ 为正时,它有利于自旋平行;当 $J$ 为负时,则有利于自旋反平行。17注意,与磁偶极相互作用(32.1)不同,自旋哈密顿量中的耦合只依赖于两个自旋的相对取向,而不依赖于它们相对于 $\boldsymbol{R}_1-\boldsymbol{R}_2$ 的方向。这是原始哈密顿量与自旋无关这一性质的一般结果,而且应注意,其成立无需对空间对称性作任何假设。要产生具有各向异性耦合的自旋哈密顿量,必须在原始哈密顿量中加入破坏自旋空间旋转对称性的项,例如偶极相互作用或自旋—轨道耦合。18
当 $N$ 很大时,自旋哈密顿量不只是重新表达已知结果(如 $N=2$ 时那样),而是以高度紧凑的形式包含关于低能级的极其复杂的信息。19当 $N$ 个自旋为 $S$ 的离子彼此相距很远时,20基态将具有 $(2S+1)^N$ 重简并。当离子稍微靠近,但仍相距足够远、使劈裂远小于任何其他激发能时,自旋哈密顿量描述这一高度简并基态的劈裂。可以用多种方法构造一个 $\boldsymbol{\mathsf{S}}_i$ 的算符函数,其本征值给出劈裂后的能级。然而,值得注意的是,在许多所关注的情况下,自旋哈密顿量的形式简单地为双自旋情况的形式,对所有离子对求和:
$$ H^{\mathrm{spin}}=-\sum J_{ij}\boldsymbol{\mathsf{S}}_i\cdot\boldsymbol{\mathsf{S}}_j. \tag{32.20} $$
这里不讨论式(32.20)何时成立,这一问题相当复杂。21不过,应注意:
- 要使式(32.20)中只出现成对自旋算符的乘积,所有磁性离子必须彼此相距足够远,使其电子波函数的重叠非常小。
- 当每个离子的角动量既含轨道部分,又含自旋部分时,自旋哈密顿量中的耦合不仅可能依赖于相对自旋取向,也可能依赖于绝对取向。
校对注:第一项的公式引用更正为本章的(32.20)。
自旋哈密顿量(32.20)称为海森堡22哈密顿量(Heisenberg Hamiltonian),$J_{ij}$ 称为交换耦合常数(exchange coupling constants,或参数、系数)。一般而言,即使从海森堡哈密顿量中提取信息也非常困难,以至于它本身就成为许多相当深入的固体磁性研究的起点。不过,必须记住:在获得海森堡哈密顿量之前,已经需要深入考察许多微妙的物理,并采用相当复杂的近似。
直接交换、超交换、间接交换和巡游交换
刚才描述的磁相互作用称为直接交换(direct exchange),因为它来自两个离子上电子之间的直接库仑相互作用。两个磁性离子常常被一个非磁性离子隔开(即所有电子壳层都闭合的离子)。这时,磁性离子可能通过共同非磁性近邻中的电子而产生磁相互作用,它比直接交换相互作用更重要。这种磁相互作用称为超交换(superexchange)。(见图 32.2。)
稀土金属中部分填充 $f$ 壳层的电子之间,还可能出现另一种磁相互作用来源。除直接交换耦合外,$f$ 电子还通过与传导电子的相互作用而耦合。这一机制(在某种意义上,是绝缘体中超交换的金属类比)称为间接交换(indirect exchange)。由于 $f$ 壳层通常很少重叠,它可以强于直接交换耦合。
金属中的传导电子之间也存在重要的交换相互作用,通常称为巡游交换(itinerant exchange)。23为强调交换相互作用的广泛普适性,下面简要讨论一个与良好局域电子相距最远的情况中的巡游交换:自由电子气。海特勒—伦敦直接交换理论原本就是为那些良好局域的电子建立的。
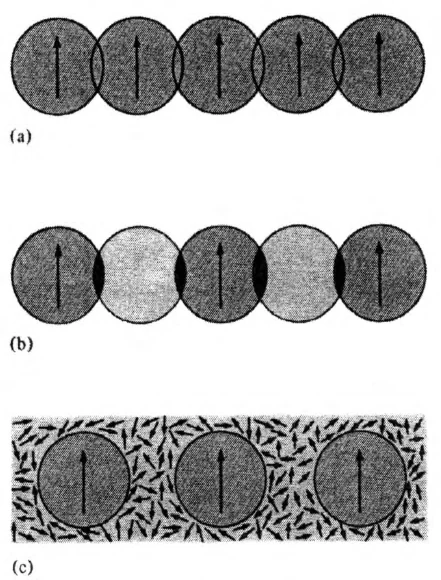
图 32.2 示意图:(a)直接交换,磁性离子因其电荷分布重叠而相互作用;(b)超交换,电荷分布不重叠的磁性离子因两者都与同一非磁性离子重叠而相互作用;(c)间接交换,在没有重叠时,与传导电子的相互作用介导磁相互作用。
自由电子气中的磁相互作用
以自由电子气的磁性理论研究真实金属中的磁性问题,是完全不充分的。不过,这一课题仍有意义,因为(a)它提供了另一个简单模型,在没有显式依赖自旋的相互作用时也意味着存在磁结构;(b)其复杂性表明真实金属中所面临问题的困难程度;(c)一个正确的、目前尚不存在的金属磁性一般理论,无疑必须找到同时处理交换的局域方面(如上所述)和巡游方面(如下所述)的方法。
F. Bloch24首先指出:对于仅通过相互间库仑相互作用耦合的电子气,哈特里—福克近似可以预测铁磁性。在这一近似内,第十七章已经说明:如果波矢小于 $k_F$ 的每个单电子能级,都被两个自旋相反的电子占据,则 $N$ 个自由电子的基态能量为(式(17.23)):
$$ E=N\left[\frac35(k_Fa_0)^2-\frac3{2\pi}(k_Fa_0)\right]\mathrm{Ry}\qquad\left(1\ \mathrm{Ry}=\frac{e^2}{2a_0}\right). \tag{32.21} $$
式(32.21)的第一项是总动能;第二项称为交换能(exchange energy),是电子间库仑相互作用效应的哈特里—福克近似。
然而,在推导式(32.21)时,假设每个被占据的单电子轨道能级都由两个自旋相反的电子占据。一个更一般、可导致净自旋不平衡的可能情况,是把 $k$ 小于某个 $k_\uparrow$ 的每个单电子能级填入自旋向上电子,而把 $k\lt k_\downarrow$ 的每个能级填入自旋向下电子。
由于哈特里—福克理论中的交换相互作用只存在于自旋相同的电子之间(见式(17.15)),因此对于每一种自旋电子,都有一个式(32.21)形式的方程:
$$ \begin{aligned}E_\uparrow&=N_\uparrow\left[\frac35(k_\uparrow a_0)^2-\frac3{2\pi}(k_\uparrow a_0)\right]\mathrm{Ry},\\E_\downarrow&=N_\downarrow\left[\frac35(k_\downarrow a_0)^2-\frac3{2\pi}(k_\downarrow a_0)\right]\mathrm{Ry},\end{aligned} \tag{32.22} $$
其中,总能量和电子总数为
$$ \begin{aligned}E&=E_\uparrow+E_\downarrow,\\\frac NV&=\frac{N_\uparrow}V+\frac{N_\downarrow}V=\frac{k_\uparrow^3}{6\pi^2}+\frac{k_\downarrow^3}{6\pi^2}=\frac{k_F^3}{3\pi^2}.\end{aligned} \tag{32.23} $$
当 $N_\uparrow=N_\downarrow=N/2$ 时,$E$ 具有式(32.21)的形式;现在可以问,放弃这一假设能否得到更低能量。如果可以,那么基态就具有非零磁化密度:
$$ M=-\frac{g\mu_B}{2}\frac{N_\uparrow-N_\downarrow}V, \tag{32.24} $$
电子气因而是铁磁性的。
为简单起见,只考虑相反的极端情况,25取 $N_\downarrow=N$、$N_\uparrow=0$。这时 $E$ 为 $E_\downarrow$,根据式(32.23),$k_\downarrow$ 为 $2^{1/3}k_F$,因此
$$ E=N\left[\frac352^{2/3}(k_Fa_0)^2-\frac3{2\pi}2^{1/3}(k_Fa_0)\right]\mathrm{Ry}. \tag{32.25} $$
校对注:式(32.25)补上 Ry 能量单位,与前两式一致。
与非磁性情况(32.21)相比,式(32.25)的正动能增大为原来的 $2^{2/3}$,而负交换能的绝对值增大为原来的 $2^{1/3}$。因此,当交换能占主导而超过动能时,完全磁化态的能量低于未磁化态。这发生在 $k_F$ 很小时,即低密度下。随着密度减小,当式(32.21)和(32.25)的能量相等时,基态从非磁性转变为完全磁性,即当
$$ k_Fa_0=\frac5{2\pi}\frac1{2^{1/3}+1}, \tag{32.26} $$
或者(见式(2.22)),当
$$ \frac{r_s}{a_0}=\frac{2\pi}5(2^{1/3}+1)\left(\frac{9\pi}4\right)^{1/3}=5.45. \tag{32.27} $$
铯(cesium)是唯一传导电子密度低到使 $r_s$ 超过这一值的金属元素,不过,有些金属化合物26满足 $r_s/a_0\gt 5.45$。然而,这些情况中的材料都不是铁磁性的,尽管自由电子模型能相当好地描述其能带结构。
进一步的理论考虑也使低密度铁磁性的简单判据(32.26)失效:
- 即使在哈特里—福克近似内,仍有更复杂的单电子能级选择,它们给出的能量低于完全磁化解或非磁性解。这些解称为自旋密度波(spin density waves),由 Overhauser27发现;在式(32.27)所给密度附近,它们给出反铁磁基态。
- 如果允许电子屏蔽交换相互作用(第 344 页),从而减小其空间作用范围,就能改进哈特里—福克近似。这一改进会极大地改变哈特里—福克预测。例如,在 delta 函数势的极端短程情况下,它预测高密度下的铁磁性,以及低密度下的非磁性态。
- 在非常低的密度下,自由电子气的真实基态与上述任何形式都毫不相似。在低密度极限下,可以证明自由电子气会结晶,形成一种构型,称为维格纳晶体(Wigner crystal);独立电子近似完全无法描述它。28
因此,最佳哈特里—福克基态绝非显而易见;更糟的是,简单尝试改进哈特里—福克理论,就可能极大地改变其预测。目前认为,自由电子气在任何密度下很可能都不是铁磁性的,但尚缺乏严格证明。可以确定的是,实验仅在自由离子具有部分填充 $d$ 或 $f$ 壳层的金属中观察到铁磁性,自由电子模型完全无法处理这种情况。要解释金属中的磁有序,必须把巡游交换相互作用与能带结构的具体特征29和/或导致洪特规则的那类原子层面的考虑结合起来。
哈伯德模型
J. Hubbard30提出了一个过分简化的模型,试图处理这些问题;它只包含在适当极限下产生能带式行为和局域行为所需的最少特征。在哈伯德模型(Hubbard model)中,每个离子大量的束缚电子能级和连续电子能级,被简化为单个局域轨道能级。通过指定每个离子的四种可能构型,给出模型的状态(该能级可以为空,含有两种自旋之一的一个电子,或含有两个自旋相反的电子)。哈伯德模型的哈密顿量包含两类项:(a)在这些状态中为对角的项,它就是正能量 $U$ 乘以双重占据离子能级的数目(再加上一个不重要的能量 $\mathcal E$ 乘以电子数);(b)在这些状态中为非对角的项,仅在如下状态对之间具有非零矩阵元 $t$:两态只因单个电子从某一离子移到其近邻之一而不同,且自旋不改变。在没有第二类项时,第一类项有利于局域磁矩,因为它抑制了单占据位点再出现第二个电子(自旋方向相反)的可能性。可以证明,在没有第一类项时,第二类项导致通常的能带谱和单电子布洛赫能级,其中每个电子分布于整个晶体。当两类项都存在时,即使这一简单模型也难以精确分析,尽管在特殊情况下已得到许多有趣的信息。例如,如果电子总数等于位点总数,那么在位点内排斥可忽略的极限($t\gg U$)下,得到普通的半满金属能带。然而,在相反极限($U\gg t$)下,可以推导一个反铁磁海森堡自旋哈密顿量(其交换常数为 $|J|=4t^2/U$),描述低能激发。不过,还没有人严格解决:当 $t/U$ 改变时,模型如何从非磁性金属转变为反铁磁绝缘体。
合金中的局域磁矩
前面已指出,纯粹从巡游观点处理导体磁性存在危险。另一方面,对于其磁性离子在自由原子中具有部分填充 $d$ 壳层的金属,可能自然地倾向于另一个极端:用磁性绝缘体中相同的方法处理 $d$ 电子,即直接交换的概念,并辅以金属中也可能出现的间接交换。31这种方法同样存在危险。一个孤立时具有磁性电子壳层的离子,放入金属环境后,可能只保留部分磁矩,甚至完全不保留。稀磁合金(dilute magnetic alloys)的性质很好地说明了这一点。
当少量过渡金属元素溶入非磁性金属(通常类似自由电子体系)中时,所形成的合金可能具有,也可能不具有局域磁矩(表 32.1)。32自由离子的磁矩由洪特规则(第 650–652 页)决定,而这些规则又以离子内库仑相互作用(以及程度较小的自旋—轨道相互作用)的考虑为基础。稀磁合金中局域磁矩的理论,必须确定当离子并非自由而是嵌入金属时,这些考虑如何改变。33
表 32.1 过渡金属杂质溶于非磁性基体时局域磁矩的有无a
| 基体 | ||||
|---|---|---|---|---|
| 杂质 | Au | Cu | Ag | Al |
| Ti | 否 | — | — | 否 |
| V | ? | — | — | 否 |
| Cr | 是 | 是 | 是 | 否 |
| Mn | 是 | 是 | 是 | ? |
| Fe | 是 | 是 | — | 否 |
| Co | ? | ? | — | 否 |
| Ni | 否 | 否 | — | 否 |
a “是”表示存在,“否”表示不存在。问号表示情况不确定。对于某些基体与杂质的组合,主要由于不溶性问题,在获得可重复的稀合金方面存在冶金困难。这解释了大多数空缺条目。
来源:A. J. Heeger,Solid State Physics 23,F. Seitz 和 D. Turnbull 编,Academic Press,New York,1969。
即使忽略磁性离子上的电子与基体金属的电子、离子之间的所有相互作用,仍有一个可改变离子净磁矩的简单机制。根据离子能级相对于金属费米能级的位置,电子可能离开离子进入基体导带,或从导带落入较低的离子能级,从而改变离子磁矩,有时甚至将其消除。此外,由于离子能级与基体导带的连续能级简并,能级会发生混合,使离子能级在空间上的局域性减弱,同时附近导带能级的电荷分布在磁性离子附近改变。这又将根本改变离子内的能量学,而它决定了局域于离子附近那些电子的净自旋构型。例如,随着离子能级的局域性不断减弱,离子内库仑排斥的重要性也逐渐降低。
总之,这个问题相当复杂。P. W. Anderson34提出的模型提供了一些认识:将磁性离子的所有能级替换为单个局域能级(如哈伯德模型中对离子的处理),并将局域能级与能带能级之间的耦合简化到最低限度。局域特征和能带特征同时起重要作用的问题非常复杂;即使过分简化的安德森模型(Anderson model)已经受到大量理论分析,也未能给出精确解,这足以说明其复杂性。
电阻极小值的近藤理论
稀合金中的局域磁矩与传导电子耦合,对电导率有重要影响。磁性杂质充当散射中心;如果它们是主要的杂质或晶格缺陷类型,那么在足够低的温度下,它们造成的散射就是电阻的主要来源。35第十六章发现,非磁性散射体产生一个与温度无关的项,电阻率随温度降低而单调下降,趋向该项,即所谓的剩余电阻率(residual resistivity)。然而,自 1930 年36以来就已知道,磁性合金中的电阻率并非单调下降,而是在低温($O(10\ \mathrm K)$)处有一个较浅的极小值;这一温度对磁性杂质浓度的依赖较弱(图 32.3)。
直到 1963 年,J. Kondo37才指出:这一极小值来自传导电子散射的一些出乎意料的特征,它们只在散射中心具有磁矩时出现。这时,传导电子与局域磁矩的交换相互作用导致电子自旋翻转的散射事件,同时局域磁矩的自旋发生补偿变化。在近藤分析之前,只用微扰理论的最低阶处理这种散射,发现它与第十六章所述非磁性散射没有定性差别。然而,近藤发现,在微扰理论的所有更高阶,磁散射截面都发散,产生无穷大的电阻率。
这一发散关键地依赖于传导电子波矢分布中的尖锐截断,如 $T=0$ 时的情况。近藤及其他人的后续分析表明,电子分布的热致平滑(thermal rounding)会消除这一发散,使杂质对电阻率的贡献中出现一项,它随温度降低而增大。正是这一项与随温度降低而减小的声子贡献之间的平衡,造成了电阻极小值。
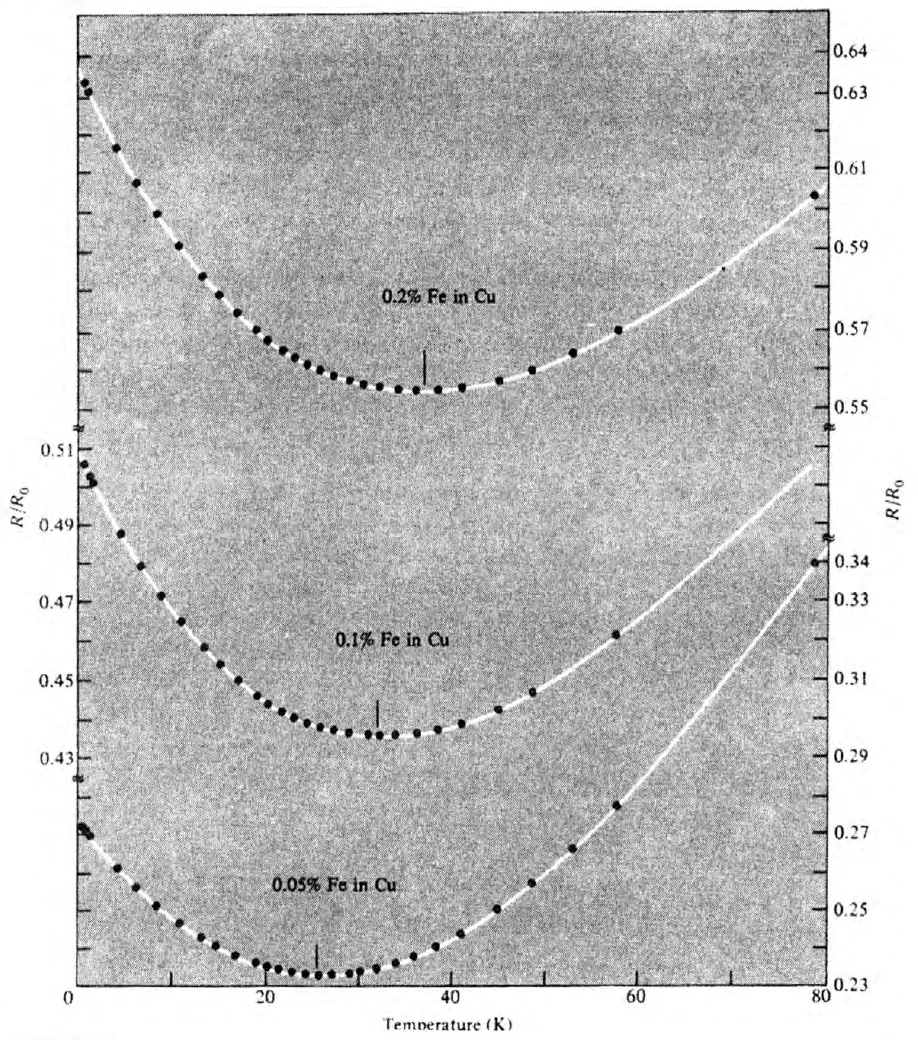
图 32.3 铁溶于铜形成的不同稀合金的电阻极小值。($R_0$ 是 $0^\circ$C 时的电阻率。)极小值的位置依赖于铁浓度。(取自 J. P. Franck 等,Proc. Roy. Soc. A263,494(1961)。)
上述论述不过初步展示了几乎每一次解释磁相互作用的尝试都会遇到的困难、微妙且常常引人入胜的问题。然而,这只是问题的一半。即使已经给出一个对重要磁相互作用作适当简化的模型(例如海森堡哈密顿量(32.20)),仍然必须面对从模型中提取有物理意义信息的任务。一般而言,这与最初推导模型一样困难、微妙且引人入胜。第三十三章介绍磁性的这一方面。
习题
1. 双电子轨道波函数的对称性
证明:具有对称势的双电子系统的轨道薛定谔方程的定态,即满足 $V(\boldsymbol{r}_1,\boldsymbol{r}_2)=V(\boldsymbol{r}_2,\boldsymbol{r}_1)$ 的式(32.3)的定态,可以选为对称或反对称。(证明与第八章对布洛赫定理的第一个证明很相似。)
2. 证明与自旋无关哈密顿量的双电子基态为单重态
(a) 具有哈密顿量(32.3)的双电子系统,在状态 $\psi$ 中的平均能量,可以在动能项分部积分后写成:
$$ E=\int d\boldsymbol{r}_1\,d\boldsymbol{r}_2\left[\frac{\hbar^2}{2m}\{|\nabla_1\psi|^2+|\nabla_2\psi|^2\}+V(\boldsymbol{r}_1,\boldsymbol{r}_2)|\psi|^2\right]. \tag{32.28} $$
证明:在所有归一化、反对称、可微且在无穷远处趋于零的波函数 $\psi$ 中,式(32.28)的最低值为三重态基态能量 $E_t$;当使用对称函数时,最低值为单重态基态能量 $E_s$。
(b) 利用(i)(a)的结果,(ii)当 $V$ 为实时,三重态基态 $\psi_t$ 可以取为实,以及(iii)$|\psi_t|$ 为对称函数这一事实,推导出 $E_s\leq E_t$。
3. 氢分子单电子轨道波函数的对称性
证明(方法与习题 1 很相似):如果单电子势具有镜面对称平面,则单电子定态能级可以选为在该平面反射下不变或改变符号的状态。(这证明了式(32.11)给出了双质子势中原子轨道的正确线性组合。)
4. 海特勒—伦敦单重态—三重态劈裂
推导氢分子单重态与三重态基态能量之差的海特勒—伦敦估计(32.16)。(在证明充分分离的质子情况下式(32.15)归结为式(32.16)时,必须考虑以下几点:(a)构造式(32.13)和(32.14)的单电子波函数 $\phi_1$ 和 $\phi_2$,分别是位于 $\boldsymbol{R}_1$、$\boldsymbol{R}_2$ 处氢原子中单个电子的精确基态波函数。(b)质子充分分离的判据是:质子间距远大于单电子类氢波函数的空间范围。(c)球对称电荷分布外的静电场,恰好等于将全部电荷集中于球心单个点电荷时的场。将两个质子的恒定相互作用能 $e^2/|\boldsymbol{R}_1-\boldsymbol{R}_2|$ 包含在哈密顿量中也很方便。)
5. 氢分子的哈伯德模型
哈伯德模型用单个轨道电子能级 $|\boldsymbol{R}\rangle$ 表示位于 $\boldsymbol{R}$ 的原子。如果能级为空(原子上没有电子),能量为零;如果能级中有一个电子(任一自旋),能量为 $\mathcal E$;如果能级中有两个电子(自旋必定相反),能量为 $2\mathcal E+U$,其中额外的正能量 $U$ 表示两个局域电子之间的原子内库仑排斥。(不相容原理禁止超过两个电子占据这一能级。)
双原子分子的哈伯德模型由两个这样的轨道能级 $|\boldsymbol{R}\rangle$ 和 $|\boldsymbol{R}'\rangle$ 组成,分别表示局域于 $\boldsymbol{R}$ 和 $\boldsymbol{R}'$ 的电子。为简单起见,取这两个能级正交:
$$ \langle\boldsymbol{R}|\boldsymbol{R}'\rangle=0. \tag{32.29} $$
首先考虑两个“质子”和一个电子的问题,即 $\mathrm H_2^+$。如果单电子哈密顿量 $h$ 在 $|\boldsymbol{R}\rangle$、$|\boldsymbol{R}'\rangle$ 中为对角的,定态能级将描述一个氢原子和一个质子。然而,已知质子间距不太大时,电子有概率从一个质子隧穿到另一个,这就产生电离的氢分子。用单电子哈密顿量的非对角项表示这一隧穿振幅:
$$ \langle\boldsymbol{R}|h|\boldsymbol{R}'\rangle=\langle\boldsymbol{R}'|h|\boldsymbol{R}\rangle=-t, \tag{32.30} $$
可以选择 $|\boldsymbol{R}\rangle$、$|\boldsymbol{R}'\rangle$ 的相位,使数 $t$ 为实且正。这与对角项
$$ \langle\boldsymbol{R}|h|\boldsymbol{R}\rangle=\langle\boldsymbol{R}'|h|\boldsymbol{R}'\rangle=\mathcal E, \tag{32.31} $$
一起定义了单电子问题。
(a) 证明单电子定态能级为
$$ \frac1{\sqrt2}(|\boldsymbol{R}\rangle\mp|\boldsymbol{R}'\rangle) \tag{32.32} $$
对应本征值为
$$ \mathcal E\pm t. \tag{32.33} $$
作为处理双电子问题(氢分子)的第一步,对单重态(空间对称)基态作独立电子近似,将两个电子都放入最低能单电子能级,得到总能量 $2(\mathcal E-t)$。这完全忽略了两个电子位于同一质子上时产生的相互作用能 $U$。改进估计 $2(\mathcal E-t)$ 的最粗略方式,是加上能量 $U$ 乘以如下概率:在独立电子近似的分子基态中,确实发现两个电子位于同一质子上的概率。
(b) 证明这一概率为 $\tfrac12$,因此改进后的独立电子基态能量估计为
$$ E_{\mathrm{ie}}=2(\mathcal E-t)+\tfrac12U. \tag{32.34} $$
(这一结果就是应用于哈伯德模型的哈特里近似(Hartree approximation,或自洽场近似)。见第十一和第十七章。)
双电子问题的完整单重态(空间对称)集合为:
$$ \begin{aligned}\Phi_0&=\frac1{\sqrt2}(|\boldsymbol{R}\rangle|\boldsymbol{R}'\rangle+|\boldsymbol{R}'\rangle|\boldsymbol{R}\rangle),\\\Phi_1&=|\boldsymbol{R}\rangle|\boldsymbol{R}\rangle,\qquad\Phi_2=|\boldsymbol{R}'\rangle|\boldsymbol{R}'\rangle,\end{aligned} \tag{32.35} $$
其中 $|\boldsymbol{R}\rangle|\boldsymbol{R}'\rangle$ 表示电子 1 位于 $\boldsymbol{R}$ 处的离子上,电子 2 位于 $\boldsymbol{R}'$ 处的离子上,其余类推。(c) 证明独立电子近似中的近似基态波函数,可以用状态(32.35)写成
$$ \Phi_{\mathrm{ie}}=\frac1{\sqrt2}\Phi_0+\frac12(\Phi_1+\Phi_2) \tag{32.36} $$
完整双电子哈密顿量
$$ H=h_1+h_2+V_{12}, \tag{32.37} $$
在单重态空间中的矩阵元为 $H_{ij}=(\Phi_i,H\Phi_j)$,其中
$$ \begin{pmatrix}H_{00}&H_{01}&H_{02}\\H_{10}&H_{11}&H_{12}\\H_{20}&H_{21}&H_{22}\end{pmatrix}=\begin{pmatrix}2\mathcal E&-\sqrt2t&-\sqrt2t\\-\sqrt2t&2\mathcal E+U&0\\-\sqrt2t&0&2\mathcal E+U\end{pmatrix} \tag{32.38} $$
注意,在把两个电子放在同一质子上的状态 $\Phi_1$ 和 $\Phi_2$ 中,对角元包含额外的库仑排斥 $U$;而状态 $\Phi_0$ 的对角元中没有库仑排斥,因为在 $\Phi_0$ 中,电子位于不同质子上。这里出现的 $U$ 是电子间相互作用 $V_{12}$ 的唯一效应。还要注意,单电子隧穿振幅 $t$ 只连接单个电子从一个质子移到另一个质子的状态(还需一个额外的两体相互作用,才能在两个电子位置都改变的状态之间产生非零矩阵元)。确认式(32.38)中的 $\sqrt2$ 因子正确。
单重态基态的海特勒—伦敦近似就是 $\Phi_0$,因此基态能量的海特勒—伦敦估计就是 $H_{00}$,所以
$$ E_{\mathrm{HL}}=2\mathcal E. \tag{32.39} $$
(d) 证明哈密顿量(32.38)的精确基态能量为
$$ E=2\mathcal E+\tfrac12U-\sqrt{4t^2+\tfrac14U^2}. \tag{32.40} $$
将这一能量、基态能量的独立电子近似(32.34)和海特勒—伦敦近似画成 $U$ 的函数(固定 $\mathcal E$ 和 $t$)。评论 $U/t$ 很大和很小时的行为,以及为何在物理上合理。当 $U=2t$ 时,这三个能量如何比较?
(e) 证明哈密顿量(32.38)的精确基态为(相差一个归一化常数)
$$ \Phi=\frac1{\sqrt2}\Phi_0+\left(\sqrt{1+\left(\frac U{4t}\right)^2}-\frac U{4t}\right)\frac12(\Phi_1+\Phi_2) \tag{32.41} $$
在这一状态中,发现两个电子位于同一离子上的概率是多少?将答案画成 $U$ 的函数(固定 $\mathcal E$ 和 $t$),并评论 $U/t$ 很小和很大时的行为。
用“磁相互作用”(magnetic interaction)一词描述两个或更多磁矩的能量对其相对方向的任何依赖。将会看到,对这种能量依赖的最重要贡献,通常来自静电而非磁性起源。如果忘记“磁”只指这些相互作用的效应,而不一定指其来源,这一名称就可能产生误导。
自发磁化随温度升高而减小,并在某一临界温度以上消失(见第三十三章)。使用“铁磁体”一词时,指的是低于其临界温度的铁磁材料。“反铁磁体”一词也采用同样的含义。
铁、钴和镍的铁磁临界温度达数百 K,强烈暗示偶极相互作用过于微弱。如果自旋由磁偶极相互作用定向,就应预期在几 K 以上,热运动就会破坏铁磁定向(1 K $\sim10^{-4}$ eV)。另一方面,在磁矩彼此相距很远的固体中,偶极相互作用可能强于静电起源的相互作用。偶极相互作用对于解释铁磁畴(ferromagnetic domains)现象也至关重要(第 718 页)。
这些符号表示两个电子都处于具有确定 $s_z$ 的能级中的自旋态。例如在 $|\uparrow\downarrow\rangle$ 状态中,电子 1 具有 $s_z=1/2$,电子 2 具有 $s_z=-1/2$。
例如可参阅 D. Park,Introduction to the Quantum Theory,McGraw-Hill,New York,1964,第 154–156 页。
由于 $V$ 的对称性(它包含两个电子与固定在 $\boldsymbol{R}_1$、$\boldsymbol{R}_2$ 处的两个质子之间的所有静电相互作用),式(32.3)的所有解都可取为对称或反对称。见习题 1。
见习题 2。
在一维空间中,已经证明:在该一维定理的适用条件下,电子基态具有允许的最小总自旋:偶数电子为 $S=0$,奇数电子为 $S=1/2$(E. Lieb 和 D. Mattis,Phys. Rev. 125,164(1962))。该定理不能推广到三维(例如,洪特规则(见第三十一章)提供了许多反例)。
如果用改变裸电子—离子库仑相互作用的自洽场来近似电子间相互作用,以下讨论仍完全适用。(见第 192 页。)
见习题 3。如果选择相位,使 $\phi_i$ 为实且正(氢原子基态可以如此选择),则带正号的线性组合由于没有节点,将具有较低的能量。
独立电子近似不能准确描述氢分子的这一问题,类似于第十章讨论紧束缚方法时所述的独立电子近似的失效。对于满带(或者在分子类比中,两个相邻的氦原子),这一问题不会出现,因为更准确的波函数也必须在每个局域轨道中放入两个电子。
在分子物理中,以独立电子基态(32.12)为基础的描述,称为洪特—马利肯近似(Hund-Mulliken approximation)或分子轨道方法(method of molecular orbitals)。另一些术语与如下事实相关:基态的海特勒—伦敦近似可以写成两个独立电子近似的双电子态的线性组合:
$$ \bar\psi(\boldsymbol{r}_1,\boldsymbol{r}_2)=\psi_0(\boldsymbol{r}_1)\psi_0(\boldsymbol{r}_2)-\psi_1(\boldsymbol{r}_1)\psi_1(\boldsymbol{r}_2), $$
这是称为“组态混合”(configuration mixing)的一个简单例子。海特勒—伦敦态 $\bar\psi_s$ 和 $\psi_t$ 称为“成键”(bonding)态与“反键”(anti-bonding)态。
与独立电子近似不同。
C. Herring 在“Direct Exchange Between Well Separated Atoms”中对海特勒—伦敦方法作了详尽批评,载于 Magnetism,第 2B 卷,G. T. Rado 和 H. Suhl 编,Academic Press,New York,1965。
然而,不应因这些术语而忘记:交换相互作用背后,只有静电相互作用能和泡利不相容原理。
例如,当 $k_BT$ 与 $E_s-E_t$ 相当,却又足够小,使这四个态之外的任何状态都不被热激发时的热平衡性质。
由于 $J$ 的正负取决于 $E_t$ 与 $E_s$ 中哪个较低,这只是再次表述:自旋在三重态中平行,在单重态中反平行。
这种各向异性对于理解磁化易方向(easy directions)和难方向(hard directions)的存在至关重要,并在磁畴形成理论中起作用。(见第 720 页。)
一般而言,即使从自旋哈密顿量中,也不易提取这些信息。与 $N=2$ 的情况不同,不能从一开始就知道低能级,求出自旋哈密顿量仅解决了一半问题;还剩下求其本征值这一非常复杂的问题。(例如见第 701–709 页。)
为简单起见,假设每个离子都具有 $J=S$(即 $L=0$)。这一限制并非建立自旋哈密顿量所必需。
C. Herring 作了非常详尽的讨论(见脚注 14)。
较早的文献中称为海森堡—狄拉克哈密顿量(Heisenberg-Dirac Hamiltonian)。
C. Herring 在 Magnetism 第 4 卷中讨论了巡游交换,G. T. Rado 和 H. Suhl 编,Academic Press,New York,1966。
Z. Physik 57,545(1929)。
可以证明,$N_\uparrow$ 和 $N_\downarrow$ 在两个极端情况之间的值,给出的能量高于其中一个极限情况。两个极端为 $N_\uparrow=N_\downarrow$,以及 $N_\uparrow$(或 $N_\downarrow$)$=N$、$N_\downarrow$(或 $N_\uparrow$)$=0$。
例如金属—氨溶液(原文写作 metal amines)。见 J. J. Lagowski 和 M. J. Sienko 编,Metal Ammonia Solutions,Butterworth,London,1970。
A. W. Overhauser,Phys. Rev. Lett. 4,462(1960);Phys. Rev. 128,1437(1962);另见 C. Herring(脚注 23)。引入屏蔽会消除自旋密度波。然而,铬能带结构的某些特殊特征,使得以相当简单的方式将能带结构引入理论,就能恢复自旋密度波;目前认为,这样的理论能够解释铬的反铁磁性。例如见 T. M. Rice,Phys. Rev. B2,3619(1970)及其中引用的参考文献。
E. Wigner,Trans. Farad. Soc. 34,678(1938)。
例如,对镍铁磁性的一种广泛接受的看法,只是把巡游铁磁性的自由电子图像与能带理论结合起来。因此,按通常方法计算镍的能带,但允许存在自洽交换场(通常简单地取为常数);当两种自旋的电子数不同时,自旋相反电子的交换场可以不同。通过适当选择交换场,可以为镍构造一个基态(镍在原子态的 $3d$ 和 $4s$ 能级中共有十个电子),其中一个 $d$ 带由自旋向上电子填满(每个原子五个电子)。第二个 $d$ 带含有自旋向下电子,但相对于第一个带向更高能量移动,跨过费米能级,因而尚未完全填满(每个原子只含 4.4 个电子)。每个原子缺少的 0.6 个电子处于自由电子带中,自旋随机取向。由于自旋向上带的电子数比自旋向下带多每原子 0.6 个电子,固体具有磁化。关于这类早期工作的综述,见 E. C. Stoner,Rept. Prog. Phys. 11,43(1947);更近期的综述见 C. Herring(脚注 23)。
J. Hubbard,Proc. Roy. Soc. A276,238(1963);A277,237(1964),A281,401(1964)。习题 5 将此模型应用于氢分子。
对于稀土金属中的 $f$ 壳层,这可能是一种合理的处理方法。
局域磁矩的判据是:磁化率中存在与温度成反比的一项,其系数正比于磁性离子密度,正如居里定律(式(31.47))所预测的那样。
第三十一章考虑了离子嵌入绝缘体时的类似问题,发现晶场效应很容易比洪特规则的耦合更重要,并相应改变净磁矩。
P. W. Anderson,Phys. Rev. 124,41(1961)。另见 A. J. Heeger,Solid State Physics,第 23 卷,F. Seitz 和 D. Turnbull 编,Academic Press,New York,1969,第 293 页。
回顾:声子散射的贡献按 $T^5$ 减小。
W. Meissner 和 B. Voigt,Ann. Phys. 7,761,892(1930)。
J. Kondo,Prog. Theoret. Phys. 32,37(1964);Solid State Physics,第 23 卷,F. Seitz 和 D. Turnbull 编,Academic Press,New York,1969,第 183 页。