


本文是「固体物理学」系列的第 2 篇(共 34 篇),整理自 Neil W. Ashcroft 与 N. David Mermin 所著 Solid State Physics 第 2 章的中文译稿。
在德鲁德的时代及其后许多年里,人们认为,电子的速度分布与密度为 $n=N/V$ 的普通经典气体一样,在温度 $T$ 的平衡状态下由麦克斯韦—玻尔兹曼分布(Maxwell-Boltzmann distribution)给出,这似乎是合理的。按照这一分布,单位体积中速度处于 $\boldsymbol{v}$ 附近范围1 $d\boldsymbol{v}$ 内的电子数为 $f_B(\boldsymbol{v})d\boldsymbol{v}$,其中
$$ f_B(\boldsymbol{v})=n\left(\frac{m}{2\pi k_BT}\right)^{3/2}e^{-mv^2/2k_BT}. \tag{2.1} $$
第 1 章表明,结合德鲁德模型,这一分布给出的维德曼—弗兰兹定律在数量级上与实验相当吻合,但也预言每个电子对金属比热的贡献为 $\tfrac32k_B$,而实验并未观测到这种贡献2。
这一矛盾使德鲁德模型蒙上了长达四分之一世纪的阴影。直到量子理论出现,人们认识到对于电子3,泡利不相容原理(Pauli exclusion principle)要求以费米—狄拉克分布替代麦克斯韦—玻尔兹曼分布(2.1),这一阴影才消除:
$$ f(\boldsymbol{v})=\frac{(m/\hbar)^3}{4\pi^3}\frac{1}{\exp[(\tfrac12mv^2-k_BT_0)/k_BT]+1}. \tag{2.2} $$
这里 $\hbar$ 是普朗克常数(Planck's constant)除以 $2\pi$,$T_0$ 是由归一化条件(normalization condition)4
$$ n=\int d\boldsymbol{v}\,f(\boldsymbol{v}), \tag{2.3} $$
确定的温度,通常为几万度。在所关注的温度下(即低于 $10^3$ K),对于金属的电子密度,麦克斯韦—玻尔兹曼分布与费米—狄拉克分布差异极大(图 2.1)。
本章将介绍费米—狄拉克分布(2.2)的理论基础,并考察费米—狄拉克统计(Fermi-Dirac statistics)对金属电子气的影响。
在发现解释原子的束缚电子态需要泡利不相容原理后不久,索末菲将同一原理应用于金属的自由电子气,解决了早期德鲁德模型中最显著的热学异常。在大多数应用中,索末菲模型不过是德鲁德的经典电子气模型,仅作一项修改:采用量子的费米—狄拉克分布作为电子速度分布,而不采用经典的麦克斯韦—玻尔兹曼分布。为了论证使用费米—狄拉克分布,以及将它大胆地接入一个其他方面仍属经典的理论的合理性,我们必须考察电子气的量子理论5。
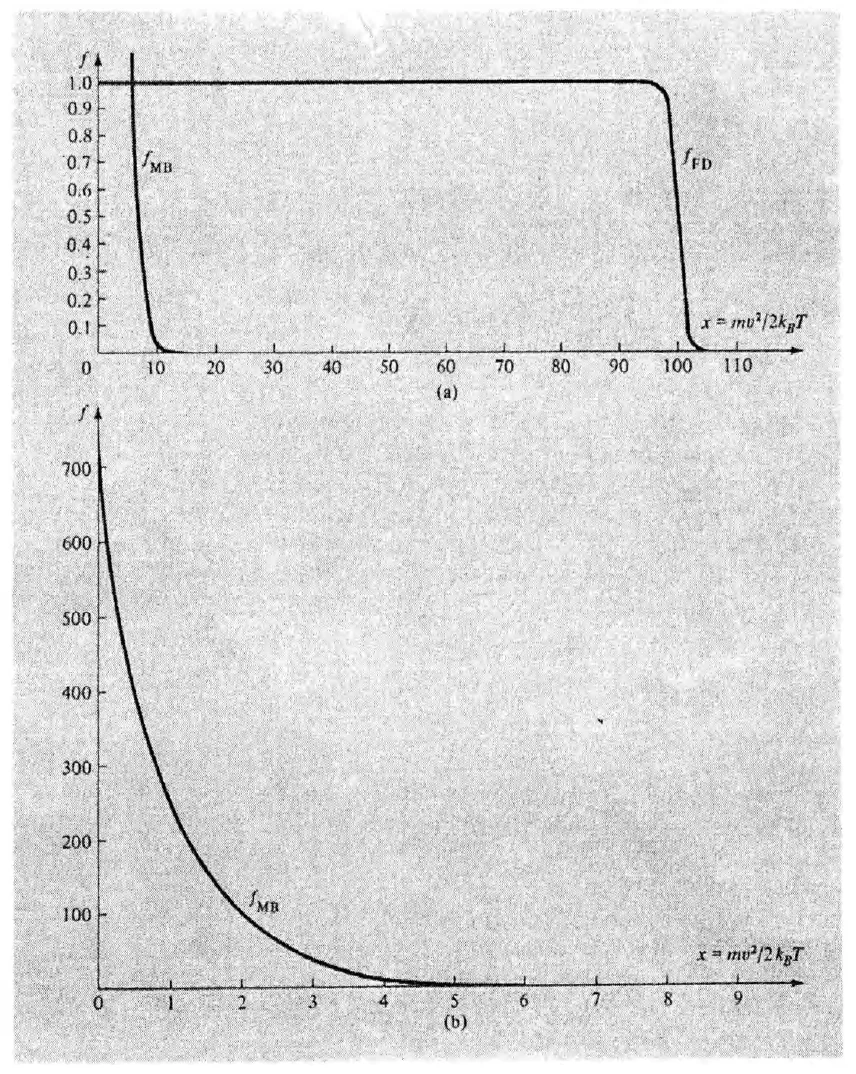
图 2.1。(a)典型金属密度在室温下的麦克斯韦—玻尔兹曼分布与费米—狄拉克分布。(两条曲线均对应于由 $T=0.01T_0$ 给出的密度。)两种分布使用相同的标度,且已归一化,使费米—狄拉克分布在低能量时趋于 1。低于室温时,两种分布之间的差异更为显著。(b)将(a)中 $x=0$ 至 $x=10$ 的部分放大显示。$x$ 轴拉伸了约 10 倍,$f$ 轴压缩了约 500 倍,以便将整个麦克斯韦—玻尔兹曼分布画入图中。在此标度下,费米—狄拉克分布的图线与 $x$ 轴无法区分。
为简单起见,先考察电子气的基态(ground state),即 $T=0$,然后再研究非零温度的情形。事实上,基态性质本身就非常值得关注:我们将看到,对于金属密度的电子气,室温确实是很低的温度,在许多应用中与 $T=0$ 无法区分。因此,即使在室温下,金属的许多电子性质(但并非全部)与它们在 $T=0$ 时的值也几乎相同。
电子气的基态性质
必须计算被限制在体积 $V$ 内的 $N$ 个电子的基态性质。电子彼此不相互作用(独立电子近似,independent electron approximation),所以可以先求出体积 $V$ 内单个电子的能级(energy levels),再按照泡利不相容原理填充这些能级,从而得到 $N$ 电子体系的基态。该原理规定,任一单电子能级至多由一个电子占据6。
单个电子可由波函数(wave function)$\psi(\boldsymbol{r})$,以及对其自旋(spin)两种可能取向中所取方向的指定来描述。若电子没有相互作用,能量为 $\mathcal{E}$ 的能级所对应的单电子波函数满足定态薛定谔方程(time-independent Schrödinger equation)7:
$$ -\frac{\hbar^2}{2m}\left(\frac{\partial^2}{\partial x^2}+\frac{\partial^2}{\partial y^2}+\frac{\partial^2}{\partial z^2}\right)\psi(\boldsymbol{r})=-\frac{\hbar^2}{2m}\nabla^2\psi(\boldsymbol{r})=\mathcal{E}\psi(\boldsymbol{r}). \tag{2.4} $$
电子由于离子吸引而被限制在体积 $V$ 内,可通过式(2.4)的边界条件(boundary condition)表示。只要处理的问题不明确涉及金属表面的效应,边界条件的选择就有相当大的自由,可以根据数学上的便利来确定;因为如果金属足够大,应当预期其体性质(bulk properties)不受表面具体构型的影响8。本着这一思路,先选择便于解析处理的金属形状。传统选择是边长为 $L=V^{1/3}$ 的立方体9。
接下来,必须为薛定谔方程(2.4)附加一个边界条件,以反映电子被限制在这一立方体内的事实。作出这种选择时,我们同样认为它不会影响算得的体性质。一种可能的条件是:只要 $\boldsymbol{r}$ 位于立方体表面,就令波函数 $\psi(\boldsymbol{r})$ 为零。但这通常不令人满意,因为它会得到式(2.4)的驻波(standing-wave)解;而讨论电子输运电荷和能量,用行波(running waves)要方便得多。更令人满意的选择,是将表面完全去除,以强调表面的无关紧要。可以设想将立方体的每个面与其对面相接,使到达表面的电子不被反射回去,而是离开金属,同时从对面相应的位置重新进入。因此,对于一维金属,只需将限制电子的从 0 到 $L$ 的线段,替换为周长为 $L$ 的圆。在三维情况下,将立方体三对相对的面接合起来的这种边界条件,在三维空间中无法作出其拓扑意义上的几何实现。不过,边界条件的解析形式很容易推广。一维金属的圆形模型给出边界条件 $\psi(x+L)=\psi(x)$,推广至三维立方体显然得到
$$ \begin{aligned}\psi(x,y,z+L)&=\psi(x,y,z),\\\psi(x,y+L,z)&=\psi(x,y,z),\\\psi(x+L,y,z)&=\psi(x,y,z).\end{aligned} \tag{2.5} $$
式(2.5)称为玻恩—冯卡门边界条件(Born-von Karman boundary condition),或周期性边界条件(periodic boundary condition)。我们将经常遇到它,有时是稍作推广的形式9。
现在求解满足边界条件(2.5)的方程(2.4)。暂不考虑边界条件,通过求导可以验证一个解为
$$ \psi_{\boldsymbol{k}}(\boldsymbol{r})=\frac1{\sqrt V}e^{i\boldsymbol{k}\cdot\boldsymbol{r}}, \tag{2.6} $$
其能量为
$$ \mathcal{E}(\boldsymbol{k})=\frac{\hbar^2k^2}{2m}, \tag{2.7} $$
其中 $\boldsymbol{k}$ 是任意与位置无关的矢量。式(2.6)的归一化常数已选定,使在整个体积 $V$ 中某处找到电子的概率为 1:
$$ 1=\int d\boldsymbol{r}\,\lvert\psi(\boldsymbol{r})\rvert^2. \tag{2.8} $$
要理解矢量 $\boldsymbol{k}$ 的意义,注意能级 $\psi_{\boldsymbol{k}}(\boldsymbol{r})$ 是动量算符(momentum operator)的本征态(eigenstate):
$$ \boldsymbol{p}=\frac{\hbar}{i}\frac{\partial}{\partial\boldsymbol{r}}=\frac{\hbar}{i}\nabla,\qquad\left(p_x=\frac{\hbar}{i}\frac{\partial}{\partial x},\quad\text{etc.}\right), \tag{2.9} $$
其本征值(eigenvalue)为 $\boldsymbol{p}=\hbar\boldsymbol{k}$,因为
$$ \frac{\hbar}{i}\frac{\partial}{\partial\boldsymbol{r}}e^{i\boldsymbol{k}\cdot\boldsymbol{r}}=\hbar\boldsymbol{k}\,e^{i\boldsymbol{k}\cdot\boldsymbol{r}}. \tag{2.10} $$
处于某算符本征态的粒子,具有由本征值给定的相应可观测量的确定值。因此,处于能级 $\psi_{\boldsymbol{k}}(\boldsymbol{r})$ 的电子,具有正比于 $\boldsymbol{k}$ 的确定动量:
$$ \boldsymbol{p}=\hbar\boldsymbol{k}, \tag{2.11} $$
以及速度 $\boldsymbol{v}=\boldsymbol{p}/m$:
$$ \boldsymbol{v}=\frac{\hbar\boldsymbol{k}}{m}. \tag{2.12} $$
因此,能量(2.7)可写成我们熟悉的经典形式:
$$ \mathcal{E}=\frac{p^2}{2m}=\tfrac12mv^2. \tag{2.13} $$
也可以将 $\boldsymbol{k}$ 解释为波矢(wave vector)。平面波(plane wave)$e^{i\boldsymbol{k}\cdot\boldsymbol{r}}$ 在任何垂直于 $\boldsymbol{k}$ 的平面内均为常数(这些平面由方程 $\boldsymbol{k}\cdot\boldsymbol{r}=\text{constant}$ 定义),而沿与 $\boldsymbol{k}$ 平行的直线具有周期性,其波长为
$$ \lambda=\frac{2\pi}{k}, \tag{2.14} $$
称为德布罗意波长(de Broglie wavelength)。
现在使用边界条件(2.5)。它只允许 $\boldsymbol{k}$ 取某些离散值,因为一般波函数(2.6)只有在
$$ e^{ik_xL}=e^{ik_yL}=e^{ik_zL}=1. \tag{2.15} $$
成立时才满足式(2.5)。只有当 $z=2\pi in$、$n$ 为整数10时,才有 $e^z=1$,因此波矢 $\boldsymbol{k}$ 的分量必须具有如下形式:
$$ k_x=\frac{2\pi n_x}{L},\quad k_y=\frac{2\pi n_y}{L},\quad k_z=\frac{2\pi n_z}{L},\qquad n_x,n_y,n_z\ \text{为整数}. \tag{2.16} $$
所以,在以 $k_x$、$k_y$、$k_z$ 为笛卡尔坐标轴的三维空间(称为 $k$ 空间,$k$-space)中,允许波矢沿三个轴的坐标均为 $2\pi/L$ 的整数倍。图 2.2 用二维情形作了说明。
通常量子化条件(quantization condition)(2.16)唯一的实际用途如下:我们常常需要知道,在相对于 $2\pi/L$ 尺度极大的 $k$ 空间区域中,包含多少个允许的 $\boldsymbol{k}$ 值;这样的区域含有极多的允许点。若区域足够大11,则允许点的数目可以很好地近似为该区域的 $k$ 空间体积,除以允许 $\boldsymbol{k}$ 值构成的点阵中每点所占的 $k$ 空间体积。
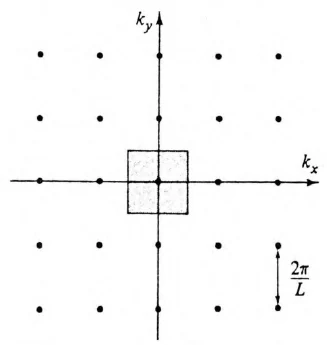
图 2.2。二维 $k$ 空间中的点,其坐标为 $k_x=2\pi n_x/L$、$k_y=2\pi n_y/L$。注意,每点所占的面积恰为 $(2\pi/L)^2$。在 $d$ 维中,每点所占的体积为 $(2\pi/L)^d$。
这一体积(见图 2.2)就是 $(2\pi/L)^3$。因此,体积为 $\Omega$ 的 $k$ 空间区域包含
$$ \frac{\Omega}{(2\pi/L)^3}=\frac{\Omega V}{8\pi^3} \tag{2.17} $$
个允许 $\boldsymbol{k}$ 值。等价地,单位 $k$ 空间体积内允许 $k$ 值的数目(也称 $k$ 空间能级密度,$k$-space density of levels)为
$$ \frac{V}{8\pi^3}. \tag{2.18} $$
实际处理的 $k$ 空间区域非常大(约 $\sim10^{22}$ 个点),而且很规则(通常为球形),因此在所有实际应用中,式(2.17)和(2.18)都可视为精确成立。下面将开始应用这些重要的计数公式。
假定电子互不相互作用,因此将电子放入刚求出的允许单电子能级,就可构造 $N$ 电子基态。与构造多电子原子的状态一样,泡利不相容原理在这里起着关键作用:每个单电子能级至多放入一个电子。单电子能级由波矢 $\boldsymbol{k}$ 及电子自旋沿任意轴的投影确定;投影可取 $\hbar/2$ 或 $-\hbar/2$ 两个值。因此,每个允许波矢 $\boldsymbol{k}$ 对应两个电子能级,分别对应两种自旋方向。
构造 $N$ 电子基态时,先将两个电子放入 $\boldsymbol{k}=0$ 的单电子能级,此时单电子能量最低,为 $\mathcal{E}=0$。随后继续加入电子,依次填充尚未被占据的最低能量单电子能级。单电子能级的能量正比于波矢的平方(见式(2.7)),所以当 $N$ 极大时,占据区域与球体无法区分12。这一球的半径记为 $k_F$($F$ 代表 Fermi),体积 $\Omega$ 为 $4\pi k_F^3/3$。由式(2.17),球内允许 $\boldsymbol{k}$ 值的数目为
$$ \left(\frac{4\pi k_F^3}{3}\right)\left(\frac{V}{8\pi^3}\right)=\frac{k_F^3}{6\pi^2}V. \tag{2.19} $$
每个允许 $k$ 值对应两个单电子能级,分别对应两个自旋值,因此要容纳 $N$ 个电子,必须有
$$ N=2\cdot\frac{k_F^3}{6\pi^2}V=\frac{k_F^3}{3\pi^2}V. \tag{2.20} $$
所以,若体积 $V$ 中有 $N$ 个电子(电子密度 $n=N/V$),则填满所有 $k\lt k_F$ 的单粒子能级,而使所有 $k\gt k_F$ 的能级保持未占据,便形成 $N$ 电子体系的基态,其中 $k_F$ 由下式确定:
$$ \boxed{n=\frac{k_F^3}{3\pi^2}.} \tag{2.21} $$
这个自由且独立的电子基态,用一些相当缺乏想象力的术语描述。
包含已占单电子能级、半径为 $k_F$(费米波矢,Fermi wave vector)的球,称为费米球(Fermi sphere)。
费米球的表面将已占能级与未占能级分开,称为费米面(Fermi surface)。(从第 8 章开始将看到,费米面是现代金属理论中的基本构造之一;一般情况下它不是球面。)
已占单电子能级中能量最高者,其动量 $\hbar k_F=p_F$ 称为费米动量;能量 $\mathcal{E}_F=\hbar^2k_F^2/2m$ 称为费米能;速度 $v_F=p_F/m$ 称为费米速度(Fermi velocity)。费米速度在金属理论中的作用,相当于经典气体中热速度(thermal velocity)$v=(3k_BT/m)^{1/2}$ 的作用。
所有这些量都可通过式(2.21)用传导电子密度计算。估算数值时,通常更方便将它们表示为无量纲参数 $r_s/a_0$(见第 4 页)的函数;对于金属元素,此参数约从 2 变到 6。结合式(1.2)与(2.21),得到
$$ k_F=\frac{(9\pi/4)^{1/3}}{r_s}=\frac{1.92}{r_s}, \tag{2.22} $$
或
$$ \boxed{k_F=\frac{3.63}{r_s/a_0}\ \text{Å}^{-1}.} \tag{2.23} $$
费米波矢为埃的倒数量级,因此能量最高的电子,其德布罗意波长为埃量级。
费米速度为
$$ \boxed{v_F=\left(\frac{\hbar}{m}\right)k_F=\frac{4.20}{r_s/a_0}\times10^8\ \text{cm/sec}.} \tag{2.24} $$
这是相当大的速度,约为光速的 1%。从经典统计力学的观点看,这一结果非常令人惊讶,因为这里描述的是基态($T=0$),而经典气体中所有粒子在 $T=0$ 时速度均为零。即使在室温下,具有电子质量的经典粒子的热速度(即平均速度),也仅为 $10^7$ cm/sec 量级。
费米能可以方便地写成以下形式(因为 $a_0=\hbar^2/me^2$):
$$ \mathcal{E}_F=\frac{\hbar^2k_F^2}{2m}=\left(\frac{e^2}{2a_0}\right)(k_Fa_0)^2. \tag{2.25} $$
这里 $e^2/2a_0$ 称为里德伯(rydberg,Ry),是氢原子的基态结合能(ground-state binding energy),为 13.6 电子伏特(electron volts)13。作为原子能量单位,里德伯与作为原子距离单位的玻尔半径同样方便。由于 $k_Fa_0$ 为 1 量级,式(2.25)表明,费米能具有典型原子结合能的大小。利用式(2.23)及 $a_0=0.529\times10^{-8}$ cm,得到明确的数值形式:
$$ \boxed{\mathcal{E}_F=\frac{50.1\ \mathrm{eV}}{(r_s/a_0)^2},} \tag{2.26} $$
这表明,对于金属元素的密度,费米能介于 1.5 与 15 电子伏特之间。
表 2.1 列出了表 1.1 给出传导电子密度的那些金属的费米能、费米速度和费米波矢。
为计算体积 $V$ 内 $N$ 个电子的基态能量,必须将费米球内所有单电子能级的能量相加14:
$$ E=2\sum_{k\lt k_F}\frac{\hbar^2}{2m}k^2. \tag{2.27} $$
一般而言,对所有允许 $\boldsymbol{k}$ 值求任意光滑函数 $F(\boldsymbol{k})$ 的和,可以按如下方法进行。
每个允许 $k$ 值所占的 $k$ 空间体积为 $\Delta\boldsymbol{k}=8\pi^3/V$(见式(2.18)),因此方便地写成
$$ \sum_{\boldsymbol{k}}F(\boldsymbol{k})=\frac{V}{8\pi^3}\sum_{\boldsymbol{k}}F(\boldsymbol{k})\,\Delta\boldsymbol{k}, \tag{2.28} $$
当 $\Delta\boldsymbol{k}\to0$(即 $V\to\infty$)时,只要 $F(\boldsymbol{k})$ 在 $k$ 空间中 $2\pi/L$ 量级的距离内没有显著变化15,和 $\sum F(\boldsymbol{k})\,\Delta\boldsymbol{k}$ 就趋于积分 $\int d\boldsymbol{k}\,F(\boldsymbol{k})$。因此,将式(2.28)重新整理可得
$$ \boxed{\lim_{V\to\infty}\frac1V\sum_{\boldsymbol{k}}F(\boldsymbol{k})=\int\frac{d\boldsymbol{k}}{8\pi^3}F(\boldsymbol{k}).} \tag{2.29} $$
将式(2.29)应用于有限但宏观上很大的体系时,始终假定 $(1/V)\sum F(\boldsymbol{k})$ 与其无限体积极限之间的差异可以忽略,例如,假定边长为 1-cm 的铜立方体中单位体积的电子能量,与边长为 2-cm 的铜立方体相同。
表 2.1:典型金属的费米能、费米温度、费米波矢和费米速度a
| 元素 | $r_s/a_0$ | $\mathcal{E}_F$ | $T_F$ | $k_F$ | $v_F$ |
|---|---|---|---|---|---|
| Li | 3.25 | 4.74 eV | $5.51\times10^4$ K | $1.12\times10^8$ cm$^{-1}$ | $1.29\times10^8$ cm/sec |
| Na | 3.93 | 3.24 | 3.77 | 0.92 | 1.07 |
| K | 4.86 | 2.12 | 2.46 | 0.75 | 0.86 |
| Rb | 5.20 | 1.85 | 2.15 | 0.70 | 0.81 |
| Cs | 5.62 | 1.59 | 1.84 | 0.65 | 0.75 |
| Cu | 2.67 | 7.00 | 8.16 | 1.36 | 1.57 |
| Ag | 3.02 | 5.49 | 6.38 | 1.20 | 1.39 |
| Au | 3.01 | 5.53 | 6.42 | 1.21 | 1.40 |
| Be | 1.87 | 14.3 | 16.6 | 1.94 | 2.25 |
| Mg | 2.66 | 7.08 | 8.23 | 1.36 | 1.58 |
| Ca | 3.27 | 4.69 | 5.44 | 1.11 | 1.28 |
| Sr | 3.57 | 3.93 | 4.57 | 1.02 | 1.18 |
| Ba | 3.71 | 3.64 | 4.23 | 0.98 | 1.13 |
| Nb | 3.07 | 5.32 | 6.18 | 1.18 | 1.37 |
| Fe | 2.12 | 11.1 | 13.0 | 1.71 | 1.98 |
| Mn | 2.14 | 10.9 | 12.7 | 1.70 | 1.96 |
| Zn | 2.30 | 9.47 | 11.0 | 1.58 | 1.83 |
| Cd | 2.59 | 7.47 | 8.68 | 1.40 | 1.62 |
| Hg | 2.65 | 7.13 | 8.29 | 1.37 | 1.58 |
| Al | 2.07 | 11.7 | 13.6 | 1.75 | 2.03 |
| Ga | 2.19 | 10.4 | 12.1 | 1.66 | 1.92 |
| In | 2.41 | 8.63 | 10.0 | 1.51 | 1.74 |
| Tl | 2.48 | 8.15 | 9.46 | 1.46 | 1.69 |
| Sn | 2.22 | 10.2 | 11.8 | 1.64 | 1.90 |
| Pb | 2.30 | 9.47 | 11.0 | 1.58 | 1.83 |
| Bi | 2.25 | 9.90 | 11.5 | 1.61 | 1.87 |
| Sb | 2.14 | 10.9 | 12.7 | 1.70 | 1.96 |
a 表中各项由表 1.1 给出的 $r_s/a_0$ 值计算,取 $m=9.11\times10^{-28}$ grams。
利用式(2.29)计算式(2.27),得到电子气的能量密度:
$$ \frac EV=\frac1{4\pi^3}\int_{k\lt k_F}d\boldsymbol{k}\,\frac{\hbar^2k^2}{2m}=\frac1{\pi^2}\frac{\hbar^2k_F^5}{10m}. \tag{2.30} $$
求基态下的每电子能量 $E/N$,必须将它除以 $N/V=k_F^3/3\pi^2$,得到
$$ \frac EN=\frac3{10}\frac{\hbar^2k_F^2}{m}=\frac35\mathcal{E}_F. \tag{2.31} $$
也可写成
$$ \frac EN=\frac35k_BT_F \tag{2.32} $$
其中 $T_F$ 为费米温度(Fermi temperature):
$$ \boxed{T_F=\frac{\mathcal{E}_F}{k_B}=\frac{58.2}{(r_s/a_0)^2}\times10^4\ \mathrm{K}.} \tag{2.33} $$
与此相比,经典理想气体中每电子能量 $\tfrac32k_BT$ 在 $T=0$ 时为零,只有在 $T=\tfrac25T_F\approx10^4$ K 时才达到式(2.32)那么大的值。
已知基态能量 $E$,就可由关系 $P=-(\partial E/\partial V)_N$ 求出电子气施加的压力。由于 $E=\tfrac35N\mathcal{E}_F$,而 $\mathcal{E}_F$ 正比于 $k_F^2$,后者对 $V$ 的依赖仅通过因子 $n^{2/3}=(N/V)^{2/3}$ 体现,因此16
$$ P=\frac23\frac EV. \tag{2.34} $$
还可以计算压缩率(compressibility)$K$ 或体积模量 $B=1/K$,定义为
$$ B=\frac1K=-V\frac{\partial P}{\partial V}. \tag{2.35} $$
由于 $E$ 正比于 $V^{-2/3}$,式(2.34)表明 $P$ 按 $V^{-5/3}$ 变化,因此
$$ B=\frac53P=\frac{10}{9}\frac EV=\frac23n\mathcal{E}_F \tag{2.36} $$
或
$$ B=\left(\frac{6.13}{r_s/a_0}\right)^5\times10^{10}\ \text{dynes/cm}^2. \tag{2.37} $$
表 2.2 将几种金属由 $r_s/a_0$ 按式(2.37)算得的自由电子体积模量,与测量值进行了比较。对于较重的碱金属,吻合得好是偶然的;不过,即使式(2.37)存在显著偏差,例如对于
表 2.2:一些典型金属的体积模量,单位为 $10^{10}$ DYNES/CM$^2$a
| 金属 | 自由电子 $B$ | 实验值 $B$ |
|---|---|---|
| Li | 23.9 | 11.5 |
| Na | 9.23 | 6.42 |
| K | 3.19 | 2.81 |
| Rb | 2.28 | 1.92 |
| Cs | 1.54 | 1.43 |
| Cu | 63.8 | 134.3 |
| Ag | 34.5 | 99.9 |
| Al | 228 | 76.0 |
a 自由电子值,是按式(2.37)在金属观测密度下计算出的自由电子气的数值。
贵金属,它仍具有大致正确的数量级,尽管表中数值从大了三倍到小了三倍不等。指望仅由自由电子气压力完全决定金属抵抗压缩的能力,是不合理的;但表 2.2 表明,这种压力至少与其他任何效应同样重要。
自由电子气的热学性质:费米—狄拉克分布
温度不为零时,除了基态,还必须考察 $N$ 电子体系的激发态(excited states)。按照统计力学的基本原理,若 $N$ 粒子体系在温度 $T$ 下达到热平衡,其性质应通过对所有 $N$ 粒子定态(stationary states)求平均来计算;每个能量为 $E$ 的态,赋予正比于 $e^{-E/k_BT}$ 的权重 $P_N(E)$:
$$ P_N(E)=\frac{e^{-E/k_BT}}{\sum e^{-E_\alpha^N/k_BT}}. \tag{2.38} $$
(这里 $E_\alpha^N$ 是 $N$ 电子体系第 $\alpha$ 个定态的能量,对所有这样的态求和。)
式(2.38)的分母称为配分函数(partition function),它与亥姆霍兹自由能(Helmholtz free energy)$F=U-TS$ 的关系为下式,其中 $U$ 为内能(internal energy),$S$ 为熵(entropy):
$$ \sum e^{-E_\alpha^N/k_BT}=e^{-F_N/k_BT}. \tag{2.39} $$
因此,式(2.38)可更简洁地写为
$$ P_N(E)=e^{-(E-F_N)/k_BT}. \tag{2.40} $$
由于不相容原理,要构造 $N$ 电子态,必须填充 $N$ 个不同的单电子能级。因此,列出该态中所填充的 $N$ 个单电子能级,就能指定每个 $N$ 电子定态。一个非常有用的量是 $f_i^N$:它是在 $N$ 电子体系处于热平衡时,特定单电子能级 $i$ 中有电子的概率17。该概率就是体系处于那些第 $i$ 个能级被占据的 $N$ 电子态中任一个态的独立概率之和:
$$ f_i^N=\sum P_N(E_\alpha^N)\qquad\parbox{.43\linewidth}{\small(对单电子能级 $i$ 中有电子的所有 $N$ 电子态 $\alpha$ 求和)。} \tag{2.41} $$
可以通过以下三个事实计算 $f_i^N$。
1. 能级 $i$ 中有电子的概率等于 1 减去其中没有电子的概率;这两者是不相容原理允许的仅有两种可能,因此式(2.41)也可等价地写成
$$ f_i^N=1-\sum P_N(E_\gamma^N)\qquad\parbox{.43\linewidth}{\small(对单电子能级 $i$ 中没有电子的所有 $N$ 电子态 $\gamma$ 求和)。} \tag{2.42} $$
2. 对于单电子能级 $i$ 中有电子的任意 $(N+1)$ 电子态,只需去掉第 $i$ 个能级中的电子,并保持所有其他能级的占据不变,就能构造出能级 $i$ 中没有电子的 $N$ 电子态。此外,单电子能级 $i$ 中没有电子的任何 $N$ 电子态,都可由唯一一个能级 $i$ 中有电子的 $(N+1)$ 电子态这样构造出来18。显然,任一 $N$ 电子态与相应 $(N+1)$ 电子态的能量只相差 $\mathcal{E}_i$:这是两个态之间唯一占据不同的单电子能级的能量。因此,只要将后一个集合中的每个能量减去 $\mathcal{E}_i$,所有能级 $i$ 未占据的 $N$ 电子态的能量集合,就与所有能级 $i$ 已占据的 $(N+1)$ 电子态的能量集合相同。所以可以将式(2.42)改写为一种特殊形式:
$$ f_i^N=1-\sum P_N(E_\alpha^{N+1}-\mathcal{E}_i)\qquad\parbox{.43\linewidth}{\small(对单电子能级 $i$ 中有电子的所有 $(N+1)$ 电子态 $\alpha$ 求和)。} \tag{2.43} $$
由式(2.40),求和中的每一项可写为
$$ P_N(E_\alpha^{N+1}-\mathcal{E}_i)=e^{(\mathcal{E}_i-\mu)/k_BT}P_{N+1}(E_\alpha^{N+1}), \tag{2.44} $$
其中 $\mu$ 称为化学势(chemical potential),在温度 $T$ 下为
$$ \mu=F_{N+1}-F_N. \tag{2.45} $$
代入式(2.43),得到
$$ \begin{gathered}f_i^N=1-e^{(\mathcal{E}_i-\mu)/k_BT}\sum P_{N+1}(E_\alpha^{N+1})\\\parbox{.7\linewidth}{\small(对单电子能级 $i$ 中有电子的所有 $(N+1)$ 电子态 $\alpha$ 求和)。}\end{gathered} \tag{2.46} $$
比较式(2.46)与(2.41)中的求和,可知式(2.46)仅说明
$$ f_i^N=1-e^{(\mathcal{E}_i-\mu)/k_BT}f_i^{N+1}. \tag{2.47} $$
3. 式(2.47)给出了在温度 $T$ 下,单电子能级 $i$ 在 $N$ 电子体系和 $(N+1)$ 电子体系中被占据的概率之间的精确关系。当 $N$ 很大(通常关注的是 $10^{22}$ 量级的 $N$)时,认为仅增加一个电子,就能显著改变除少数无关紧要的单电子能级之外的占据概率,是不合理的19。因此,在式(2.47)中可用 $f_i^N$ 代替 $f_i^{N+1}$,从而可以解出 $f_i^N$:
$$ f_i^N=\frac1{e^{(\mathcal{E}_i-\mu)/k_BT}+1}. \tag{2.48} $$
以下公式中将不再显式标明 $f_i$ 对 $N$ 的依赖;这一依赖无论如何都通过化学势 $\mu$ 体现,见式(2.45)。给定 $f_i$,注意它就是单电子能级20 $i$ 中的平均电子数,便总能算得 $N$。电子总数 $N$ 就是所有能级中平均电子数之和,因此
$$ N=\sum_i f_i=\sum_i\frac1{e^{(\mathcal{E}_i-\mu)/k_BT}+1}, \tag{2.49} $$
这将 $N$ 确定为温度 $T$ 和化学势 $\mu$ 的函数。不过,在许多应用中,给定的是温度和 $N$,更准确地说是密度 $n=N/V$。此时用式(2.49)确定化学势 $\mu$ 作为 $n$、$T$ 的函数,从而在后续公式中消去化学势,改用温度和密度表示。然而,化学势本身也具有重要的热力学意义。它的一些重要性质汇总于附录 B21。
自由电子气的热学性质:费米—狄拉克分布的应用
在自由且独立的电子气中,单电子能级由波矢 $\boldsymbol{k}$ 与自旋量子数(spin quantum number)$s$ 确定;无磁场时能量与 $s$ 无关,由式(2.7)给出,即
$$ \mathcal{E}(\boldsymbol{k})=\frac{\hbar^2k^2}{2m}. \tag{2.50} $$
先验证分布函数(2.49)与前面推导的基态($T=0$)性质一致。基态中,当且仅当 $\mathcal{E}(\boldsymbol{k})\leq\mathcal{E}_F$ 时,能级被占据,因此基态分布函数必须为
$$ \begin{aligned}f_{\boldsymbol{k}s}&=1,\quad\mathcal{E}(\boldsymbol{k})\lt \mathcal{E}_F;\\&=0,\quad\mathcal{E}(\boldsymbol{k})\gt \mathcal{E}_F.\end{aligned} \tag{2.51} $$
另一方面,当 $T\to0$ 时,费米—狄拉克分布(2.48)的极限形式为
$$ \begin{aligned}\lim_{T\to0}f_{\boldsymbol{k}s}&=1,\quad\mathcal{E}(\boldsymbol{k})\lt \mu;\\&=0,\quad\mathcal{E}(\boldsymbol{k})\gt \mu.\end{aligned} \tag{2.52} $$
为了使两者一致,必须有
$$ \lim_{T\to0}\mu=\mathcal{E}_F. \tag{2.53} $$
下面将看到,对于金属,一直到室温,化学势与费米能都在很高精度下相等。因此,处理金属时,人们常常不区分这两个量。然而,这可能造成严重误导。在精确计算中,必须明确追踪化学势 $\mu$ 与其零温值 $\mathcal{E}_F$ 之间的偏离程度。
费米—狄拉克统计最重要的一项应用,是计算电子对金属定容比热(constant-volume specific heat)的贡献:
$$ c_v=\frac TV\left(\frac{\partial S}{\partial T}\right)_V=\left(\frac{\partial u}{\partial T}\right)_V,\qquad u=\frac UV. \tag{2.54} $$
在独立电子近似下,内能 $U$ 就是对各单电子能级,将 $\mathcal{E}(\boldsymbol{k})$ 乘以该能级中的平均电子数,再求和22:
$$ U=2\sum_{\boldsymbol{k}}\mathcal{E}(\boldsymbol{k})f(\mathcal{E}(\boldsymbol{k})). \tag{2.55} $$
这里引入费米函数(Fermi function)$f(\mathcal{E})$,以强调 $f_{\boldsymbol{k}}$ 对 $\boldsymbol{k}$ 的依赖只通过电子能量 $\mathcal{E}(\boldsymbol{k})$ 体现:
$$ \boxed{f(\mathcal{E})=\frac1{e^{(\mathcal{E}-\mu)/k_BT}+1}.} \tag{2.56} $$
将式(2.55)两边除以体积 $V$,由式(2.29),能量密度 $u=U/V$ 可写为
$$ u=\int\frac{d\boldsymbol{k}}{4\pi^3}\mathcal{E}(\boldsymbol{k})f(\mathcal{E}(\boldsymbol{k})). \tag{2.57} $$
再将式(2.49)两边除以 $V$,即可用一个电子密度 $n=N/V$ 的方程补充式(2.57),并用它消去化学势:
$$ n=\int\frac{d\boldsymbol{k}}{4\pi^3}f(\mathcal{E}(\boldsymbol{k})). \tag{2.58} $$
计算式(2.57)、(2.58)这样具有下列形式的积分时,
$$ \int\frac{d\boldsymbol{k}}{4\pi^3}F(\mathcal{E}(\boldsymbol{k})), \tag{2.59} $$
通常利用被积函数对 $\boldsymbol{k}$ 的依赖只通过电子能量 $\mathcal{E}=\hbar^2k^2/2m$ 体现这一事实,在球坐标(spherical coordinates)中求积分,并将变量由 $k$ 换为 $\mathcal{E}$:
$$ \begin{aligned}\int\frac{d\boldsymbol{k}}{4\pi^3}F(\mathcal{E}(\boldsymbol{k}))&=\int_0^\infty\frac{k^2dk}{\pi^2}F(\mathcal{E}(\boldsymbol{k}))\\&=\int_{-\infty}^\infty d\mathcal{E}\,g(\mathcal{E})F(\mathcal{E}).\end{aligned} \tag{2.60} $$
这里
$$ \begin{aligned}g(\mathcal{E})&=\frac{m}{\hbar^2\pi^2}\sqrt{\frac{2m\mathcal{E}}{\hbar^2}},\quad\mathcal{E}\gt 0;\\&=0,\quad\mathcal{E}\lt 0.\end{aligned} \tag{2.61} $$
积分(2.59)是 $(1/V)\sum_{\boldsymbol{k}s}F(\mathcal{E}(\boldsymbol{k}))$ 的计算结果,因此式(2.60)的形式表明
$$ g(\mathcal{E})\,d\mathcal{E}=\left(\frac1V\right)\times\parbox{.53\linewidth}{[能量在 $\mathcal{E}$ 至 $\mathcal{E}+d\mathcal{E}$ 范围内的单电子能级数]。} \tag{2.62} $$
所以,$g(\mathcal{E})$ 称为单位体积的能级密度(density of levels per unit volume),通常也简称能级密度(density of levels)。从量纲上更为清楚的写法是
$$ \begin{aligned}g(\mathcal{E})&=\frac32\frac{n}{\mathcal{E}_F}\left(\frac{\mathcal{E}}{\mathcal{E}_F}\right)^{1/2},\quad\mathcal{E}\gt 0;\\&=0,\quad\mathcal{E}\lt 0,\end{aligned} \tag{2.63} $$
其中 $\mathcal{E}_F$、$k_F$ 由零温方程(2.21)和(2.25)定义。一个在数值上特别重要的量,是费米能处的能级密度;由式(2.61)与(2.63),可写为两个等价形式:
$$ \boxed{g(\mathcal{E}_F)=\frac{mk_F}{\hbar^2\pi^2}} \tag{2.64} $$
或
$$ \boxed{g(\mathcal{E}_F)=\frac32\frac{n}{\mathcal{E}_F}.} \tag{2.65} $$
使用这一记号,将式(2.57)、(2.58)改写为
$$ u=\int_{-\infty}^\infty d\mathcal{E}\,g(\mathcal{E})\mathcal{E}f(\mathcal{E}) \tag{2.66} $$
及
$$ n=\int_{-\infty}^\infty d\mathcal{E}\,g(\mathcal{E})f(\mathcal{E}). \tag{2.67} $$
这样写既是为了简化记号,也是因为在这种形式中,自由电子近似只通过能级密度 $g$ 的具体表达式(2.61)或(2.63)进入。可以通过式(2.62)定义能级密度,使式(2.66)
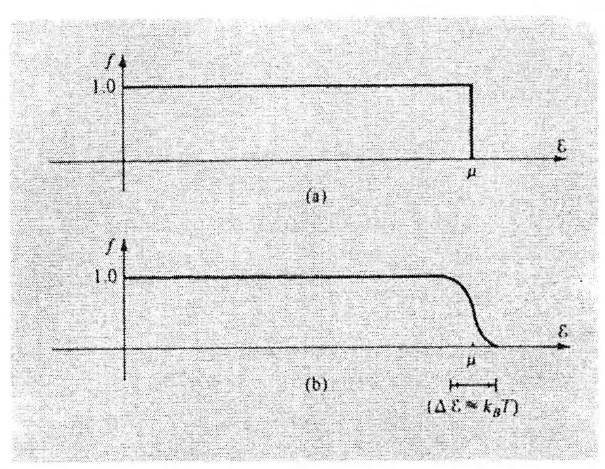
图 2.3。给定 $\mu$ 时,费米函数 $f(\mathcal{E})=1/[e^{\beta(\mathcal{E}-\mu)}+1]$ 随 $\mathcal{E}$ 的变化:(a)$T=0$;(b)$k_BT\approx0.01\mu$,在典型金属密度下约为室温量级。两条曲线仅在 $\mu$ 附近 $k_BT$ 量级的区域内存在差异。
和(2.67)对任意互不相互作用,即独立的电子集合仍然成立23。因此,后面可以将从式(2.66)、(2.67)导出的结果,应用于复杂得多的金属独立电子模型。
一般而言,积分(2.66)、(2.67)的结构相当复杂。不过,有一种简单的系统展开,它利用了金属中几乎所有所关注的温度 $T$ 都远低于费米温度(2.33)这一事实。图 2.3 画出了典型金属密度下,$T=0$ 和室温时($k_BT/\mu\approx0.01$)的费米函数 $f(\mathcal{E})$。显然,$f$ 只在 $\mu$ 附近宽度为几个 $k_BT$ 的小区域内,与其零温形式不同。因此,积分 $\int_{-\infty}^\infty H(\mathcal{E})f(\mathcal{E})\,d\mathcal{E}$ 与零温值 $\int_{-\infty}^{\mathcal{E}_F}H(\mathcal{E})\,d\mathcal{E}$ 的差别,完全由 $H(\mathcal{E})$ 在 $\mathcal{E}=\mu$ 附近的形式决定。若 $H(\mathcal{E})$ 在 $\mu$ 附近 $k_BT$ 量级的能量范围内变化不快,那么,用 $H(\mathcal{E})$ 在 $\mathcal{E}=\mu$ 处的泰勒展开(Taylor expansion)的前几项替代它,就应能相当准确地给出积分的温度依赖性:
$$ H(\mathcal{E})=\sum_{n=0}^\infty\left.\frac{d^n}{d\mathcal{E}^n}H(\mathcal{E})\right|_{\mathcal{E}=\mu}\frac{(\mathcal{E}-\mu)^n}{n!}. \tag{2.68} $$
附录 C 完成了这一过程,得到如下形式的级数:
$$ \begin{aligned}\int_{-\infty}^\infty H(\mathcal{E})f(\mathcal{E})\,d\mathcal{E}&=\int_{-\infty}^\mu H(\mathcal{E})\,d\mathcal{E}\\&\quad+\sum_{n=1}^\infty(k_BT)^{2n}a_n\left.\frac{d^{2n-1}}{d\mathcal{E}^{2n-1}}H(\mathcal{E})\right|_{\mathcal{E}=\mu},\end{aligned} \tag{2.69} $$
称为索末菲展开(Sommerfeld expansion)24。$a_n$ 为 1 量级的无量纲常数。通常遇到的函数 $H$,在 $\mu$ 量级的能量尺度上发生主要变化,一般有 $\left.(d/d\mathcal{E})^nH(\mathcal{E})\right|_{\mathcal{E}=\mu}$ 为 $H(\mu)/\mu^n$ 量级。在这种情况下,索末菲展开的相邻各项依次小 $O(k_BT/\mu)^2$,室温下为 $O(10^{-4})$。因此,实际计算通常仅保留式(2.69)求和中的第一项,极少情况下才保留第二项。它们的明确形式为(附录 C):
$$ \boxed{\begin{aligned}\int_{-\infty}^\infty H(\mathcal{E})f(\mathcal{E})\,d\mathcal{E}&=\int_{-\infty}^\mu H(\mathcal{E})\,d\mathcal{E}+\frac{\pi^2}{6}(k_BT)^2H'(\mu)\\&\quad+\frac{7\pi^4}{360}(k_BT)^4H'''(\mu)+O\left(\frac{k_BT}{\mu}\right)^6.\end{aligned}} \tag{2.70} $$
计算远低于 $T_F$ 的温度下金属的比热时,将索末菲展开(2.70)应用于电子的能量密度和数密度,即式(2.66)、(2.67):
$$ u=\int_0^\mu\mathcal{E}g(\mathcal{E})\,d\mathcal{E}+\frac{\pi^2}{6}(k_BT)^2[\mu g'(\mu)+g(\mu)]+O(T^4), \tag{2.71} $$
$$ n=\int_0^\mu g(\mathcal{E})\,d\mathcal{E}+\frac{\pi^2}{6}(k_BT)^2g'(\mu)+O(T^4). \tag{2.72} $$
下面将详细说明,式(2.72)意味着 $\mu$ 与其 $T=0$ 时的值 $\mathcal{E}_F$ 的差异为 $T^2$ 阶。因此,准确到 $T^2$ 阶,可以写成
$$ \int_0^\mu H(\mathcal{E})\,d\mathcal{E}=\int_0^{\mathcal{E}_F}H(\mathcal{E})\,d\mathcal{E}+(\mu-\mathcal{E}_F)H(\mathcal{E}_F). \tag{2.73} $$
将这一展开用于式(2.71)、(2.72)的积分,并在已为 $T^2$ 阶的项中用 $\mathcal{E}_F$ 替代 $\mu$,得到
$$ \begin{aligned}u&=\int_0^{\mathcal{E}_F}\mathcal{E}g(\mathcal{E})\,d\mathcal{E}+\mathcal{E}_F\left\{(\mu-\mathcal{E}_F)g(\mathcal{E}_F)+\frac{\pi^2}{6}(k_BT)^2g'(\mathcal{E}_F)\right\}\\&\quad+\frac{\pi^2}{6}(k_BT)^2g(\mathcal{E}_F)+O(T^4),\end{aligned} \tag{2.74} $$
$$ n=\int_0^{\mathcal{E}_F}g(\mathcal{E})\,d\mathcal{E}+\left\{(\mu-\mathcal{E}_F)g(\mathcal{E}_F)+\frac{\pi^2}{6}(k_BT)^2g'(\mathcal{E}_F)\right\}. \tag{2.75} $$
式(2.74)、(2.75)右侧与温度无关的第一项,正是基态下 $u$、$n$ 的值。计算的是恒定密度下的比热,所以 $n$ 与温度无关,式(2.75)化为
$$ 0=(\mu-\mathcal{E}_F)g(\mathcal{E}_F)+\frac{\pi^2}{6}(k_BT)^2g'(\mathcal{E}_F), \tag{2.76} $$
由此确定化学势对 $\mathcal{E}_F$ 的偏离:
$$ \mu=\mathcal{E}_F-\frac{\pi^2}{6}(k_BT)^2\frac{g'(\mathcal{E}_F)}{g(\mathcal{E}_F)}. \tag{2.77} $$
自由电子的 $g(\mathcal{E})$ 按 $\mathcal{E}^{1/2}$ 变化(见式(2.63)),因此
$$ \mu=\mathcal{E}_F\left[1-\frac13\left(\frac{\pi k_BT}{2\mathcal{E}_F}\right)^2\right], \tag{2.78} $$
如前所述,这是 $T^2$ 阶的偏移,即使在室温下,通常也仅约为 0.01%。
式(2.76)使式(2.74)中花括号内的项等于零,从而简化恒定电子密度下热能密度的形式:
$$ u=u_0+\frac{\pi^2}{6}(k_BT)^2g(\mathcal{E}_F) \tag{2.79} $$
其中 $u_0$ 为基态能量密度。因此,电子气的比热为
$$ \boxed{c_v=\left(\frac{\partial u}{\partial T}\right)_n=\frac{\pi^2}{3}k_B^2Tg(\mathcal{E}_F)} \tag{2.80} $$
对于自由电子(见式(2.65)),也可写成
$$ c_v=\frac{\pi^2}{2}\left(\frac{k_BT}{\mathcal{E}_F}\right)nk_B. \tag{2.81} $$
与经典理想气体的结果 $c_v=3nk_B/2$ 比较,费米—狄拉克统计使比热降低一个因子 $(\pi^2/3)(k_BT/\mathcal{E}_F)$;这一因子正比于温度,即使室温下也仅为 $10^{-2}$ 量级。因此,室温时未观测到金属电子自由度对比热的贡献,就得到了解释。
如果不要求精确的数值系数,仅由费米函数本身对温度的依赖,就能简单理解这种比热行为。温度由 $T=0$ 升高时,电子能量的增加,完全来自一些能量位于 $\mathcal{E}_F$ 以下 $O(k_BT)$ 范围内的电子(图 2.4 的深色阴影区),被激发到 $\mathcal{E}_F$ 以上 $O(k_BT)$ 的能量范围内(浅色阴影区)。单位体积内这样被激发的电子数,等于能量区间宽度 $k_BT$ 乘以单位体积能级密度 $g(\mathcal{E}_F)$。此外,激发能为 $k_BT$ 量级,因此总热能密度比基态能量密度高出 $g(\mathcal{E}_F)(k_BT)^2$ 量级。它与精确结果(2.79)相差因子 $\pi^2/6$,但提供了简单物理图像,适于粗略估计。
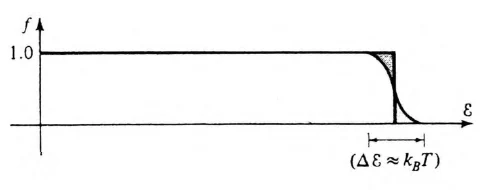
图 2.4。非零 $T$ 时的费米函数。分布不同于 $T=0$ 的形式,是因为略低于 $\mathcal{E}_F$ 的一些电子(深色阴影区),被激发到略高于 $\mathcal{E}_F$ 的能级(浅色阴影区)。
预言比热随温度线性变化,是费米—狄拉克统计最重要的推论之一。只要能确定电子以外的自由度不会产生相当甚至更大的贡献,这就为金属电子气理论提供了进一步的简单检验。事实上,高温下离子自由度完全主导比热。不过,远低于室温时,其贡献按温度的三次方下降(第 23 章),在极低温时降到电子贡献以下;电子贡献仅随 $T$ 线性减小。为了分离这两种贡献,通常将 $c_v/T$ 对 $T^2$ 作图;若电子和离子的贡献合起来具有低温形式
表 2.3:金属摩尔比热中 $T$ 的线性项系数的一些粗略实验值,以及简单自由电子理论给出的数值
| 元素 | 自由电子 $\gamma$ | 实验值 $\gamma$ | 比值a |
|---|---|---|---|
| (单位为 $10^{-4}$ cal-mole$^{-1}$-K$^{-2}$) | $(m^*/m)$ | ||
| Li | 1.8 | 4.2 | 2.3 |
| Na | 2.6 | 3.5 | 1.3 |
| K | 4.0 | 4.7 | 1.2 |
| Rb | 4.6 | 5.8 | 1.3 |
| Cs | 5.3 | 7.7 | 1.5 |
| Cu | 1.2 | 1.6 | 1.3 |
| Ag | 1.5 | 1.6 | 1.1 |
| Au | 1.5 | 1.6 | 1.1 |
| Be | 1.2 | 0.5 | 0.42 |
| Mg | 2.4 | 3.2 | 1.3 |
| Ca | 3.6 | 6.5 | 1.8 |
| Sr | 4.3 | 8.7 | 2.0 |
| Ba | 4.7 | 6.5 | 1.4 |
| Nb | 1.6 | 20 | 12 |
| Fe | 1.5 | 12 | 8.0 |
| Mn | 1.5 | 40 | 27 |
| Zn | 1.8 | 1.4 | 0.78 |
| Cd | 2.3 | 1.7 | 0.74 |
| Hg | 2.4 | 5.0 | 2.1 |
| Al | 2.2 | 3.0 | 1.4 |
| Ga | 2.4 | 1.5 | 0.62 |
| In | 2.9 | 4.3 | 1.5 |
| Tl | 3.1 | 3.5 | 1.1 |
| Sn | 3.3 | 4.4 | 1.3 |
| Pb | 3.6 | 7.0 | 1.9 |
| Bi | 4.3 | 0.2 | 0.047 |
| Sb | 3.9 | 1.5 | 0.38 |
a 理论 $\gamma$ 值正比于费米能级处的能级密度,而能级密度又正比于电子质量 $m$,所以有时定义比热有效质量(specific heat effective mass)$m^*$,使 $m^*/m$ 等于测得的 $\gamma$ 与自由电子 $\gamma$ 的比值。应避免将这个比热有效质量与固体理论中其他多种有效质量中的任何一种等同。(例如,见索引中“effective mass”下的条目。)
$$ c_v=\gamma T+AT^3, \tag{2.82} $$
则
$$ \frac{c_v}{T}=\gamma+AT^2. \tag{2.83} $$
因此,可以将 $c_v/T$ 曲线线性外推到 $T^2=0$,由它与 $c_v/T$ 轴的交点确定 $\gamma$。测得的金属比热通常包含一个线性项,在几 Kelvin 时它与三次项相当25。
比热数据通常用每摩尔每 Kelvin 的 joules(或 calories)表示。一摩尔自由电子金属含有 $ZN_A$ 个传导电子,其中 $Z$ 为化合价,$N_A$ 为阿伏伽德罗常数,并占据体积 $ZN_A/n$。因此,单位体积热容 $c_v$ 必须乘以 $ZN_A/n$,才能得到摩尔热容(heat capacity per mole)$C$:
$$ C=\frac{\pi^2}{3}ZR\frac{k_BTg(\mathcal{E}_F)}{n}, \tag{2.84} $$
其中 $R=k_BN_A=8.314$ J/(mol·K) $=1.99$ calories/mole-K。利用自由电子能级密度(2.65)和式(2.33)对 $\mathcal{E}_F/k_B$ 的数值计算,得到自由电子对摩尔热容的贡献 $C=\gamma T$,其中
$$ \gamma=\frac12\pi^2R\frac{Z}{T_F}=0.169Z\left(\frac{r_s}{a_0}\right)^2\times10^{-4}\ \text{cal-mole}^{-1}\text{-K}^{-2}. \tag{2.85} $$
表 2.3 给出了 $\gamma$ 的一些粗略测量值,以及由式(2.85)和表 1.1 的 $r_s/a_0$ 值得到的自由电子值。注意,碱金属仍可用自由电子理论较好地描述,贵金属(Cu、Ag、Au)也是如此。不过,Fe 和 Mn 存在显著差异,实验约为理论值的 10 倍;Bi 和 Sb 也存在显著差异,实验约为理论值的 0.1 倍。目前已能在相当一般的基础上定性理解这些大偏差,第 15 章将再次讨论。
金属的索末菲传导理论
为求出金属电子的速度分布,考虑 $k$ 空间中 $\boldsymbol{k}$ 点附近一个体积为 $d\boldsymbol{k}$ 的小26体积元。计入两重自旋简并(degeneracy)后,这个体积元中的单电子能级数为(见式(2.18))
$$ \left(\frac{V}{4\pi^3}\right)d\boldsymbol{k}. \tag{2.86} $$
每个能级被占据的概率就是 $f(\mathcal{E}(\boldsymbol{k}))$,因此 $k$ 空间体积元中的电子总数为
$$ \frac{V}{4\pi^3}f(\mathcal{E}(\boldsymbol{k}))\,d\boldsymbol{k},\qquad\mathcal{E}(\boldsymbol{k})=\frac{\hbar^2k^2}{2m}. \tag{2.87} $$
波矢为 $\boldsymbol{k}$ 的自由电子,其速度为 $\boldsymbol{v}=\hbar\boldsymbol{k}/m$(式(2.12)),所以 $\boldsymbol{v}$ 附近体积元 $d\boldsymbol{v}$ 中的电子数,与 $\boldsymbol{k}=m\boldsymbol{v}/\hbar$ 附近体积元 $d\boldsymbol{k}=(m/\hbar)^3d\boldsymbol{v}$ 中的电子数相同。因此,每单位实空间体积内,速度空间中 $\boldsymbol{v}$ 附近体积为 $d\boldsymbol{v}$ 的体积元中的电子总数为
$$ f(\boldsymbol{v})\,d\boldsymbol{v}, \tag{2.88} $$
其中
$$ f(\boldsymbol{v})=\frac{(m/\hbar)^3}{4\pi^3}\frac1{\exp[(\tfrac12mv^2-\mu)/k_BT]+1}. \tag{2.89} $$
索末菲重新考察德鲁德模型,将经典的麦克斯韦—玻尔兹曼速度分布(2.1)替换为费米—狄拉克分布(2.89)。在其他方面仍属经典的理论中,采用由量子力学论证构造的速度分布,需要作一定论证27。只要不违反不确定性原理(uncertainty principle),同时能以所需的精度指定电子的位置和动量,就可以经典地描述电子运动28。
金属中典型电子的动量为 $\hbar k_F$ 量级,因此,要有良好的经典描述,其动量不确定度 $\Delta p$ 必须远小于 $\hbar k_F$。由式(2.22),$k_F\sim1/r_s$,所以位置不确定度必须满足
$$ \Delta x\sim\frac{\hbar}{\Delta p}\gg\frac1{k_F}\sim r_s, \tag{2.90} $$
由式(1.2),$r_s$ 为电子间平均距离的量级,即埃量级。因此,若必须考虑定位在原子尺度(同样为埃量级)内的电子,就不可能采用经典描述。不过,金属中的传导电子并不束缚于特定离子,而可以在金属体积内自由运动。对于宏观样品,在多数应用中无需将其位置指定到 $10^{-8}$ cm 的精度。德鲁德模型主要仅在以下两种情形中,假定需要知道电子的位置。1. 施加随空间变化的电磁场或温度梯度时,必须能够在远小于场或温度梯度变化尺度 $\lambda$ 的尺度上指定电子位置。对于大多数应用,外加场或温度梯度在埃尺度上没有显著变化,因此指定电子位置所需的精度,不一定会导致无法接受的大动量不确定度。例如,与可见光相关的电场只在 $10^3$ Å 量级的距离上显著变化。若波长远短于这一尺度,例如 X 射线(X rays),则必须用量子力学描述场引起的电子运动。
2. 德鲁德模型还隐含地假定,可以将电子定位在远小于平均自由程 $\ell$ 的范围内。因此,当平均自由程远小于几十埃时,应对经典论证持怀疑态度。幸而,下面将看到,室温金属中的平均自由程为 100 Å 量级,温度下降时还会进一步增大。
因此,金属中存在广泛的现象,其电子行为可用经典力学很好地描述。然而,由此并不能立即看出,$N$ 个这样的电子的行为也能由经典力学描述。泡利不相容原理如此深刻地影响 $N$ 个电子的统计,为什么不会同样剧烈地影响它们的动力学?一个初等定理说明它并不会;这里给出定理而不作证明,因为证明虽然简单,但记号相当繁琐。
考虑 $N$ 个电子组成的体系,忽略电子之间的相互作用,并施加任意随空间和时间变化的电磁场。设零时刻的 $N$ 电子态,是通过占据一组特定的 $N$ 个单电子能级 $\psi_1(0),\ldots,\psi_N(0)$ 形成的。若体系仅有一个电子,且零时刻处于能级 $\psi_j(0)$,那么在电磁场作用下,经过时间 $t$,这一能级将演化为 $\psi_j(t)$。于是,时刻 $t$ 的正确 $N$ 电子态,就是占据 $N$ 个单电子能级 $\psi_1(t),\ldots,\psi_N(t)$ 所形成的态。
因此,$N$ 个互不相互作用电子的动力学行为,完全由 $N$ 个独立的单电子问题决定。特别地,若经典近似对每个单电子问题成立,它就对整个 $N$ 电子体系成立29。
采用费米—狄拉克统计,只影响德鲁德模型中那些在计算时需要了解电子速度分布的预言。若电子发生碰撞的速率 $1/\tau$ 与能量无关,那么改变平衡分布函数,只会影响电子平均自由程的估计,以及热导率和热电势率的计算。
**平均自由程(mean free path)**以 $v_F$(式(2.24))衡量典型电子速率,由式(1.8),平均自由程 $\ell=v_F\tau$ 可计算为
$$ \boxed{\ell=\frac{(r_s/a_0)^2}{\rho_\mu}\times92\ \text{Å}.} \tag{2.91} $$
室温下,以微欧姆厘米为单位的电阻率 $\rho_\mu$ 通常为 1 至 100,$r_s/a_0$ 通常为 2 至 6,因此即使室温下,平均自由程也可能达到约一百埃30。
**热导率(thermal conductivity)**仍使用式(1.51)估算热导率:
$$ \kappa=\tfrac13v^2\tau c_v. \tag{2.92} $$
正确比热(2.81)比德鲁德的经典估计小一个 $k_BT/\mathcal{E}_F$ 量级的因子;$v^2$ 的正确估计并不是 $k_BT/m$ 量级的经典热运动均方速度,而是 $v_F^2=2\mathcal{E}_F/m$,它比经典值大一个 $\mathcal{E}_F/k_BT$ 量级的因子。将这些值代入式(2.92),并通过式(1.6)用电导率消去弛豫时间,得到
$$ \frac{\kappa}{\sigma T}=\frac{\pi^2}{3}\left(\frac{k_B}{e}\right)^2=2.44\times10^{-8}\ \text{watt-ohm/K}^2. \tag{2.93} $$
由于两个 $k_BT/\mathcal{E}_F$ 量级的修正相互补偿,结果与德鲁德偶然得到的良好数值非常接近,并与表 1.6 的数据极为吻合。第 13 章将表明,这个洛伦兹数比式(2.93)极粗略的推导所能暗示的要可靠得多。
**热电势率(thermopower)**使用费米—狄拉克统计,也解决了德鲁德对热电势率的高估。将式(2.81)的比热代入式(1.59),得到
$$ Q=-\frac{\pi^2}{6}\frac{k_B}{e}\left(\frac{k_BT}{\mathcal{E}_F}\right)=-1.42\left(\frac{k_BT}{\mathcal{E}_F}\right)\times10^{-4}\ \text{volt/K}, \tag{2.94} $$
室温下,它比德鲁德的估计(式(1.60))小 $O(k_BT/\mathcal{E}_F)\sim0.01$。
其他性质电子速度分布的形式,并未参与 DC 或 AC 电导率、霍尔系数或磁阻的计算,因此,无论采用麦克斯韦—玻尔兹曼统计还是费米—狄拉克统计,第 1 章的估计都不变。
但若采用与能量有关的弛豫时间,情形就不同。例如,若认为电子与固定散射中心碰撞,自然会取与能量无关的平均自由程,从而得到弛豫时间 $\tau=\ell/v\sim\ell/\mathcal{E}^{1/2}$。德鲁德提出金属的电子气模型后不久,H. A. Lorentz(洛伦兹)利用经典麦克斯韦—玻尔兹曼速度分布证明:与能量有关的弛豫时间,会使 DC 和 AC 电导率具有温度依赖,并产生非零磁阻,以及与磁场和温度有关的霍尔系数。由于经典速度分布不适当,正如现在可以预料的那样,这些修正没有一个能使德鲁德模型的偏差更好地符合金属的观测事实31。此外,第 13 章将表明,采用正确的费米—狄拉克速度分布时,使弛豫时间依赖能量,对金属中大多数所关注的量几乎没有显著影响32。若假定与能量有关的 $\tau(\mathcal{E})$ 来计算 DC 或 AC 电导率、磁阻或霍尔系数,所得结果与采用一个与能量无关、值为 $\tau(\mathcal{E}_F)$ 的 $\tau$ 相同。在金属中,这些量几乎完全由费米能级附近电子的散射方式决定33。这是泡利不相容原理的另一个非常重要的推论,其论证将在第 13 章给出。
习题
1. 二维自由且独立的电子气
(a)二维情况下,$n$ 与 $k_F$ 有什么关系?
(b)二维情况下,$k_F$ 与 $r_s$ 有什么关系?
(c)证明:二维自由电子能级密度 $g(\mathcal{E})$ 在 $\mathcal{E}\gt 0$ 时,是与 $\mathcal{E}$ 无关的常数,在 $\mathcal{E}\lt 0$ 时为 0。这一常数是多少?
(d)证明:由于 $g(\mathcal{E})$ 为常数,$n$ 的索末菲展开中,除 $T=0$ 项之外的每一项均为零。推导出任何温度下都有 $\mu=\mathcal{E}_F$。
(e)由式(2.67)推导:当 $g(\mathcal{E})$ 具有(c)的形式时,
$$ \mu+k_BT\ln(1+e^{-\mu/k_BT})=\mathcal{E}_F. \tag{2.95} $$
(f)由式(2.95)估算 $\mu$ 与 $\mathcal{E}_F$ 的差别。讨论索末菲展开这一“失效”的数值意义,以及其“失效”的数学原因。
2. 自由且独立的电子气的热力学
(a)由热力学恒等式
$$ c_v=\left(\frac{\partial u}{\partial T}\right)_n=T\left(\frac{\partial s}{\partial T}\right)_n, \tag{2.96} $$
结合式(2.56)、(2.57)及热力学第三定律(third law of thermodynamics),即 $T\to0$ 时 $s\to0$,推导出熵密度(entropy density)$s=S/V$ 为
$$ s=-k_B\int\frac{d\boldsymbol{k}}{4\pi^3}[f\ln f+(1-f)\ln(1-f)], \tag{2.97} $$
其中 $f(\mathcal{E}(\boldsymbol{k}))$ 是费米函数(式(2.56))。
(b)压力 $P$ 满足附录 B 中式(B.5),$P=-(u-Ts-\mu n)$,由式(2.97)推导
$$ P=k_BT\int\frac{d\boldsymbol{k}}{4\pi^3}\ln\left(1+\exp\left[-\frac{(\hbar^2k^2/2m)-\mu}{k_BT}\right]\right). \tag{2.98} $$
证明,式(2.98)意味着 $P$ 是 $\mu$ 和 $T$ 的 $5/2$ 次齐次函数(homogeneous function),即
$$ P(\lambda\mu,\lambda T)=\lambda^{5/2}P(\mu,T) \tag{2.99} $$
对于任意常数 $\lambda$ 成立。
(c)由附录 B 的热力学关系推导
$$ \left(\frac{\partial P}{\partial\mu}\right)_T=n,\qquad\left(\frac{\partial P}{\partial T}\right)_\mu=s. \tag{2.100} $$
(d)将式(2.99)对 $\lambda$ 求导,证明基态关系(2.34)在任意温度下都以如下形式成立:
$$ P=\tfrac23u. \tag{2.101} $$
(e)证明:当 $k_BT\ll\mathcal{E}_F$ 时,定压比热与定容比热之比满足
$$ \left(\frac{c_p}{c_v}\right)-1=\frac{\pi^2}{3}\left(\frac{k_BT}{\mathcal{E}_F}\right)^2+O\left(\frac{k_BT}{\mathcal{E}_F}\right)^4. $$
(f)在 $u$ 与 $n$ 的索末菲展开中保留更多项,证明电子热容准确到 $T^3$ 阶为
$$ \begin{aligned}c_v&=\frac{\pi^2}{3}k_B^2Tg(\mathcal{E}_F)\\&\quad-\frac{\pi^4}{90}k_B^4T^3g(\mathcal{E}_F)\left[15\left(\frac{g'(\mathcal{E}_F)}{g(\mathcal{E}_F)}\right)^2-21\frac{g''(\mathcal{E}_F)}{g(\mathcal{E}_F)}\right].\end{aligned} \tag{2.102} $$
3. 费米—狄拉克统计的经典极限(classical limit)
只要费米函数(2.56)对于每个正的 $\mathcal{E}$ 都远小于 1,费米—狄拉克分布就还原为麦克斯韦—玻尔兹曼分布,因为此时必须有
$$ f(\mathcal{E})\approx e^{-(\mathcal{E}-\mu)/k_BT}. \tag{2.103} $$
式(2.103)对于所有正 $\mathcal{E}$ 成立的充分必要条件是
$$ e^{-\mu/k_BT}\gg1. \tag{2.104} $$
(a)假定式(2.104)成立,证明
$$ r_s=e^{-\mu/3k_BT}\,3^{1/3}\pi^{1/6}\hbar(2mk_BT)^{-1/2} \tag{2.105} $$
结合式(2.104),这要求
$$ r_s\gg\left(\frac{\hbar^2}{2mk_BT}\right)^{1/2}, \tag{2.106} $$
也可将其视为经典统计成立的条件。
(b)$r_s$ 必须超过的那个长度,有什么意义?
(c)证明,式(2.106)给出数值条件
$$ \frac{r_s}{a_0}\gg\left(\frac{10^5\ \mathrm{K}}{T}\right)^{1/2}. \tag{2.107} $$
(d)证明:费米—狄拉克速度分布(2.2)中的归一化常数 $m^3/4\pi^3\hbar^3$,也可写成 $(3\sqrt\pi/4)n(m/2\pi k_BT_F)^{3/2}$,因此 $f_B(0)/f(0)=(4/3\sqrt\pi)(T_F/T)^{3/2}$。
4. 分布函数对电子总数微小变化的不敏感性
推导费米分布时(第 41 页),曾论证:电子总数改变 1,不应显著改变某一给定能级被占据的概率。按以下方法验证费米函数(2.56)与这一假设相容。
(a)证明:在 $k_BT\ll\mathcal{E}_F$ 时,固定温度下电子数改变 1,化学势改变
$$ \Delta\mu=\frac1{Vg(\mathcal{E}_F)}, \tag{2.108} $$
其中 $g(\mathcal{E})$ 为能级密度。
(b)由此证明,任一能级被占据的概率所能发生的最大变化为
$$ \Delta f=\frac16\frac{\mathcal{E}_F}{k_BT}\frac1N. \tag{2.109} $$
[使用 $g(\mathcal{E}_F)$ 的自由电子表达式(2.65)。] 虽然可以达到毫 Kelvin 的温度,此时 $\mathcal{E}_F/k_BT\approx10^8$,但当 $N$ 为 $10^{22}$ 量级时,$\Delta f$ 仍小到可以忽略。
本书采用标准矢量记号。因此,$v$ 表示矢量 $\boldsymbol{v}$ 的大小;若速度的第 $i$ 个分量在 $v_i$ 与 $v_i+dv_i$ 之间($i=x,y,z$),便称该速度位于 $\boldsymbol{v}$ 附近的范围 $d\boldsymbol{v}$ 内。我们也用 $d\boldsymbol{v}$ 表示速度空间中 $\boldsymbol{v}$ 附近这一范围的体积:$d\boldsymbol{v}=dv_xdv_ydv_z$。这是沿用物理学家常见的习惯,不在记号上区分一个区域及其体积;符号的意义由上下文确定。
因为后面将看到,室温下实际的电子贡献约小 100 倍,并随温度下降而进一步减小。
以及任何其他服从费米—狄拉克统计的粒子。
注意,麦克斯韦—玻尔兹曼分布(2.1)中的常数已经选定,使式(2.3)得到满足。式(2.2)将在后面推导,见式(2.89)。习题 3d 将式(2.2)的前因子改写为便于与式(2.1)直接比较的形式。
本章中,除明确考虑电子—电子或电子—离子相互作用所造成的修正外,“电子气”均指由自由且独立的电子组成的气体(见第 4 页)。
注意,从这里开始,将“态”(state)一词专用于 $N$ 电子体系的状态,而将“能级”(level)用于单电子态。
同时采用自由电子近似(free electron approximation),所以薛定谔方程中没有势能项。
宏观物质理论几乎普遍采用这一方法。现在已能在多种情况下严格证明体性质与边界条件无关。与固体物理最相关的工作是 J. L. Lebowitz 和 E. H. Lieb,Phys. Rev. Lett. 22, 631(1969)。
后面将发现,采用各边不一定等长或相互垂直的平行六面体,比采用立方体方便得多。目前采用立方体,是为了避免次要的几何复杂性;不过,验证本节所有结果对于平行六面体仍成立,是一个有益的练习。
本书中的“整数”始终包括负整数、零和正整数。
区域的形状也不能太不规则;距离表面在 $O(2\pi/L)$ 之内的点,只应占可忽略的比例。
若占据区域不是球形,它就不是基态;因为可以将距 $\boldsymbol{k}=0$ 最远的已占能级中的电子,移入更靠近原点的未占能级,从而构造出能量更低的状态。
严格地说,里德伯是质子质量无限大近似下的结合能。电子伏特是电子通过 1 volt 的电势差时所获得的能量;1 eV = $1.602\times10^{-12}$ erg = $1.602\times10^{-19}$ joule。
因子 2 对应每个 $\boldsymbol{k}$ 允许的两个自旋能级。
$F$ 不满足这一条件的最著名情形,是理想玻色气体(ideal Bose gas)的凝聚。应用于金属时不会出现这一问题。
非零温度下,压力与能量密度仍满足这一关系。见式(2.101)。
在所关注的情形中,能级 $i$ 由电子的波矢 $\boldsymbol{k}$ 及其自旋沿某轴的投影 $s$ 确定。
即占据 $N$ 电子态中所有已占能级,再加上第 $i$ 个能级所得的态。
对于典型能级,$N$ 改变 1 时,占据概率改变 $1/N$ 量级。见习题 4。
证明:一个能级只能容纳 0 或 1 个电子(多于 1 个被不相容原理禁止)。所以,平均电子数等于 1 乘以有 1 个电子的概率,再加上 0 乘以有 0 个电子的概率。因此,能级中的平均电子数,在数值上等于该能级被占据的概率。注意,若允许能级多重占据,就不再如此。
在巨正则系综(grand canonical ensemble)中推导分布(2.48)时,化学势起着更基本的作用。例如可参见 F. Reif,Statistical and Thermal Physics,McGraw-Hill,纽约,1965 年,第 350 页。这里这种稍显非传统的推导,在 Reif 书中也可找到,仅使用了正则系综(canonical ensemble)。
与通常一样,因子 2 反映每个 $k$ 能级可以容纳两个自旋方向相反的电子。
见第 8 章。
展开并不总是精确的,但除非 $H(\mathcal{E})$ 在很靠近 $\mathcal{E}=\mu$ 处存在奇点,否则非常可靠。例如,若 $H$ 在 $\mathcal{E}=0$ 处有奇点,像自由电子能级密度(2.63)那样,展开将忽略 $\exp(-\mu/k_BT)$ 量级的项;这些项通常为 $e^{-100}\sim10^{-43}$ 量级。另见习题 1。
实验上难以保持密度恒定,因此通常测量定压比热(constant-pressure specific heat)$c_p$。不过可以证明(习题 2),室温及以下温度时,金属自由电子气满足 $c_p/c_v=1+O(k_BT/\mathcal{E}_F)^2$。因此,在电子比热贡献变得可观测的温度(几 Kelvin)下,两种比热的差异可以忽略。
体积元必须足够小,使费米函数和其他所关注的物理函数在其中变化可以忽略,但也必须足够大,包含很多单电子能级。
作详细的解析论证相当复杂,正如要一般而精确地说明何时能以经典极限替代量子理论,是相当微妙的问题。不过,其基本物理图像很直接。
用经典力学描述传导电子还有一个更专门的限制。电子在垂直于均匀外加磁场的平面中的运动能量,以 $\hbar\omega_c$ 的倍数被量子化(第 14 章)。即使磁场高达 $10^4$ gauss,这也是很小的能量;但在适当制备的样品中,温度为几 Kelvin 时,这些量子效应变得可观测,事实上具有重要实用意义。
这意味着,任何在 $t=0$ 时与不相容原理相容的经典构型,即在任意体积为 $d\boldsymbol{p}=(2\pi\hbar)^3/V$ 的动量空间区域中,每单位体积每种自旋的电子少于一个,在所有未来时刻仍与不相容原理相容。这一结果也可用纯经典论证,作为刘维尔定理(Liouville's theorem)的直接推论来证明。见第 12 章。
德鲁德使用低得多的经典热速度来估算 $\ell$,也许反而是好事;否则,这样长的平均自由程可能足以使他困惑,放弃进一步研究。
不过,洛伦兹模型对描述半导体(semiconductors)具有重要意义(第 29 章)。
热电势率是一个显著的例外。
这些论断对于 $k_BT/\mathcal{E}_F$ 的最低阶是正确的;在金属中,这始终是一个良好的展开参数。