


本文是「分子与固体中的化学成键」系列的第 5 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4.3 节的中文译本。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
碱金属卤化物与 Li$_3$N
已经看到,从波函数得到的 Löwdin 电荷,对量化离子性很有用,例如图 4.25 中 NaCl 和 CsCl 等碱金属简单卤化物。为了稍有变化,这次看看同样从波函数得到、数值稍大的 Mulliken 电荷。
Mulliken 电荷正负大小的差别,反映了电负性差;CsCl 的离子性比 NaCl 更强。LiCl 的离子性稍弱,共价性更强;但把氯换成氮,除了化学计量改变之外,也会真正带来差别 (Ertural et al., 2019)\cite{ertural2019development}。也就是说,氮化锂 Li$_3$N,唯一已知的稳定碱金属氮化物,是一种令人着迷的材料,依靠的是更强的共价性。图 4.26 显示了 Li$_3$N 的晶体结构,以及实验差分电子密度随温度变化的图。
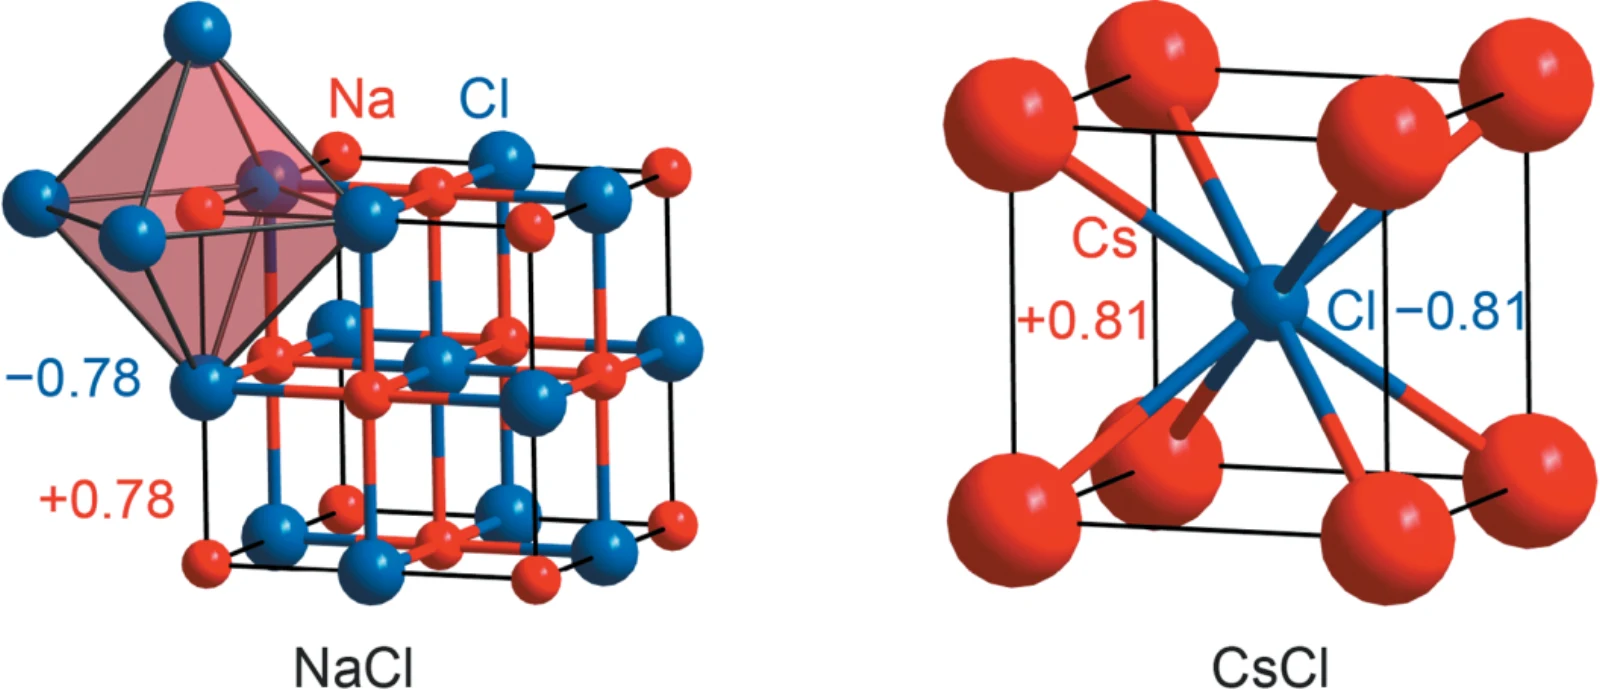
图 4.25: NaCl(左)与 CsCl(右)的晶体结构,以及基于平面波 DFT、从波函数得到的 Mulliken 电荷。
对于一种被认为具有离子性的材料,这个晶体结构相当不同寻常,已经提示了共价性:N 原子由 Li 八配位,两个 Li 由 N 三配位,一个 Li 由 N 二配位。Li$_3$N 在固态中是极好的离子导体,也称固体电解质。看看右侧差分电子密度,就很容易说明这一行为。它显示了 X 射线精修未能解释的“剩余”电子密度,即从实验密度中减去原子电子密度的结果。这里有意展示了四十年前就能探测这个奇特现象的开创性 X 射线数据 (Zucker & Schulz, 1982)\cite{zucker1982statistical}。因此,如果存在残余密度,而它确实存在,尤其材料加热时,原子就不可能静止在高对称位置上。
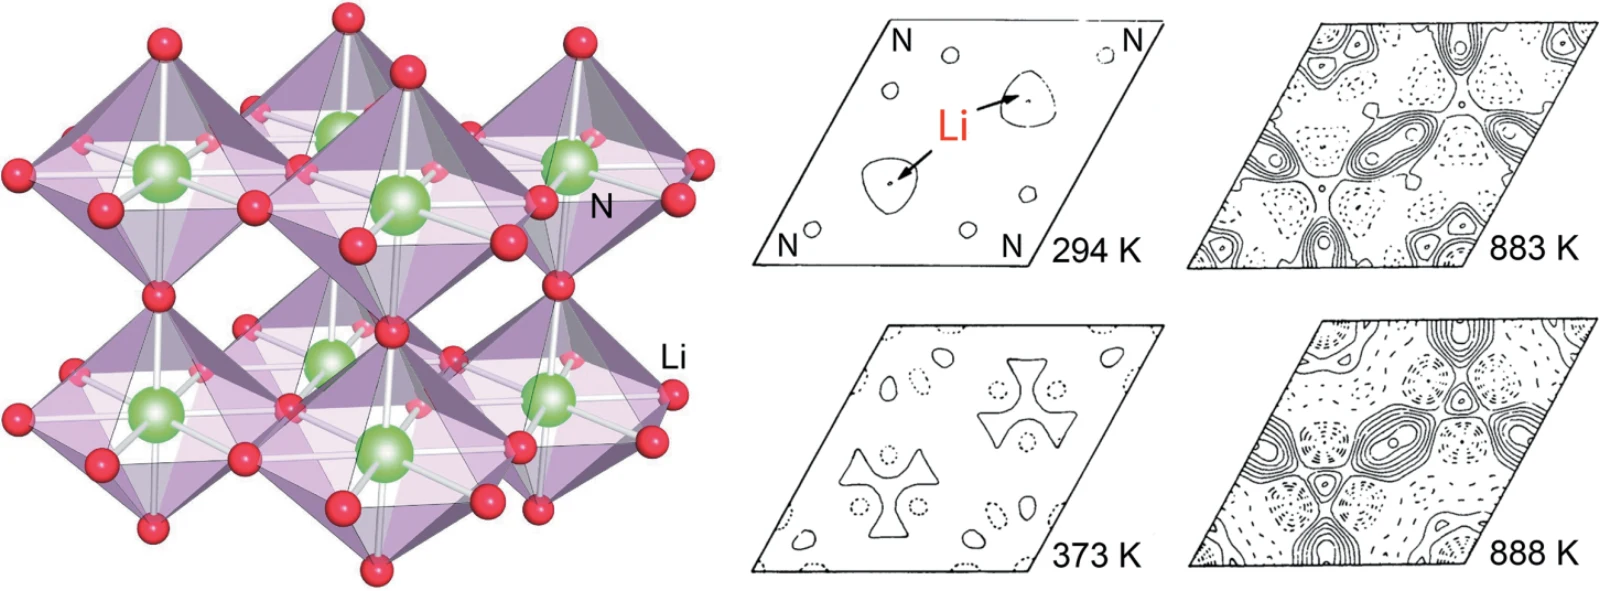
图 4.26: Li$_3$N 的晶体结构(左),以及 $z=0$ 层中随温度变化的实验差分电子密度图(右)。
远低于 Li$_3$N 的熔点 1086 K,即 813 °C,Li 子结构就变得相当可动,甚至在二维中“熔化”,因此,离子迁移率异常高,这是电化学活性材料的重要组成因素。
随着温度升高,与 Li 有关的电子密度在某种程度上“涂抹”开来,Li 似乎在空间中分散,这是电解质的典型行为。从更理论的角度看,Li 子结构的部分“熔化”,也反映在一开始就很小的 Mulliken 电荷上,Li 只有 $+0.23$,N 为 $-0.69$。显然,这里共价性更重要。用更经典的语言,原子从一个位置移动到另一个先前空的位置,对应于晶体结构中的缺陷,这是理解离子导电所需的一个极其重要的术语 (Maier, 2017)\cite{maier2017defect}。
插层电池的电极材料
在继续探索其他相关材料之前,提醒自己,含 Li 离子,以及程度较低的含 Na 离子的材料,是可充电储能装置的核心。稍加简化,能量可以通过可逆插层反应,以电化学方式储存,例如
$$ \mathrm{Li}_x\mathrm{CoO}_{2(s)}+\mathrm C_{(s)}\rightleftarrows\mathrm{CoO}_{2(s)}+\mathrm{Li}_x\mathrm C_{(s)} $$
其中,Li 离子在两种可插层的层状材料之间移动,一种是 Li$_x$CoO$_{2(s)}$ 等正极材料,另一种是石墨 C$_{(s)}$ 等负极材料。石墨这种廉价的碳层状同素异形体,起决定性作用;昂贵的金刚石完全无用,只有层状“二维”结构才能完成任务。不得不说,电化学步骤远不简单,还涉及位于两者之间的另一种电解质,例如溶于碳酸丙烯酯的 LiClO$_4$。遗憾的是,Na 不能很好地插入石墨,因此,这个反应只能使用 Li。另一方面,也存在转化反应,例如
$$ \mathrm{FeNCN}_{(s)}+2\,\mathrm{Li}_{(s)}\rightleftarrows\mathrm{Fe}_{(s)}+\mathrm{Li}_2\mathrm{NCN}_{(s)} $$
其中,两种化合物发生转化,固态化学家会称之为复分解。同样的反应用 Na 代替 Li,也完全没有问题。复杂碳二亚胺阴离子通过增强共价性,发挥重要作用,其表现远优于相应氧化物 FeO。因此,使用较不简单的阴离子所带来的合成挑战,是值得的。起初,材料是晶态的,但第一次放电之后,只涉及无定形相,即使再次充电也如此 (Eguía-Barrio et al., 2016; Sougrati et al., 2016)\cite{eguiabarrio2016carbodiimides,sougrati2016transition}。
正极材料
目前更为普遍的插层电池,其正极材料通常是金属氧化物,例如上述 LiCoO$_2$,或者硅酸盐、磷酸盐,负极则采用石墨基化合物。现在,看看几种代表性正极材料及其 DFT 电荷分布。由于涉及过渡金属 Co 和 Fe,必须明确考虑电子相关程度,PBE 等标准泛函不能正确描述它,因此,给 Co 额外加入 $+4.91$ eV,作为类似 Hubbard 的 $U$ 修正,1 Fe 则使用 $+3.71$ eV。对于具有反铁磁 (AFM) 基态的含铁材料,采用 AFM 自旋极化超胞;不能把这一判断推广到所有列出的材料,例如化学计量 LiCoO$_2$ 中的 Co$^{3+}$ 通常为非磁性的低自旋 $d^6$。相应电子结构计算也能给出合适的带隙。图 4.27 概览几种用作正极材料的著名无机固态化合物。
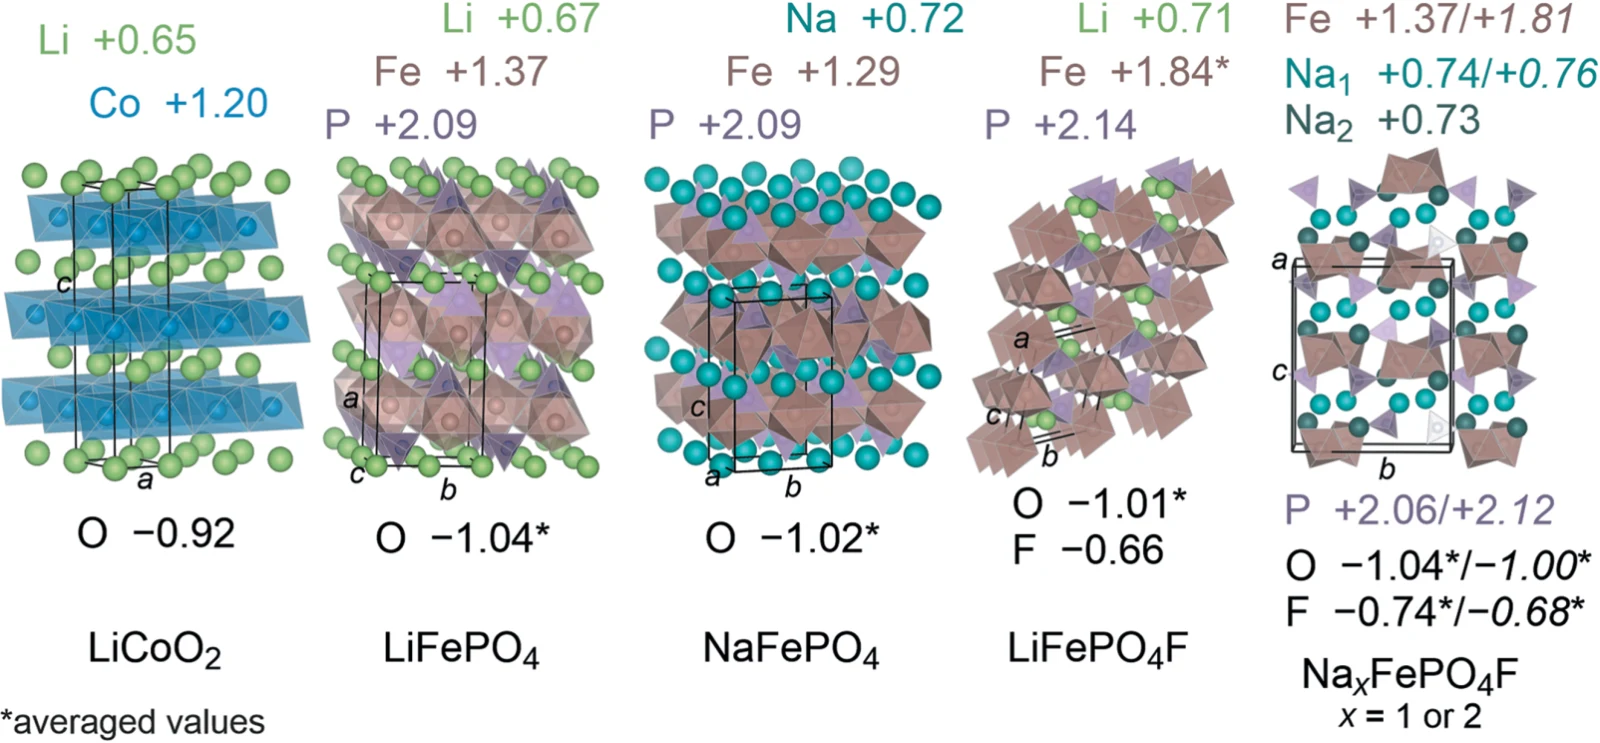
图 4.27: 若干代表性正极材料的晶体结构,以及从波函数导出的 Löwdin 电荷。对于 Na$_x$FePO$_4$F,电荷对应于 Na 含量为 1 或 2 的情况。
这里采用 Löwdin 电荷,以便与后面某些材料比较;在那些材料中,它们确实优于基于密度的电荷。有包含三价 Co$^{3+}$ 的层状 LiCoO$_2$,以及包含二价 Fe$^{2+}$ 的橄榄石型三元磷酸盐 LiFePO$_4$ 和 NaFePO$_4$;不同磁化方式或 $U$ 参数,对 Löwdin 电荷影响不大。虽然 Fe 的氧化态较低,电荷却比 Co 略高;Na 的电荷也高于 Li,这只是电负性差的结果。人们常假定,Li/Na 离子较低的电荷,与良好循环性能相关,因此,Co、Li 和 O 的低电荷,与 LiCoO$_2$ 的优异表现很好吻合。其他正极材料包括含三价 Fe$^{3+}$ 的 LiFePO$_4$F 与 NaFePO$_4$F,以及含二价 Fe$^{2+}$ 的 Na$_2$FePO$_4$F,再见图 4.27。LiFePO$_4$F 不能完全脱出 Li,因为会导致无法获得的 Fe$^{4+}$。虽然 F$^-$ 带来额外负电荷,但它被铁补偿,Li 电荷基本保持不变 (Ertural et al., 2022)\cite{ertural2022first}。注意,另一种获得过渡金属电荷的方法,是直接积分原子的磁矩,得到的电荷与 Löwdin 电荷惊人地吻合。
负极材料
对于石墨碳等典型负极材料,图 4.28 左侧展示了 LiC$_6$ 和 LiC$_{12}$ 这两个典型结构。它们真正是层状的,由插入 Li 的原始石墨构成,关键差别在于 LiC$_{12}$ 仅每隔一个石墨烯层含有 Li。这里,meta-GGA 泛函 SCAN,即强约束且适当满足规范的半局域密度泛函,尤其有用。两种化合物中,从波函数导出的 Li 的 Löwdin 电荷完全相同,均为 $+0.83$,C 则分别为 $-0.14$ 和 $-0.07$。以密度而不是波函数分配电荷的其他方法,因为纯数值不准确性,在 LiC$_6$ 中给出 $-0.05$ 至 $-0.23$,在 LiC$_{12}$ 中给出 $-0.02$ 至 $-0.14$。Li 的电荷相当适中,是否解释了良好插层行为,也解释了 Na 不能插层?共价性也可能起作用 (Lenchuk et al., 2019)\cite{lenchuk2019new},这很容易通过右侧的量子化学分析检验。
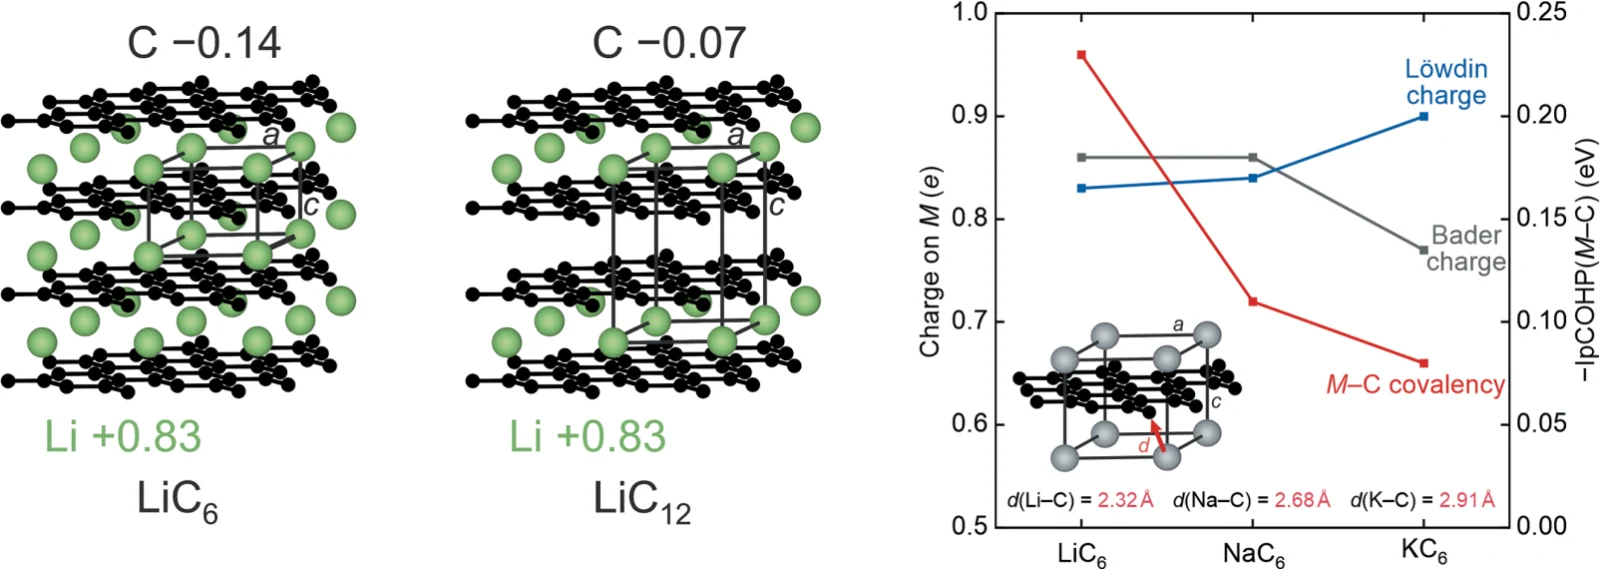
图 4.28: LiC$_6$ 和 LiC$_{12}$ 的晶体结构(左),以及 Li–C、Na–C 和 K–C 组合的理论 Löwdin 电荷与积分 COHP(右)。
Li–C、Na–C 和 K–C 的积分投影 COHP 表明,共价性依次降低,与化学知识很好吻合,因此,LiC$_6$ 的共价性最强。同样,Löwdin 电荷显示,K 相的离子性最强,与电负性一致。因此,这些负极材料中的离子性与共价性竞争非常明显 (Ertural et al., 2022)\cite{ertural2022first}。有趣的是,基于密度的 Bader 电荷无法提供有用结论,因为它提示 K 相离子性更低,与电负性明显冲突。文献中也已出现这种明显不符合化学常识的奇怪 K 电荷,约为 $+0.75$ (Lenchuk et al., 2019)\cite{lenchuk2019new},显然没有意义。
无定形碳
计算图 4.29 中无定形碳物种的电荷时,从波函数导出的电荷的优越性,即使对于 Li,也特别令人印象深刻。这种高度无序的碳纳米材料很有前景,可以用基于机器学习的原子间势生成 (Huang et al., 2019)\cite{huang2019first}。
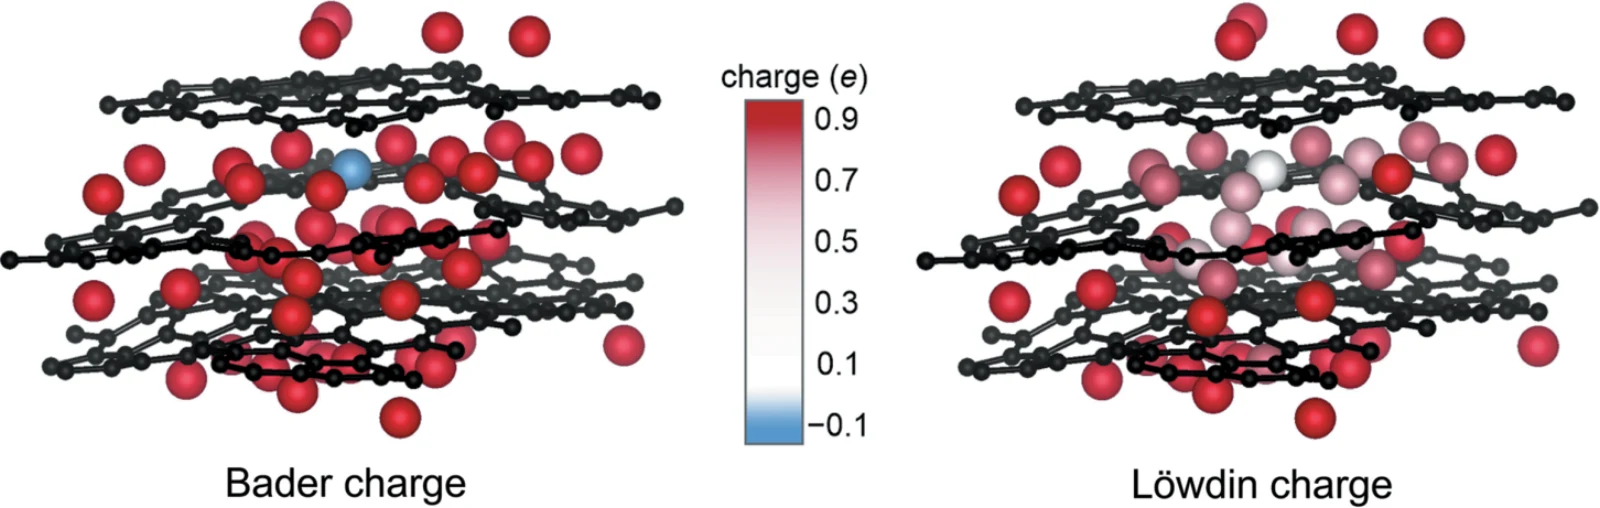
图 4.29: 插入无定形石墨碳模型中的 Li 原子的计算电荷分布,分别采用从密度得到的 Bader 电荷(左),以及从波函数得到的 Löwdin 电荷(右)。
左侧基于密度的电荷计算相当慢,又一次给出了化学上不直观的结果:在电负性更高的碳基体中,一个中心 Li 原子竟带负电荷,这不符合作者采用的电负性直觉;但原子净电荷依赖分区定义,仅凭这一结果不能断言物理上不可能。右侧从波函数得到的 Löwdin 电荷,计算快得多;孔中心有一个几乎金属态、不带电的 Li 离子,其他电荷逐渐增加的 Li 离子聚集在周围 (Nelson et al., 2020)\cite{nelson2020lobster}。有人提出,无序碳中的孔可以被类金属团簇填充;例如,对 Li 负极进行工况核磁共振测量,已经得到部分电荷转移的证据 (Letellier et al., 2003)\cite{letellier2003first},在这类环境中给出约 $+0.66$ 和 $+0.1$ 的电荷。
原子电荷与活化势垒
电池材料中的原子电荷,与共价性相平衡,其重要性如此之强,以至于几乎各种物理化学现象都用它来解释。一般预期,较低离子电荷与更好的插层很好相关。这个假说在理论上很容易检查,即把电荷与活化势垒并列比较,如图 4.30 所示;然而,结果表明,这个想法行不通。为此,根据待研究化合物的初态和过渡态,导出活化势垒,这是标准方法。
令人惊讶的是,无论正极还是负极材料中,都没有发现这类令人信服的关联。认识到这一点之后,插层与扩散必定由其他许多因素驱动,例如离子电荷加上尺寸效应,涉及离子、空位和周围位置,具体迁移路径,可能还有体积变化,甚至其他结构效应。不过,电荷仍然重要。
从理论上设计电池材料
为了不让忙碌的计算科学家感到挫败,仍然试着从理论上设计一种新电池材料。这种尝试目前并不多,但未来会成为常规。首先,保持所有电荷相当小、共价性强,这是不错的起点。也就是说,一开始不采用过渡金属,顺便说,有些如 Co 很重、稀少而昂贵;也不着眼于氧化物,因为在离子极限中,其阴离子电荷为 $-2$。记住 Li 掺入氮原子基体,例如优良电解质 Li$_3$N 时具有高共价性,用 N 代替 O 是另一个好的起点。但需要降低 N$^{3-}$ 氮化物阴离子的大电荷,可以转向 NCN$^{2-}$ 等复杂阴离子。它在本节开头的转化反应中已经出现,也在上一节介绍过。
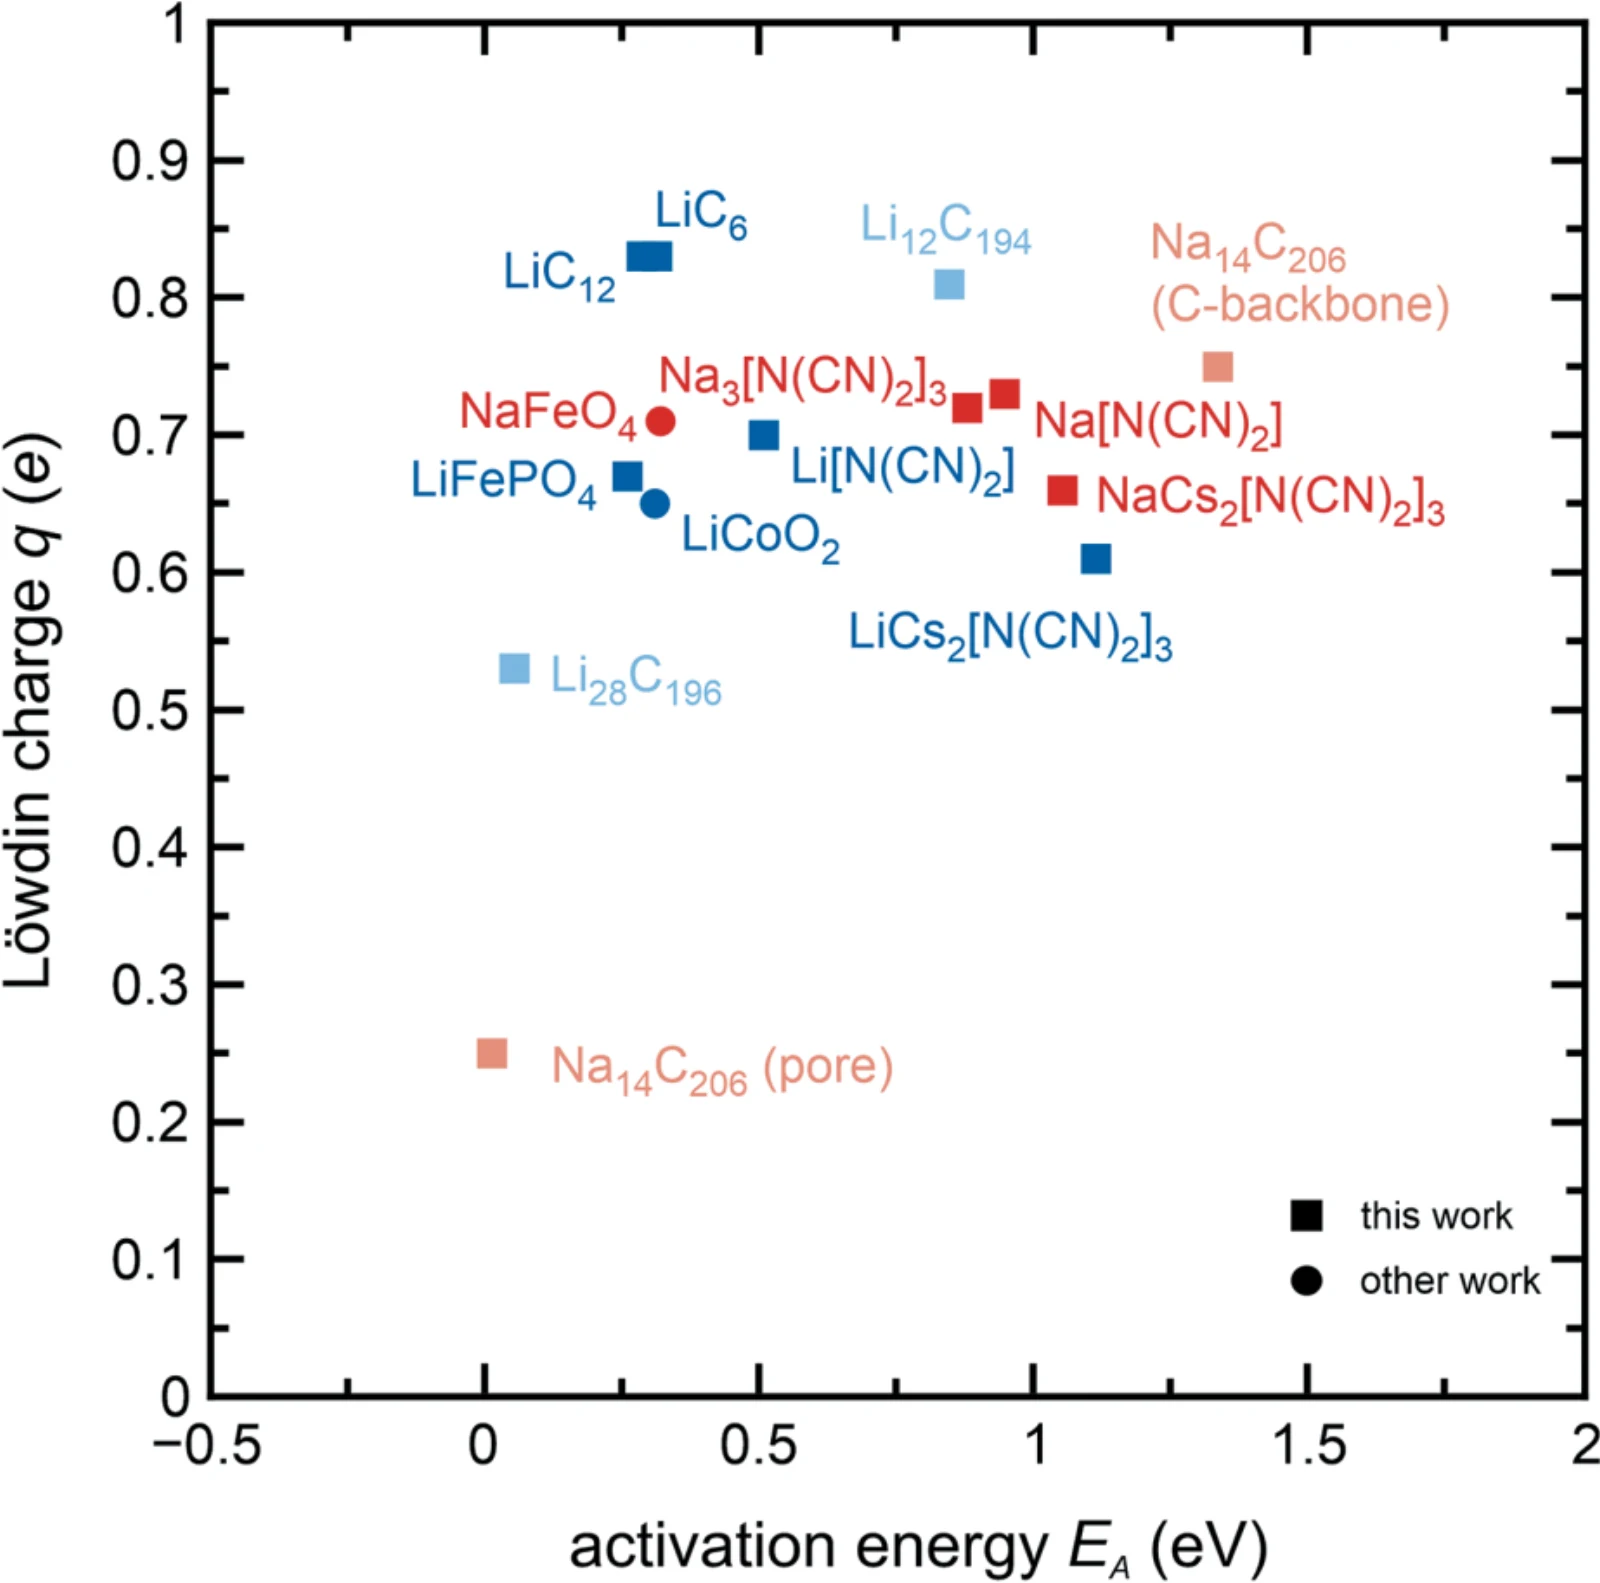
图 4.30: 各种电化学活性化合物中,迁移离子 Li 或 Na 的计算 Löwdin 电荷与活化能的比较。圆圈为文献值,方块为 Ertural et al. (2022)\cite{ertural2022first} 的数值。
还有更好的替代物:二氰胺阴离子 $[\mathrm N\equiv\mathrm C-\mathrm N-\mathrm C\equiv\mathrm N]^- =\mathrm{N(CN)_2}^-$,像是两个 NCN$^{2-}$ 阴离子的“融合”,阴离子电荷进一步降到只有 $-1$。这个复杂阴离子呈回旋镖形,在中心 N 处弯折。从电荷来看,二氰胺,下面简称“dca”,类似于 Cl$^-$ 等简单卤化物阴离子。既然有简单的 LiCl 相,就应该有简单的 Li(dca) 相,确实存在。还有许多这类材料,包括其他碱金属,甚至三元变体。快速的 Löwdin 电荷计算得到 Li$^{+0.70}$(dca)$^{-0.70}$,与 Li$^{+0.60}$Cl$^{-0.60}$ 比较,表明整个 dca 阴离子与 Cl$^-$ 并不很远,虽然 Li–N 必定比 Li–Cl 更共价。Li 电荷也类似于 LiC$_6$ 这样的负极材料,实际上还略低。图 4.31 显示 Li(dca) 的结构和电荷分配 (Ertural et al., 2022)\cite{ertural2022first}。2
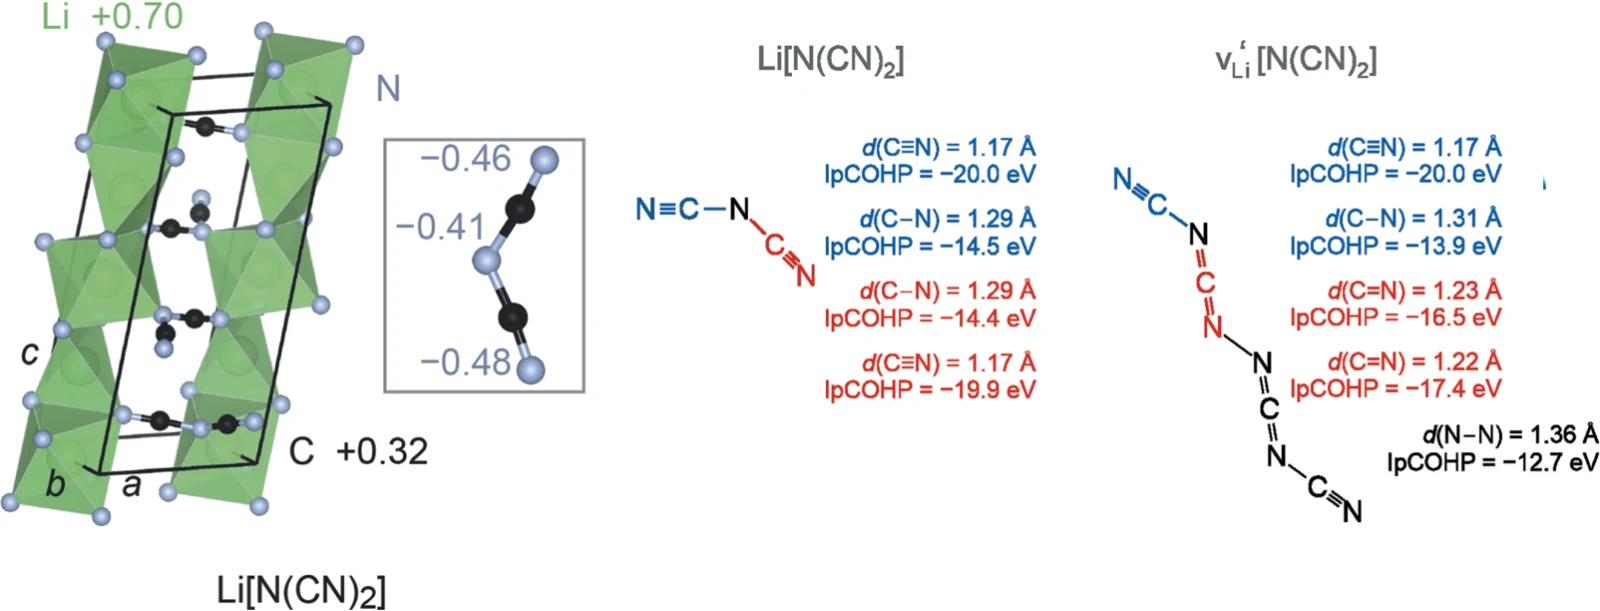
图 4.31: 二氰胺锂 Li[N(CN)$_2$] 的晶体结构及其 Löwdin 电荷(左),以及 Li[N(CN)$_2$] 中二氰胺阴离子、和脱锂后的 $v_{\mathrm{Li}}'[\mathrm{N(CN)_2}]$ 中具有 Li 空位的二聚体的积分 COHP 成键数据(右)。
C 原子只是把 dca 单元结合起来,并不进一步相互作用;N 原子的电荷差则反映其功能,中心位置电荷较低,末端位置较高。现在,可以设想从 Li(dca) 中取出一个 Li 原子会发生什么,即考虑某种电池中的理论脱锂。由于图 4.30 中的活化势垒与 LiCoO$_2$ 相差不太远,这个想法可能有效。最终得到一个称为 $\square$(dca) 的结构,其中 $\square$ 表示通过脱锂移走了 Li。化学上,新化合物只是 C$_2$N$_3$,但出现了一个问题:有 $2\times4+3\times5=23$ 个价电子,必定存在一个未配对电子。因此,C$_2$N$_3$ 是一个自由基,应该具有极强反应性。确实如此,进一步结构弛豫让两个自由基结合,形成 N–N 键,使两个未配对电子配对,从而消除虚频模,右图也显示了这一点。
自由基 C$_2$N$_3$ 和其二聚体 C$_4$N$_6$ 的 Lewis 示意图,后者不再具有虚频声子,材料稳定,同时给出了积分 COHP 数据,直接显示 C–N 成键的能量特征。但即使没有这类量子化学计算,驱动力也很清楚。对 HC$\equiv$N、H$_2$C=NH、H$_3$C–NH$_2$ 和 H$_2$N–NH$_2$ 中化学键均裂的表列解离能计算表明,断裂一个 C$\equiv$N 三键和一个 C–N 单键,同时形成两个 C=N 双键和一个新的 N–N 单键,可获得约 263 kJ mol$^{-1}$ 的能量。因此,二聚在能量上有利,并消除了自由基特征。
于是,可以在理论上设计电池。首先,采用同一个 DFT 试探方案 PBE + D3,对所有组分重复计算。其次,根据电池方程近似得到电化学电势 $\Delta E$,即 $\Delta H\approx\Delta G=-nF\Delta E$,其中 $F$ 是法拉第常数,即每摩尔电子的电荷,$n$ 是所写反应每进行一摩尔时转移的电子摩尔数;反应焓和 $n$ 必须采用同一归一化。例如,候选电池由 Li(dca) 和石墨构成,反应如下:
$$ 2\,\mathrm{Li}\left[\mathrm{N(CN)_2}\right]_{(s)}+2\,\mathrm{C}_{6(s)}\rightleftarrows\left(\left[\mathrm{N(CN)_2}\right]_2\right)_{(s)}+2\,\mathrm{LiC}_{6(s)} $$
但焓为正,因此,Li(dca) 并非负极性质,而是正极性质。惊喜!于是,假设反应可逆,写成
$$ \left(\left[\mathrm{N(CN)_2}\right]_2\right)_{(s)}+2\,\mathrm{LiC}_{6(s)}\rightleftarrows2\,\mathrm{Li}\left[\mathrm{N(CN)_2}\right]_{(s)}+2\,\mathrm{C}_{6(s)} $$
原书报告约 $-391$ kJ mol$^{-1}$ 的放热反应焓和约 $+4.1$ V 的电压。校核发现:上式转移两个电子,以每摩尔所写总反应为单位时,$\Delta E=-\Delta H/(2F)$ 给出约 $+2.03$ V;若该焓已按每摩尔转移电子(或 Li)归一化,则 $\Delta E=-\Delta H/F$ 给出约 $+4.05$ V,与所报 4.1 V 相符。作者公开预印本同样报告这一数值配对,正式论文的 19 页补充信息未提供本反应的原始总能量或明确的摩尔归一化定义。因此,这里保留作者报告的 4.1 V,但不能把它当作已独立复算确认的结果,与 LiCoO$_2$ 相当 (Ertural et al., 2022)\cite{ertural2022first}。
这类二氰胺在酸和碱中稳定,Li(dca) 只有在 300 °C 以上才发生聚合,表明具有热稳定性。Li(dca) 与 LiC$_6$ 的密度比为 0.7,因此,它及相关二氰胺,也可以在体相性质方面与商用电极材料竞争。事实上,有传闻认为,“有机”电极——这里意为不含金属,而不是没有 C–C 键,因为 dca 本质上是无机的——是克服钠原子插层问题、或避免环境和毒性顾虑的有前景替代物。Li(dca) 的理论电压为 $+4.1$ V,理论容量为 367.2 mAh g$^{-1}$,应该不错。不过,计算估计的 Li 离子迁移活化能仍略高于 LiCoO$_2$,因此,还需要更多研究,尤其是实验。我们也不知道这种电池设计究竟是否合理;我的本意是展示,从电荷和共价成键出发,原则上可以怎样推进。
小结
总结电池材料中电荷与化学成键的这些问题:
- 电池材料和固态电解质都具有共价性与离子性的精细平衡,既保证结构稳定性,也保证在正极相与负极相之间移动的离子物种的迁移能力。
- 插层反应与转化反应都存在,上述原则对两者都适用。
- 共价性的充分或不足,解释了 Li/Na 能否插入石墨;基于波函数而不是密度的电荷计算,不但快得多,也更有化学和物理意义。
- 只用电荷解释每个效应,例如活化势垒,是严重的过度简化,还有许多其他因素。
- 可以通过计算设计不含过渡金属、但含复杂氮基阴离子的新正极材料,得到相当合理的物理参数,需要实验验证。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性(本文)
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识
对电子相关不足的标准 DFT 进行这种临时修正,连接到解析的多电子 Mott–Hubbard 类方法,在固体中很常见,尽管使 DFT 看起来更具经验性。如果这样仍然失败,也有更好的理论,例如动力学平均场理论或 $GW$ (Biermann & Lichtenstein, 2017)\cite{biermann2017many}。
这里的 Bader 电荷有些不真实,C 与 N 分别约为 $+1.6$ 和 $-1.3$。