


回顾第 4.1 节,以及遵守八隅体规则的看似简单体系的结构和成键,NaCl、MgO、Sc$_2$O$_3$、GeO$_2$ 和 GaN 等化合物,对我们几乎不言自明。即使包括 TiO$_2$、MnO 和 FeN 等过渡金属处于“无关紧要”氧化态的物种,其 $d$ 壳层为空或半满,也如此。如果能制备 NaCl 和 KCl,当然也能制备所谓的固溶体 Na$_{1-x}$K$_x$Cl,是的,这可以做到。同样,MgO 和 CaO 的存在,强烈提示 Mg$_{1-x}$Ca$_x$O 也存在,这是另一个简单例子;知道 MnO 和 FeO 之后,也应尝试制备 Mn$_{1-x}$Fe$_x$O。通过用一种金属取代另一种金属,有时被错误地称为掺杂,1来进行这种相当常规、甚至略显乏味的固态化学研究,人们经常这样做,因为很简单,也能稍微改变物理和化学性质。原因很简单:涉及的是提供电子的阳离子金属原子,而价带区域的占据能级几乎没有改变,因为它们仍由阴离子承载,在上述例子中,就是氯化物、氧化物或氮化物阴离子。可以这么说,无论 Na 还是 K 提供一个电子进入费米能以下的占据能级,对氯的能级影响都不大。
本文是「分子与固体中的化学成键」系列的第 4 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4.2 节的中文译本。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
混合阴离子
然而,化学取代阴离子要困难得多,真的困难得多,因为这次直接操纵的是已填充的价能级。因此,合成挑战很大,但值得接受,因为阴离子修饰的材料,可能立即显示前所未见的物理性质;这就是现代固态化学开展这类工作的原因。尤其是,与氧化物或卤化物不同的固态氮化物化学,虽然存在上述合成挑战,仍出于充分理由变得流行 (Niewa & Jacobs, 1996; Niewa & DiSalvo, 1998; Höhn & Niewa, 2017; Meissner & Niewa, 2021)\cite{niewa1996group,niewa1998recent,hohn2017nitrides,meissner2021ammonothermal}。不过,没有理由完全抛弃氧化物阴离子,可以通过更小的步骤推进。一个很好的例子是从二氧化钛 TiO$_2$,即 Ti$^{4+}$(O$^{2-}$)$_2$,开始,它是应用广泛、最重要的白色颜料。为了增加材料的共价性,可以把一半 O 原子换成 N;同时,为了保持金属的形式 $d^0$ 价电子组态(Ti$^{4+}$ 为 [Ar],Ta$^{5+}$ 为 $[\mathrm{Xe}]4f^{14}$),从四价 Ti 转向五价 Ta。因此,TaON,即 Ta$^{5+}$O$^{2-}$N$^{3-}$,就是目标。它是一种所谓的氧氮化物,2代表了一个不断扩大的材料类别 (Tessier, 2017)\cite{tessier2017fluorite}。
TaON 的多晶型
图 4.11 展示了 TaON 基态多晶型的结构,即黄色而不再是白色的 $\beta$ 相,颜色也表明更强的共价性,与定性预测一致。它采用斜锆石结构类型,由于 Ta 被 O 和 N 七配位,看起来相当奇特。我说过,混合阴离子物种就是不同寻常。不规则的配位构型及其连接,形成了十分复杂的晶体结构,因此,只展示中心多面体。低对称性导致像意大利面条一样的能带结构,这里由局域密度近似 (LDA) 导出,以及相应的 DOS;正如预期,价能级主要以阴离子为中心,而 LDA 带隙偏小,小于 2 eV。直接光学带隙约为 2.4 eV。COHP 立即表明,Ta–O 相互作用的共价性小于 Ta–N;只看两条曲线的积分,就很容易判断。图来自旧式的全电子 LMTO,即线性化 muffin-tin 轨道计算,使用称为分波的数值局域轨道,能够很好地描述物理和化学,至少在半定量意义上如此 (Dronskowski, 2005)\cite{dronskowski2005computational}。
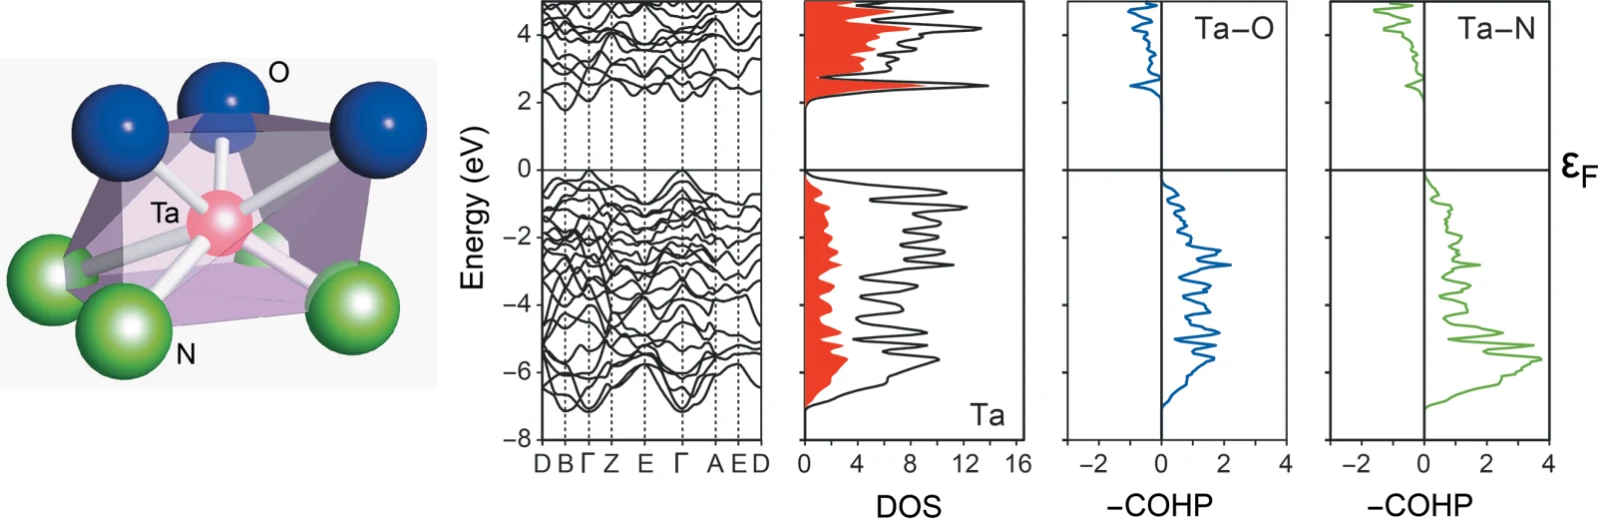
图 4.11: 斜锆石型 $\beta$-TaON 的晶体结构构型(左),以及基于 LDA 的电子能带、DOS 和 Ta–O、Ta–N COHP 分析(右)。
借助现代电子结构理论,接着检查其他已经报道或设想的相,相当直接。例如,可以立即用理论排除所谓的 $\alpha$ 相 (Lumey & Dronskowski, 2003)\cite{lumey2003electronic},也能轻易预测相关的高压相 (Lumey & Dronskowski, 2005)\cite{lumey2005first},例如 Ta 为九配位的氯铅矿型 TaON,在预测之后不久就被制备出来 (Woodhead et al., 2014)\cite{woodhead2014high}。
如今,对 TaON 采用斜锆石、锐钛矿、金红石和萤石相时的相对稳定性进行类似计算,已是常规工作,尤其是研究阴离子 O 和 N 如何分布在可用位置上;如果没有进行昂贵的中子衍射,这类信息在实验上极难获得 (Bredow et al., 2006)\cite{bredow2006structure}。此外,理论也能帮助识别新相,例如 Y 取代的萤石型 TaON。被认为是立方相的材料,其实验 X 射线衍射图中常出现不对称反射轮廓;这个现象只是反映了真实的、低得多的对称性,甚至是三斜对称性,材料的分子动力学模拟证实了这一点。宏观上看起来像立方,微观上却并非如此,原因在于化学成键,见下文。有时,阴离子有序化倾向强烈依赖温度 (Wolff et al., 2006)\cite{wolff2006density}。
真正的合成突破,是从 Ta$_2$O$_5$ 出发,巧妙地通过氨解制备亚稳态 $\gamma$-TaON (Schilling et al., 2007)\cite{schilling2007taon}。图 4.12 给出了其结构和 COHP。这种橙色材料以单斜 VO$_2$(B) 结构类型结晶,Ta 原子为八面体配位。
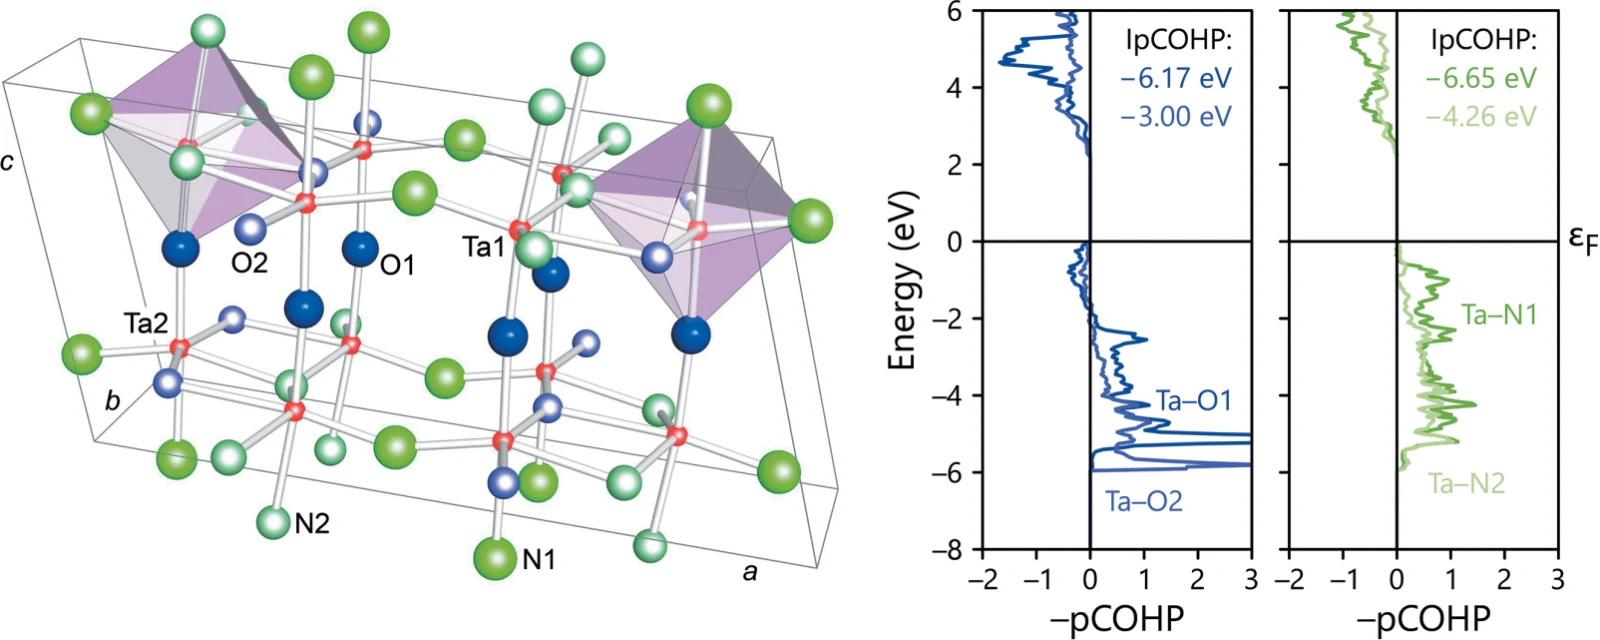
图 4.12: $\gamma$-TaON 的晶体结构,显示 O 和 N 原子在四种可能位置上的分布(左),以及从 PAW 平面波理论投影得到的相应 COHP(右)。
如前所述,小样品的中子衍射很难,甚至不可能进行。3因此,原子的指认,即哪个阴离子是 O、哪个是 N,以及随后的 X 射线结构精修,只能借助量子化学手段实现。单斜材料在 900 °C 以上不可逆地转变为 $\beta$-TaON,其稳定性略低,比斜锆石型高约 20 kJ mol$^{-1}$。这种较低的稳定性,也反映在开放的 $\gamma$ 多晶型的密度远低于基态结构,分别为 8.6 和 11.0 g cm$^{-3}$,以及体积模量小 35% 上。不过,请注意,这类判据可能误导,因为更致密未必更稳定。例如,高压 CaO 更致密,却不如普通 CaO 稳定,见附录 B。
从化学成键来看,氧与氮占据四种不同阴离子位置,图 4.12 标为 O1、O2、N1 和 N2。配位数从 O1 的 2,增至 O2 和 N1 的 3,再到 N2 的 4 (Wolff et al., 2007)\cite{wolff2007first}。如图所示,N1 和 N2 的 Ta–N 化学成键,在费米能级以下完全表现为共价成键;积分投影 COHP 表明,它强于 O1 和 O2 的 Ta–O 成键,这在基态 $\beta$ 多晶型中也曾看到。由于这是亚稳态相,费米能级正下方也有已占据的 Ta–O 反键能级,其原因将在下面说明。
另一种所谓 $\delta$-TaON 多晶型也可以制备。这次从无定形 Ta$_2$O$_5$ 出发,在稍有不同的条件下氨解,得到以四方锐钛矿结构类型结晶的 $\delta$ 相,它会不可逆地转变为斜锆石基态 (Lüdtke et al., 2014)\cite{ludtke2014synthesis}。Ta 再次为八面体配位,而量子化学超胞计算给出一个使 N–N 距离最大的阴离子分布。这立即提示静电解释,因为形式上带电的 N$^{3-}$ 阴离子应该彼此排斥;但仔细考察成键也证实,材料中的共价性很显著。静电模型有用,但仍然只是模型。
为了说明,图 4.13 给出三种最重要 TaON 相的能量–体积图,以及根据准谐声子计算得到的有限温度吉布斯能图。左图确认 $\beta$-TaON 是基态结构,能量上最接近的多晶型是 $\gamma$ 相。$\delta$ 相的能量甚至比 $\gamma$ 更高,但由于 $\delta$-TaON 的体积稍小,可以通过施加一定压力,从后者得到前者。从吉布斯能来看,4右图中 $\beta$-TaON 应在略高于 500 K 时转变为 $\gamma$-TaON,而在热力学控制下,永远不能得到 $\delta$-TaON。向那些仍然用动力学手段成功制备出 $\delta$-TaON 的出色实验工作者举杯致敬!
带隙与光催化
回到光学性质,以及与 TiO$_2$ 的相似性,显然,TaON 等材料应当在光催化中具有前景,例如光诱导的水分解。采用足够精确的量子化学方法,即 $GW$ 准粒子能量计算,结合等离激元极点 $GW$ 近似,甚至可以筛查间接和直接准粒子带隙(以下每组较小值为间接、较大值为直接;光学带隙还受到激子效应影响)。$\beta$-TaON 分别为 2.99 和 3.20 eV,$\gamma$-TaON 为 2.38 和 2.59 eV,$\delta$-TaON 为 2.52 和 3.01 eV,金红石型 TaON 为 1.85 和 2.21 eV,萤石型为 1.78 和 2.50 eV,最后,四方 ZrO$_2$ 型为 1.57 和 1.77 eV (Lüdtke et al., 2017)\cite{ludtke2017synthesis}。因此,多晶型稳定性降低时,带隙也减小,再次证实了最大硬度原理 (Pearson, 1997)\cite{pearson1997chemical}。
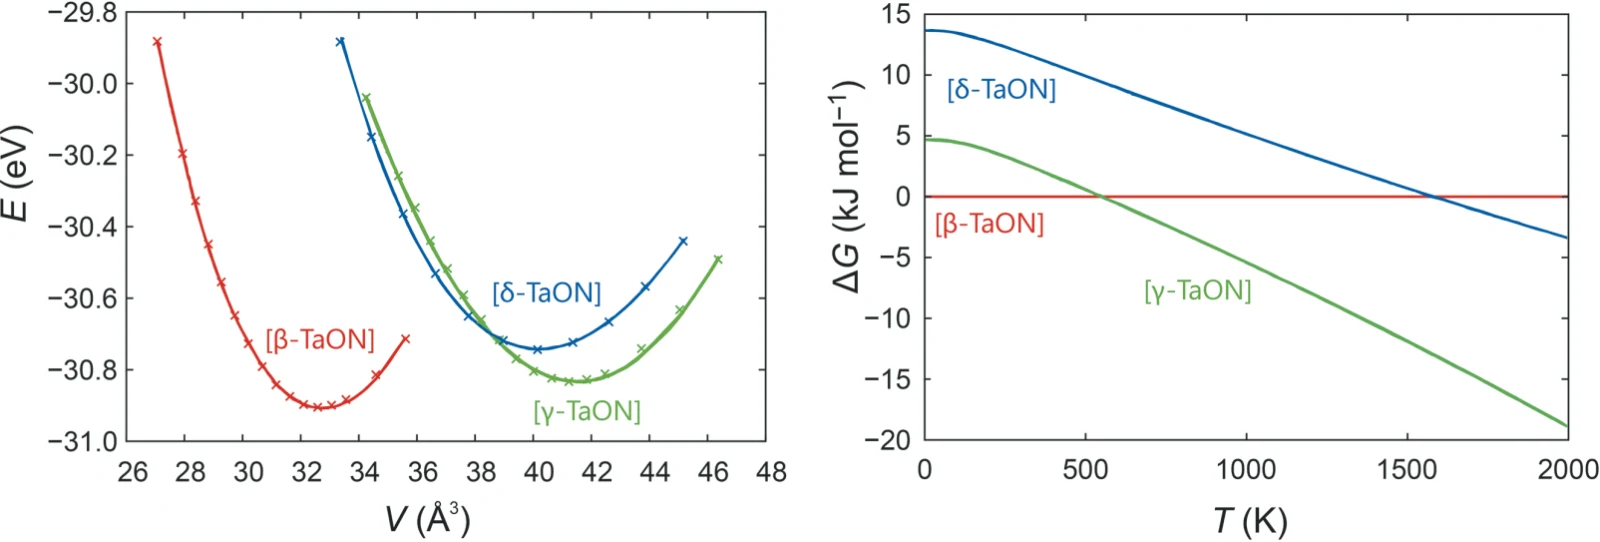
图 4.13: $\beta$、$\gamma$ 和 $\delta$-TaON 的密度泛函能量–体积图(左),以及吉布斯能随温度变化的图(右)。
钙钛矿型氧氮化物
前面已经提到,氧氮化物中,氧与氮原子之间存在化学成键的竞争:氧追求更强的离子性、更弱的共价性,氮则相反,这是两者电负性一高一低的结果。用第 4.1 节熟悉的 BaTiO$_3$ 钙钛矿的氧氮化物变体,很容易说明这一点。目标相为 BaTaO$_2$N,即 Ba$^{2+}$Ta$^{5+}$(O$^{2-}$)$_2$N$^{3-}$,类似于把 TiO$_2$ 变成 TaON 的过程。显然,预期 BaTaO$_2$N 也采用类似钙钛矿的结构;实验和电子结构理论都证实了这一点,但仅在一定程度上。理论立即表明,完全立方的晶体结构对 BaTaO$_2$N 略显不合适,如图 4.14 左侧。立方 $Pm\overline3m$ 对称性下,费米能级正下方有不利的 Ta–O 反键能级;把对称性降低到正交晶系,空间群 $Pnma$,就会消除它们,因为这样才允许配位中心 Ta 原子的 O 和 N 处于不同位置。超胞计算甚至提示,为优化成键,应采用 $Pmc2_1$ 空间群。这个效应如此基本,甚至可以用分子模型 $[\mathrm{Ta(OH)_4(NH_2)_2}]^-$ 来说明,图 4.14 右侧显示了其 HOMO 正下方若干半经验计算的分子轨道。强制采用相同的 Ta–O 和 Ta–N 键长时,必然存在 Ta–O 反键相互作用,对应图中的 $-0.47$ 和 $-1.01$ eV;这正是驱动这些氧氮化物中阴离子有序化的原因。O 与 N 需要不同位置,以优化各自的离子性与共价性倾向,使 Ta–O 键更长、离子性更强,Ta–N 键更短、共价性更强 (Wolff & Dronskowski, 2008)\cite{wolff2008first}。再强调一次,共价性是重叠轨道的干涉现象,因此,距离应该合适;离子性则仅随距离的倒数衰减。所有这些产生了极为丰富的化学及相关材料性质 (Lerch et al., 2009)\cite{lerch2009oxide}。前面讨论的 $\gamma$-TaON 中,即使在实验报道的结构里,这类 Ta–O 反键能级仍然存在。
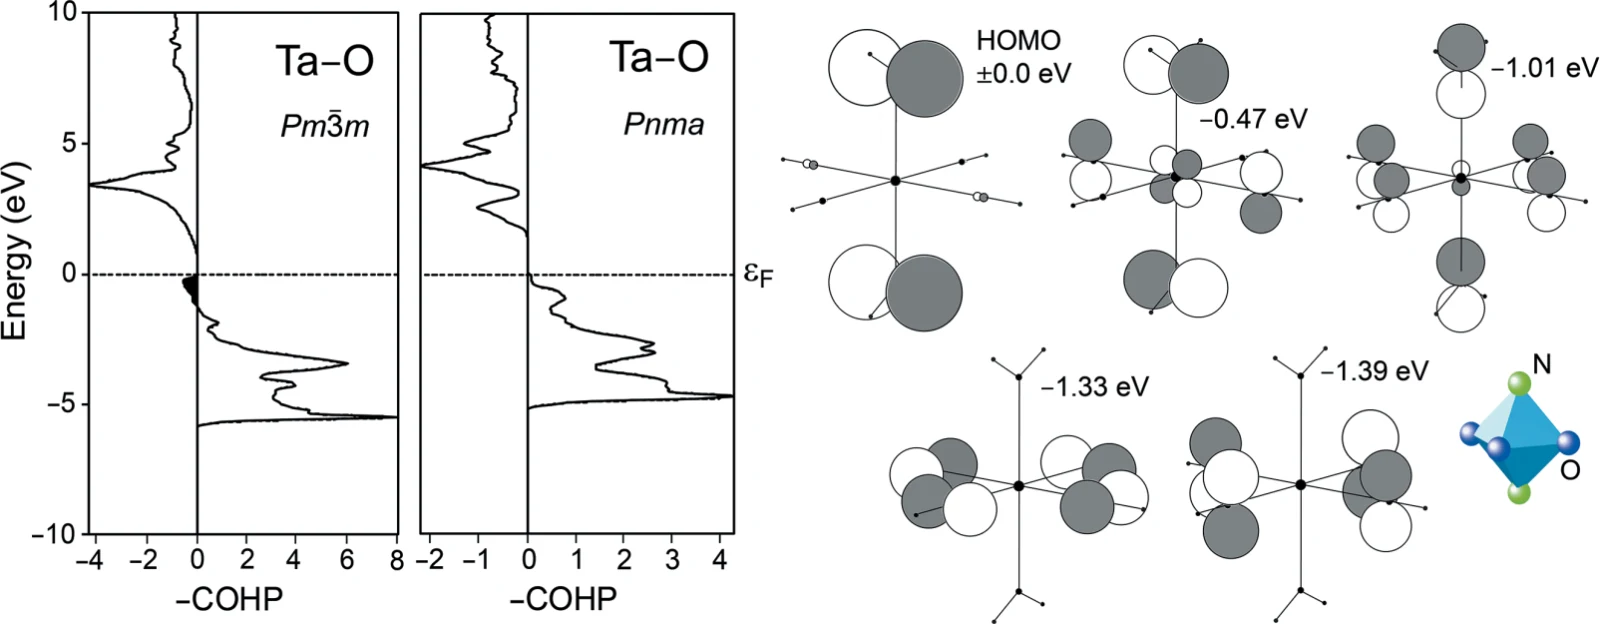
图 4.14: BaTaO$_2$N 两种结构类型中的钽–氧 COHP 成键分析(左),以及带一个负电荷的 $[\mathrm{Ta(OH)_4(NH_2)_2}]^-$ 模型体系中,HOMO 附近的分子轨道图(右)。分子轨道能量相对于 0.0 eV 的 HOMO 给出。
氮化物卤化物与氧卤化物
还有许多其他混合阴离子组合,为求简短,只提三种基本类型:氮化物卤化物、氧卤化物,以及氧化物氢化物 (Zhang et al., 2017)\cite{zhang2017metal},最后一种不要与氢氧化物混淆。例如,Mg$_2$NCl 可以通过 Mg$_3$N$_2$ 与 MgCl$_2$ 之间的固–固反应得到。图 4.15 左侧给出六方晶体结构构型:共边 NMg$_6$ 八面体形成层,Cl$^-$ 阴离子占据层间空隙;中心 Mg 阳离子同时由 N 与 Cl 阴离子八面体配位。右侧的成键表明,更共价的 Mg–N 相互作用占主导;只有共价性弱约 $1/6$、但离子性更强的 Mg–Cl 相互作用,需要容忍费米能级以下的少量反键 (Li et al., 2015)\cite{li2015synthesis}。这类材料是否也可用于光学应用,目前尚不清楚;不过,计算代价相当高的 HSE06 泛函给出了约 3.6 eV 的直接带隙。还有更多这类化学。5
同样,在复杂得多的氧卤化物相 Bi$_2$YO$_4$Cl 中,也能通过类似方式精细调节共价性;它还有其他变体,其中 Y 被 La 或 Bi 取代 (Nakada et al., 2021)\cite{nakada2021conduction}。这些材料包含由氯阴离子分隔的三重萤石 Bi$_2$YO$_4$ 块层,通过助熔剂法制备,同时具有窄带隙和高色散的导带结构,因此显示出优良的光电导性。图 4.16 中的晶体和电子结构,使它们能够在可见光下催化水分解,尤其是具有特殊性的 Bi$_2$YO$_4$Cl 相。
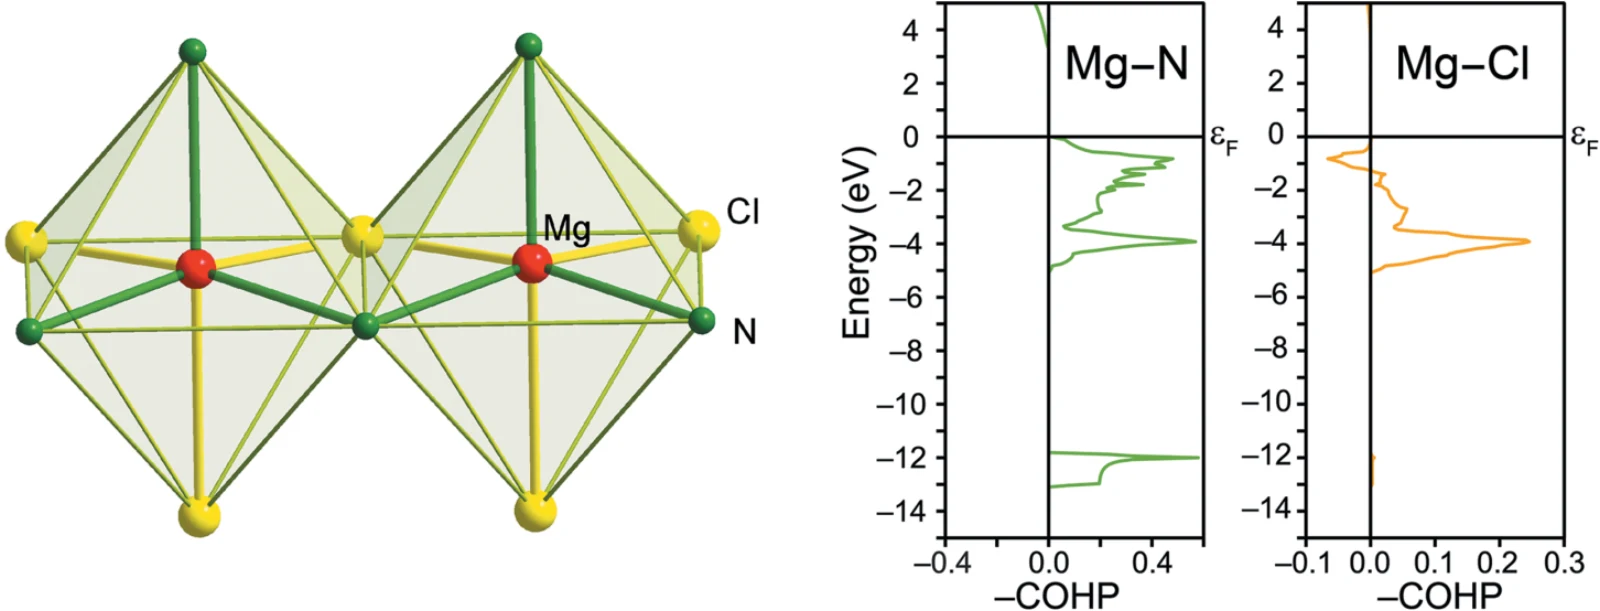
图 4.15: Mg$_2$NCl 晶体结构中的构型(左),以及相应的 Mg–N 与 Mg–Cl COHP 成键分析(右)。
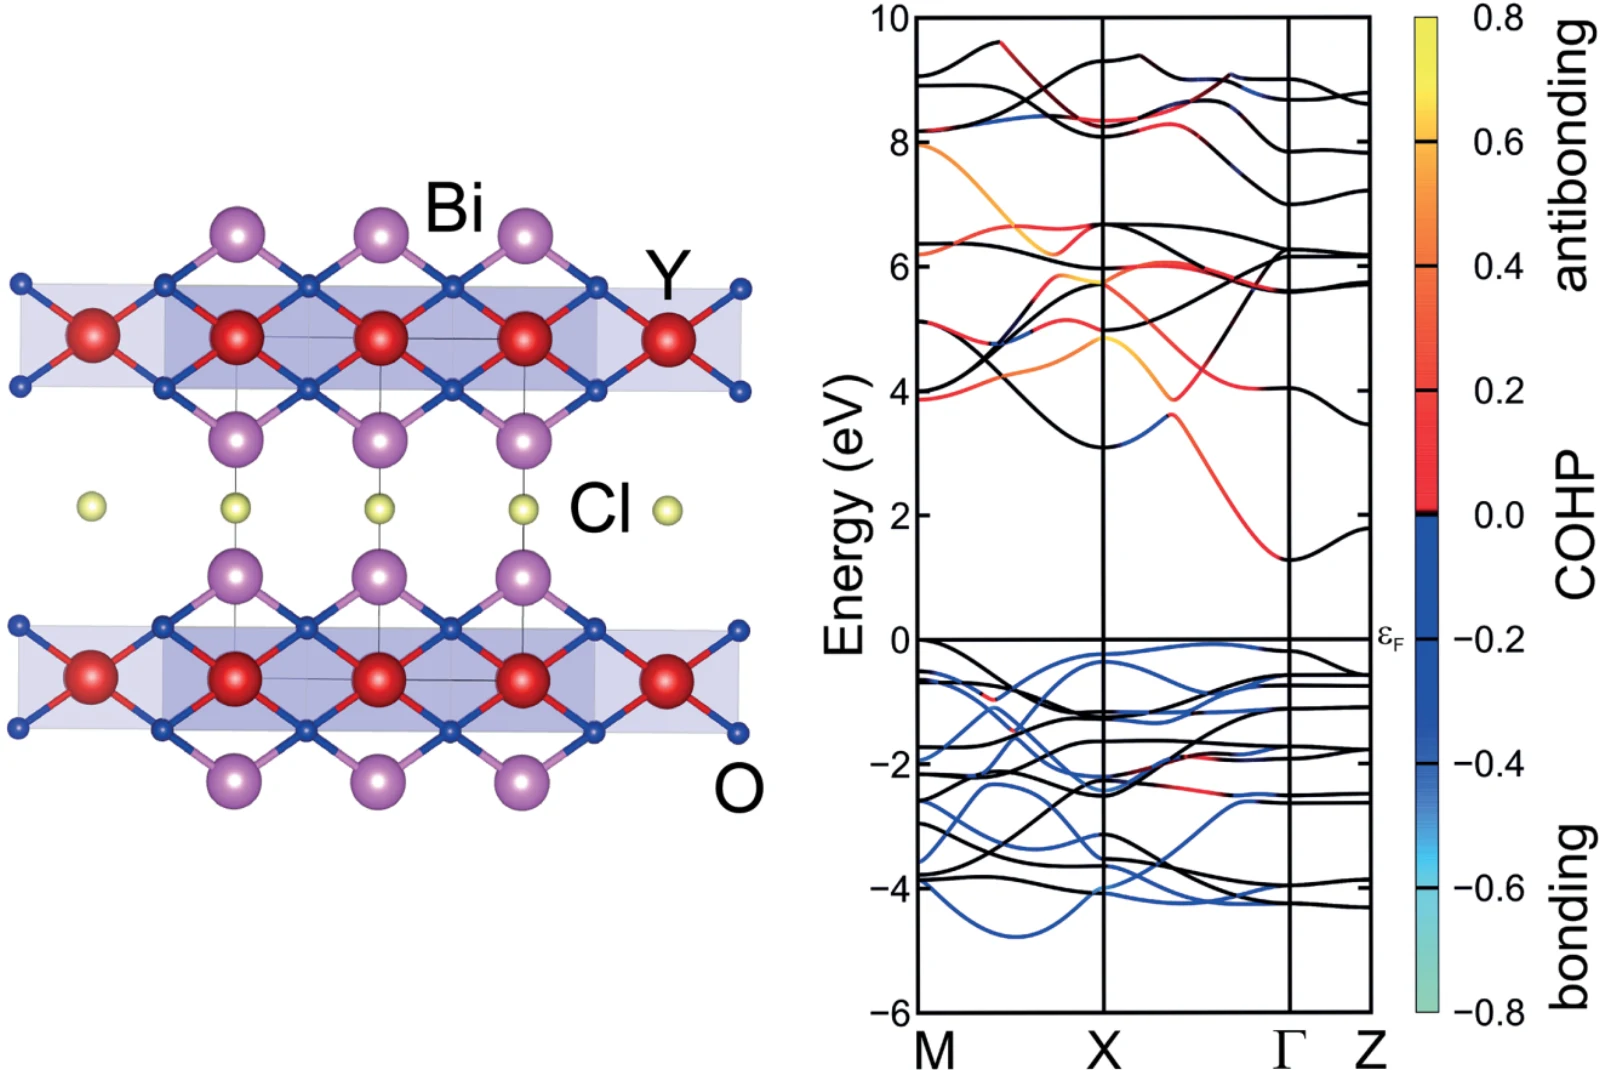
图 4.16: Bi$_2$YO$_4$Cl 的晶体结构(左),以及按照 Bi $6p_z$ 与 O $2p_x$ 轨道之间 COHP 成键相互作用着色的相应能带结构(右),在 $\Gamma$ 点为非键。
如右图所示,导带具有很强的色散,这是因为沿倒易空间移动时,Bi–O 成键相互作用不断改变。注意,所需的晶体结构维度控制,只能通过同时使用至少两种阴离子实现。基于紫外–可见漫反射数据,Bi$_2$YO$_4$Cl 的实验带隙为 2.50 eV,这得益于导带下移;因此,它比大多数相关水分解光催化剂具有更高的光电导性。相关的 Bi$_{12}$O$_{17}$Cl$_2$ 相也是一种氧卤化物,甚至包含由岩盐和萤石单元构成的六重 Bi–O 层。在这里,局域态密度证实,价带顶受 O $2p$ 轨道控制,因此,这种氧氯化物抵抗光生空穴的稳定性,很容易理解 (Kato et al., 2022)\cite{kato2022biocl}。无论如何,只要知道相互作用轨道的相位,聪明的实验工作者就可以利用这种倒易空间中空间分辨的成键分析,有理有据地推进合成;单纯的密度图不会显示所需信息。6
复杂阴离子
“复杂”阴离子又如何,化学家说的是什么意思?复杂阴离子包含两个或更多彼此成键的原子,它们共同构成不再简单的、因此称为复杂的阴离子。最简单的例子之一是过氧化钡 BaO$_2$,在实验室里很容易制备。Ba 是碱土金属,阳离子必须写作 Ba$^{2+}$,在标准条件下不可能有更高氧化态,见附录 F。因此,复杂过氧化物阴离子为 O$_2^{2-}$,或 $^-\mathrm O-\mathrm O^-$,带一个单键,与等电子的 Cl$_2$ 分子相同。BaO$_2$ 采用 CaC$_2$ 结构类型,对 DFT 没有挑战,甚至其从头算力常数也能准确计算,最终使理论与实验拉曼光谱数据定量吻合 (Stoffel & Dronskowski, 2012)\cite{stoffel2012barium}。在第 4.6 节,还会遇到相应的氮物种,所谓过氮化物与二氮烯化物。
碳二亚胺
还有一些复杂阴离子,用来模仿或改变简单阴离子的化学 (Schädler et al., 1993)\cite{schadler1993pseudoelementverbindungen}。例如,化学上很希望有二价氮化物阴离子,即“N$^{2-}$”,而不是八隅体规则和 [Ne] 组态所要求的 N$^{3-}$,以便通过把 O$^{2-}$ 换成更共价的氮,有意重复某些氧化物化学。然而,“N$^{2-}$”不稳定,因此,复杂阴离子 NCN$^{2-}$,即 H$_2$NCN 氰胺分子失去两个质子的产物,可以方便地替代它。这个复杂阴离子确实存在,电子数与 CO$_2$ 相同。为求完整,指出 NCN$^{2-}$ 可以呈所谓对称的碳二亚胺形态,中心 C 分别与左右 N 形成双键,即 [N=C=N]$^{2-}$;也可以呈较不对称的氰胺形态,左边是 C–N 单键,右边是 C$\equiv$N 三键,即 [N–C$\equiv$N]$^{2-}$。于是,可以制备大量二元、三元和四元相,其中共价的 NCN$^{2-}$ 替换了更具离子性的 O$^{2-}$。实验 (Boyko et al., 2013)\cite{boyko2013electronic} 和理论 (Nelson et al., 2017)\cite{nelson2017first} 都证实,这些新化合物不但比相应氧化物更共价,也具有更多结构自由度,因为一维 NCN$^{2-}$ 不同于零维点状 O$^{2-}$,能够 倾斜和扭转,从而形成不同大小的晶体学位置,容纳各种金属阳离子 (Corkett & Dronskowski, 2019)\cite{corkett2019new}。图 4.17 展示了三种涉及过渡金属阳离子的典型二元相。从晶体学角度看,已有它们所谓的 Bärnighausen 群–子群树 (Pöttgen et al., 2023)\cite{pottgen2023nias},说明不同结构如何相互关联。
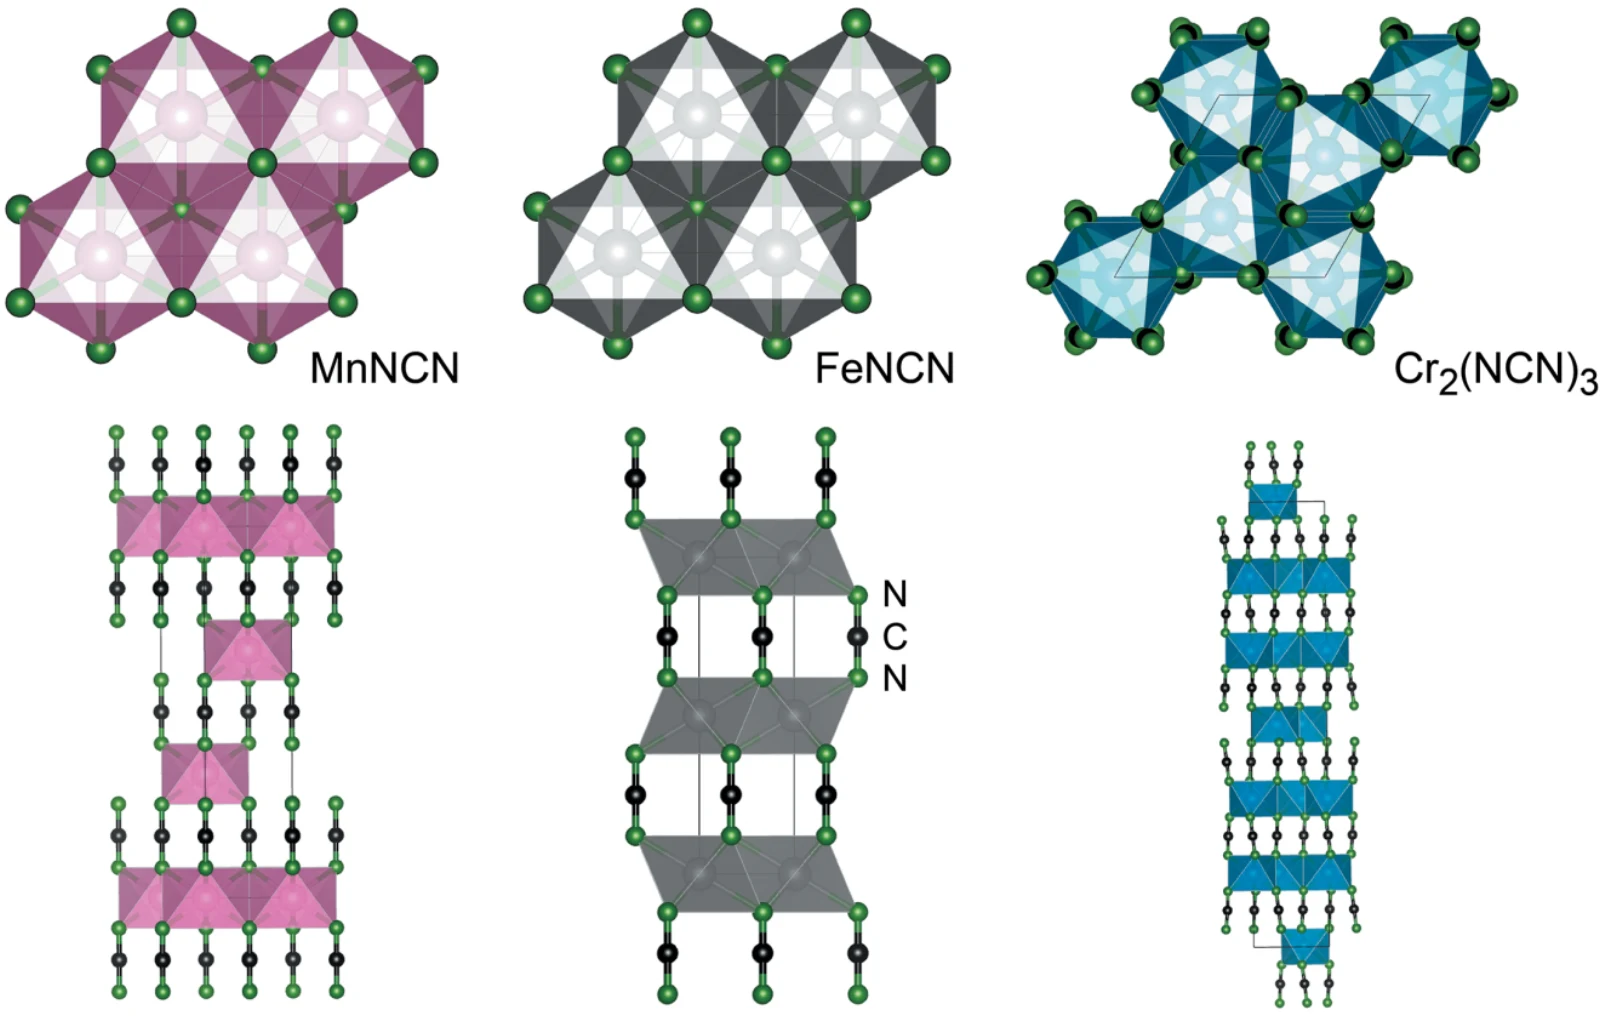
图 4.17: MnNCN(左)、FeNCN(中)和 Cr$_2$(NCN)$_3$(右)的结构构型。
涉及过渡金属时,见图 4.17,突出的二元例子是 MnNCN (Liu et al., 2005)\cite{liu2005synthesis}、FeNCN (Liu et al., 2009)\cite{liu2009fencn} 和 Cr$_2$(NCN)$_3$ (Tang et al., 2010)\cite{tang2010ferromagnetic}。强相关相 CuNCN (Tchougréeff et al., 2012)\cite{tchougreeff2012structural} 在磁性方面给 DFT 带来很大困难;HgNCN 的碳二亚胺和氰胺两种形式 (Liu et al., 2003)\cite{liu2003experimental},也确实是 DFT 的挑战 (Dronskowski, 2005)\cite{dronskowski2005computational}。较简单的主族二元相 CaNCN (Vannerberg, 1962)\cite{vannerberg1962crystal} 和氰胺型 PbNCN (Liu et al., 2000)\cite{liu2000crystal},问题较少。很快还会回到这些物种。
胍基阴离子与三聚氰胺阴离子
其他复杂含氮阴离子,也可以说是从胍分子 CN$_3$H$_5$ 导出的。它是尿素 CON$_2$H$_4$ 和神秘的碳酸 CO$_3$H$_2$ 的全氮同类物,见第 4.6 节。胍很难结晶 (Yamada et al., 2009)\cite{yamada2009solid},但图 4.18 右侧的去质子化变体,是很好的合成实体。在普通条件下,碱性很强、类似 KOH 的胍分子,很容易接受一个质子,变成左侧的胍鎓阳离子。不过,巧妙的化学合成也能让胍失去一个或更多质子,形成右侧的胍基阴离子实体。
因此,可以制备胍基复杂阴离子与简单金属构成的复杂盐,如 RbCN$_3$H$_4$ (Hoepfner & Dronskowski, 2011; Hoepfner et al., 2013)\cite{hoepfner2011rbcnh,hoepfner2013rbcnh}、NaCN$_3$H$_4$ 或 KCN$_3$H$_4$ (Sawinski & Dronskowski, 2012)\cite{sawinski2012solvothermal},甚至 Ba(CN$_3$H$_4$)$_2$ (Benz et al., 2019)\cite{benz2019ammonothermal}。还有涉及 $4f$ 金属的其他例子 (Görne et al., 2016)\cite{gorne2016ammonothermal}。阴离子形状的复杂性很丰富,根据 H 原子位置不同,可以采用 syn、anti 和 all-trans 构象,进一步使结构化学复杂化。如果失去两个质子,就形成双重去质子化的 C(NH)$_3^{2-}$ 二阴离子,是碳酸根 CO$_3^{2-}$ 的氮对应物。图 4.19 显示其 Sr 盐的晶体结构。
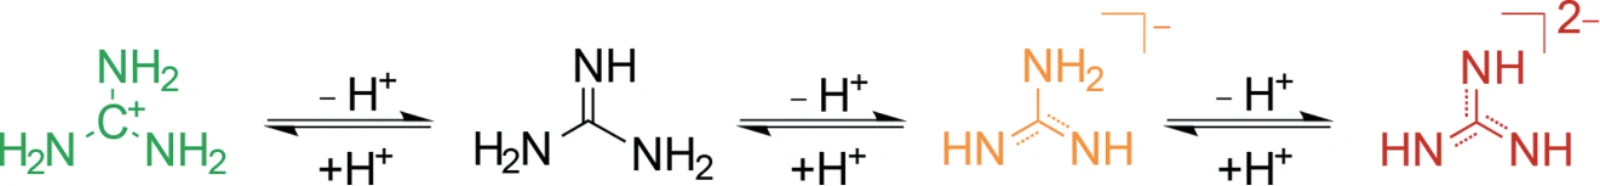
图 4.18: 从胍分子导出的质子化复杂阳离子,胍鎓(左),以及去质子化复杂阴离子,胍基阴离子(右)。
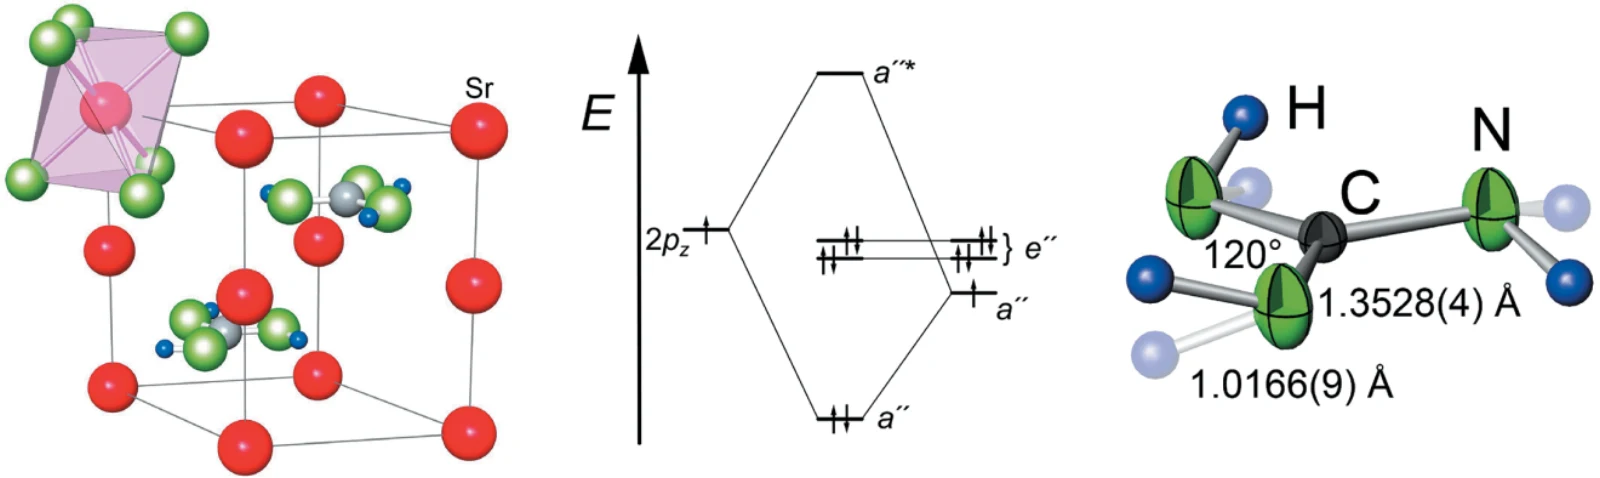
图 4.19: 基于中子数据的 SrC(NH)$_3$ 晶体结构(左)、双重去质子化胍基阴离子的三曲腿构型(右),以及中心 C $2p_z$ 与 N $2p_z$ 配体群轨道相互作用的分子轨道图(中)。
Sr 由 N 原子八面体配位,而这个三曲腿形复杂阴离子的 CN$_3$ 核心完全平面,具有 $C_{3h}$ 对称性,H 原子略高于或低于镜面。不同寻常的 C–N 键长 1.35 Å 反映了 $1\frac13$ 的键级,这来自二阴离子的芳香性;或者说,来自在 C–N 三角形上离域的一个 $\pi$ 键 (Missong et al., 2015)\cite{missong2015synthesis}。其他相关分子的衍生物也在发展类似化学,例如三聚氰胺 C$_3$N$_3$(NH$_2$)$_3$,即氰胺 H$_2$NCN 的三聚体。三聚氰胺是合成石墨相氮化碳的主要前驱体,后者理想化的化学式为 C$_3$N$_4$。图 4.20 左侧示意其酸碱化学。
接受质子形成三聚氰胺鎓阳离子,是碱性三聚氰胺相当典型,甚至有些乏味的反应。然而,在液氨中,三聚氰胺也可以作为酸,失去一个质子,形成三聚氰胺阴离子,再与碱金属阳离子结合,定义出新的化合物类别,即固态三聚氰胺盐 (Görne et al., 2021)\cite{gorne2021deprotonating}。借助第一性原理理论,还可以预测完全不含氢的三聚氰胺盐 WC$_3$N$_6$ 的存在、合成条件和各种性质,其中 W$^{6+}$ 与 C$_3$N$_6^{6-}$ 共存,如图 4.20 右侧。层状多孔材料由合适的 W–N 共价成键,以及巨大的马德隆场稳定。同样,HSE 预测的带隙 2.25 eV,以及合适的带边势,提示它适用于光催化 (Chen et al., 2023)\cite{chen2023computational},很可能优于石墨相 C$_3$N$_4$。复杂阴离子 C$_3$N$_6^{6-}$ 带来了差别。
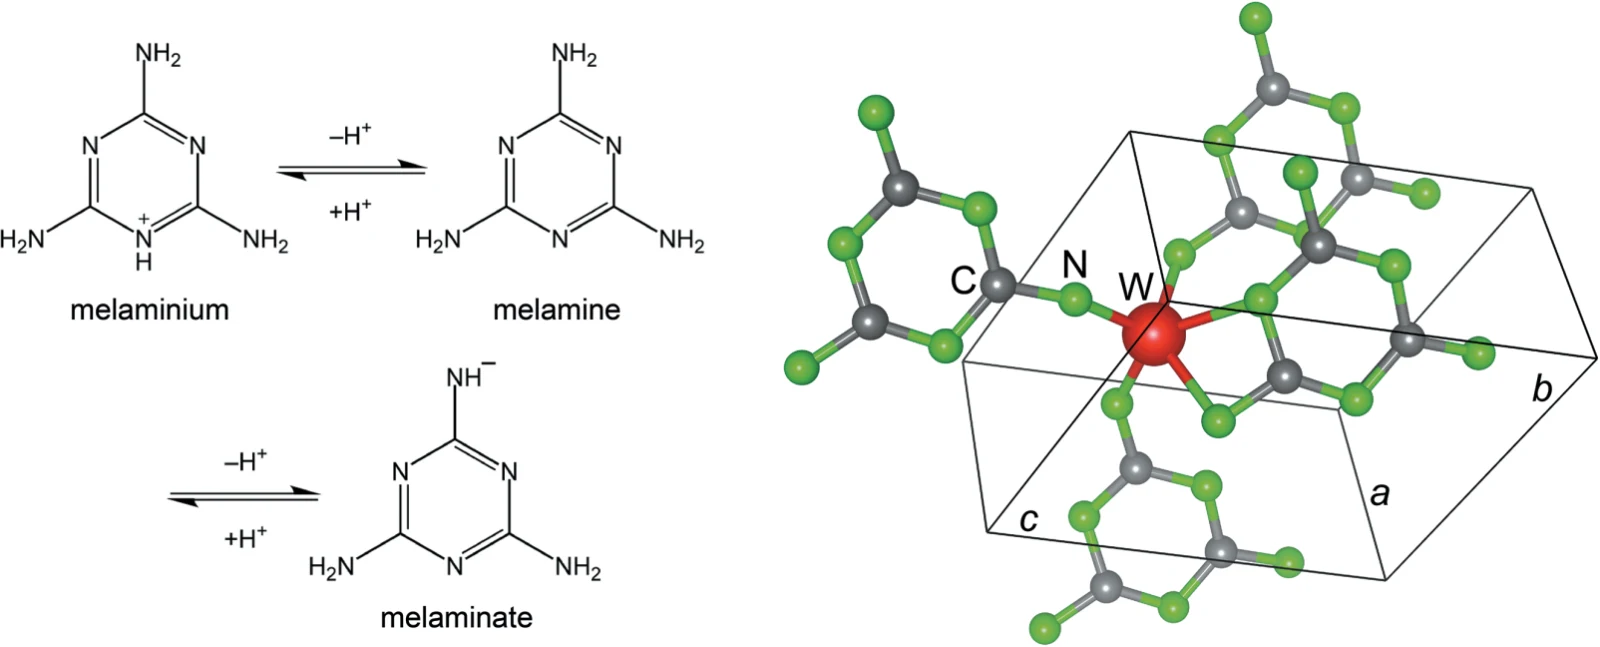
图 4.20: 中性三聚氰胺(左)及其形成质子化三聚氰胺鎓复杂阳离子或去质子化三聚氰胺复杂阴离子的酸碱化学,以及完全去质子化的钨三聚氰胺盐 WC$_3$N$_6$(右)。
碳二亚胺类混合阴离子化合物
不过,回到上述 NCN$^{2-}$ 碳二亚胺,以及基于这种“二价氮化物”的混合阴离子物种。除了已经讨论的氧氮化物、氮化物卤化物和氧卤化物,也应该存在碳二亚胺卤化物,为什么不呢?确实存在,例如 Hg$_3$(NCN)$_2$Cl$_2$,在无中心对称的 $Pca2_1$ 空间群中结晶,Hg 由 N 和 Cl 四配位、五配位。直接带隙约为 3.1 eV;电子结构理论突出显示,它具有很大的二次谐波产生 (SHG) 系数和双折射值,因此 SHG 潜力很高,两者都来自碳二亚胺基团 (Qiao et al., 2021)\cite{qiao2021nonlinear}。另一个例子是红色的氧化物碳二亚胺 Sn$_2$O(NCN),看起来像 SnNCN 与 SnO 逐层、原子尺度混合的交生体,其中锡始终为二价,因此偏离八隅体规则。第 4.7 节会再次讨论这类现象。现在,图 4.21 有助于理解其结构化学 (Dolabdjian et al., 2018)\cite{dolabdjian2018tinii} 和成键。
在正交晶体结构中,Sn$^{2+}$ 由 N 和 O 四配位,局域配位反映了额外两个电子的存在,它们常被称为 Sn$^{2+}$ 上的“孤电子对”;锡并非处于最高氧化态 $+\mathrm{IV}$。理论上,采用 MBJ 交换–相关泛函,得到该相为间接半导体,带隙约为 1.6 eV。Sn 的 $5s$ 轨道强烈参与共价成键,见图 4.21,胖能带分析也能看出这一点,图未给出。Sn–O 与 Sn–N 成键可以很好地区分;由于 $5s^2$ 组态,存在占据的反键能级。正如预期,碳二亚胺单元中的 C–N 成键很强,完全得到优化,ICOHP 值也显示了这一点。因此,价带主要由 Sn $5s$、O $2p$ 和 N $2p$ 能级构成,导带则由 Sn $5p$ 能级主导。
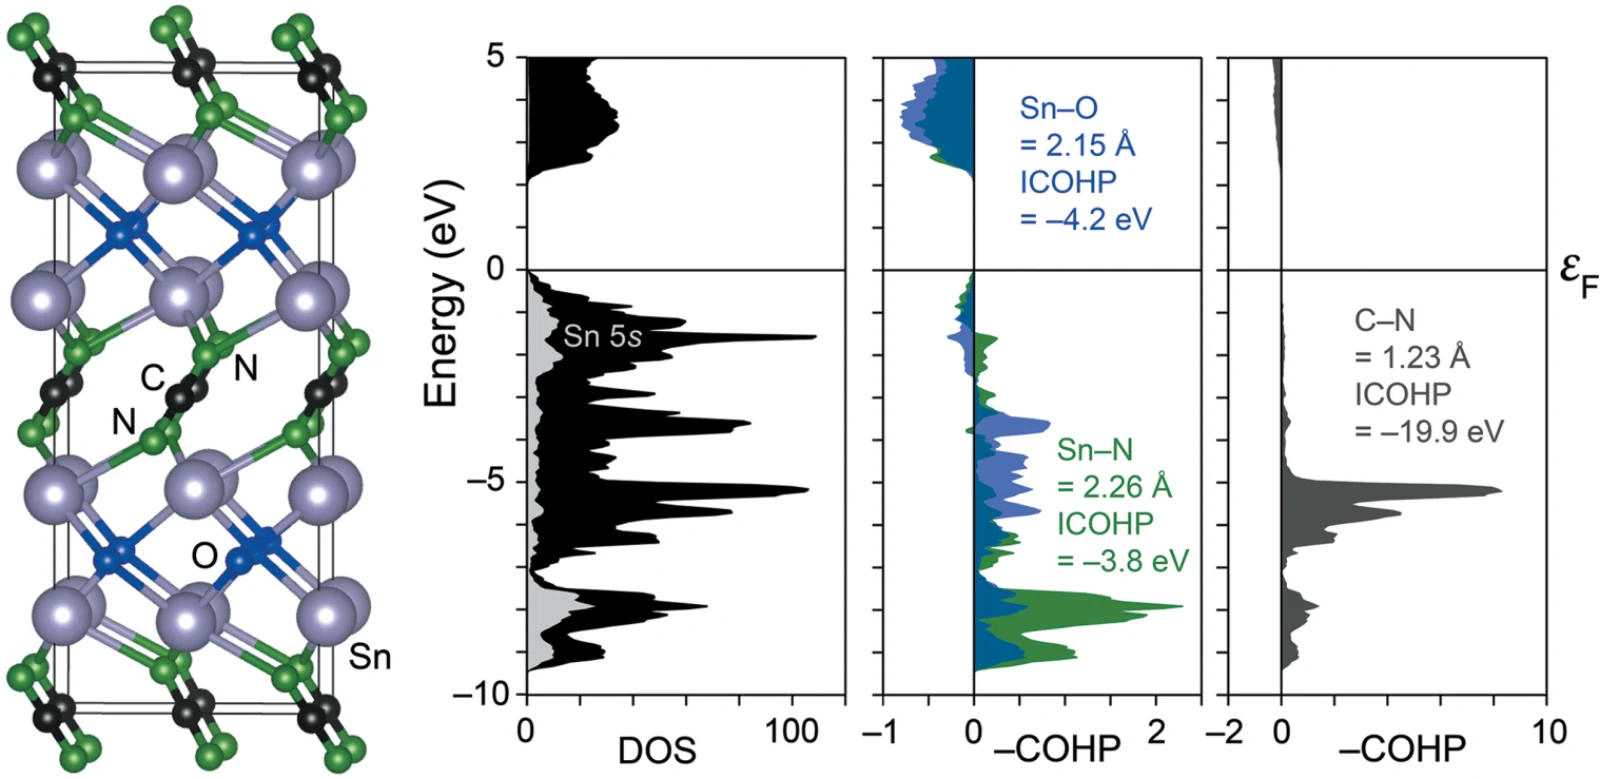
图 4.21: Sn$_2$O(NCN) 的晶体结构(左),以及其中的 DOS 和 COHP 化学键分析(右)。
Sn$_2$O(NCN) 的精彩电子结构,通过 Mott–Schottky 实验显示该相为 n 型半导体,平带势为 $-0.03$ V,其价带边缘提示可用于光化学水氧化。事实上,Sn$_2$O(NCN) 使 CuWO$_4$ 薄膜的光电流几乎增加一倍 (Chen et al., 2020)\cite{chen2020increased}。氧化物碳二亚胺 Bi$_2$O$_2$NCN 中,也能看到类似的带隙调节。它以四方 ThCr$_2$Si$_2$ 的反结构结晶,把 NCN$^{2-}$ 阴离子视为结构单元;这是一个熟悉的结构类型。Bi$_2$O$_2$NCN 包含 Bi$^{3+}$,其 $6s^2$ 组态由于相对论效应而处于低能,见附录 G,也偏离八隅体规则,见第 4.7 节。它是一种间接半导体,理论带隙为 1.4 eV,实验为 1.8 eV (Corkett et al., 2019)\cite{corkett2019band}。图 4.22 左侧的晶体结构显示,Bi 由 O 和 N 八配位,形成四方反棱柱;碳二亚胺基团也由 Bi 八配位,呈立方体形。
从特殊点 $\Gamma$ 与 A 之间的能带结构,很容易识别出间接半导体特征,见右图。进一步分析显示,导带底具有 Bi $6p$ 特征,N $2p$ 能级则主导价带顶。由于 N 的电负性略高于 S,Bi$_2$O$_2$NCN 的带隙大于 Bi$_2$O$_2$S;后者也是已存在的混合阴离子相,这次是氧硫化物。
复杂阳离子
不再继续介绍更多由两个或多个简单阴离子构成的复杂阴离子,那会没完没了,倒可以问问:是否也存在复杂阳离子?事实上,最近有一个突出的例子,来自氮化物化学,涉及一个在理解上极其令人愉快的相,即 Pb$_2$Si$_5$N$_8$。它是首个包含高电子亲和性的 Pb$^{2+}$ 阳离子的氮硅酸盐 (Bielec et al., 2019)\cite{bielec2019cationic},必须通过氯化铅 PbCl$_2$ 与相关锶硅氮化物 Sr$_2$Si$_5$N$_8$ 之间巧妙的离子交换复分解反应合成。也就是说,Pb 的电负性太高,不能直接被氮氧化,因此,Pb 与 N 之间没有稳定的二元相,只有具有爆炸性的叠氮化铅 Pb(N$_3$)$_2$。
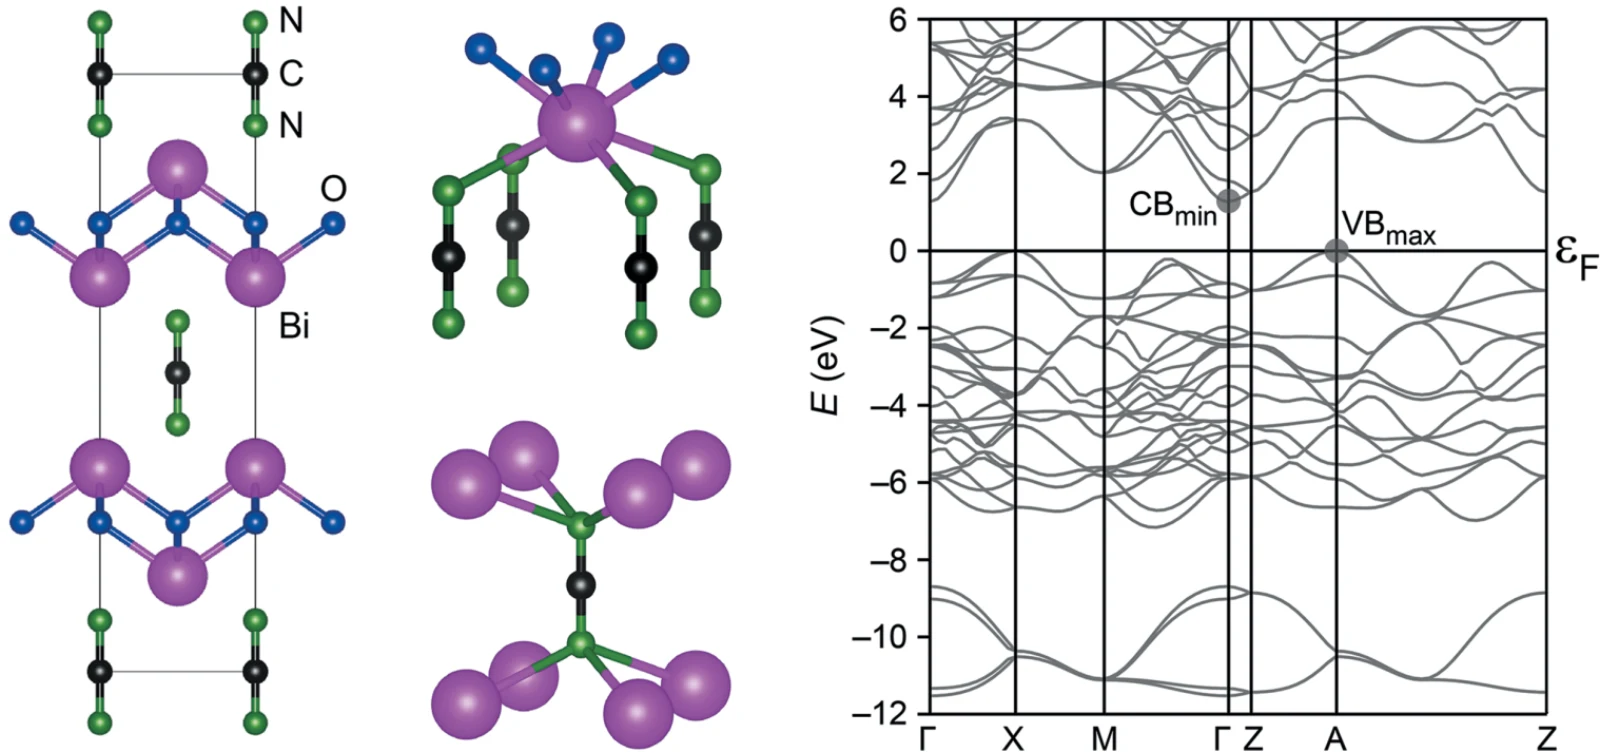
图 4.22: Bi$_2$O$_2$NCN 的晶体结构(左)、Bi 和 NCN 的配位(中),以及电子能带结构(右)。
合成、结构和振动表征之后,出现了三个令人困惑的细节。首先,Pb–N 键分布范围很宽,比 Pb 被 Sr 或 Ba 替换等其他情况更多样。其次,Pb$^{2+}$–Pb$^{2+}$ 的距离也很短,为 3.19 Å,可能提示吸引相互作用,却与预期完全相反。第三,观察到一个新的 117 cm$^{-1}$ 拉曼信号,后来通过声子计算,识别为带 $+4$ 电荷的 Pb$_2$ 哑铃振动,这是完全没有预料到的。由两个 Pb$^{2+}$ 离子组成的复杂阳离子,怎么能结合在一起?相对论导致的自旋–轨道耦合,见附录 G,在这里并不起作用。图 4.23 显示晶体结构(左),以及 DOS、Si–N 和 Pb–N 的 COHP 成键分析。
显然,存在很短的 Pb–Pb 接触,而金属–非金属成键 Si–N 和 Pb–N 很强,因此,体系一开始就高度共价。图 4.24 示意带 $+4$ 电荷的 Pb–Pb 哑铃中的电子情况。
形式上,Pb$^{2+}$ 的 $6s^2$ 组态对应于 [He] 的电子情况,而 He$_2$ 二聚体显然不可能存在,因为图 4.24 左侧经典的氢分子轨道图中,成键 $1\sigma_g$ 和反键 $1\sigma_u^*$ 都会被填满,因此,He$_2$ 会分裂成两个 He 原子;[Pb–Pb]$^{4+}$ 哑铃也应如此。然而,在高度共价的基体中,会进一步发生 $sp$ 混合,7成键模式从没有 $sp$ 混合时的成键–反键–成键–反键,变为强成键–弱成键–弱反键–强反键,这是强 $sp$ 混合的情况。这样,较低的两个成键能级容纳 [Pb–Pb]$^{4+}$ 哑铃的四个电子,形成一个复杂阳离子。这个简略推理 (Hu et al., 2012)\cite{hu2012maximum},得到图 4.24 右侧轨道分辨 DFT 成键分析的充分支持。仅有简单 $s$–$s$ 相互作用不会产生效果,而 $p$ 显著混入 $s$ 则改变了一切 (Bielec et al., 2019)\cite{bielec2019cationic}。我想,未来会看到更多这样的例子。
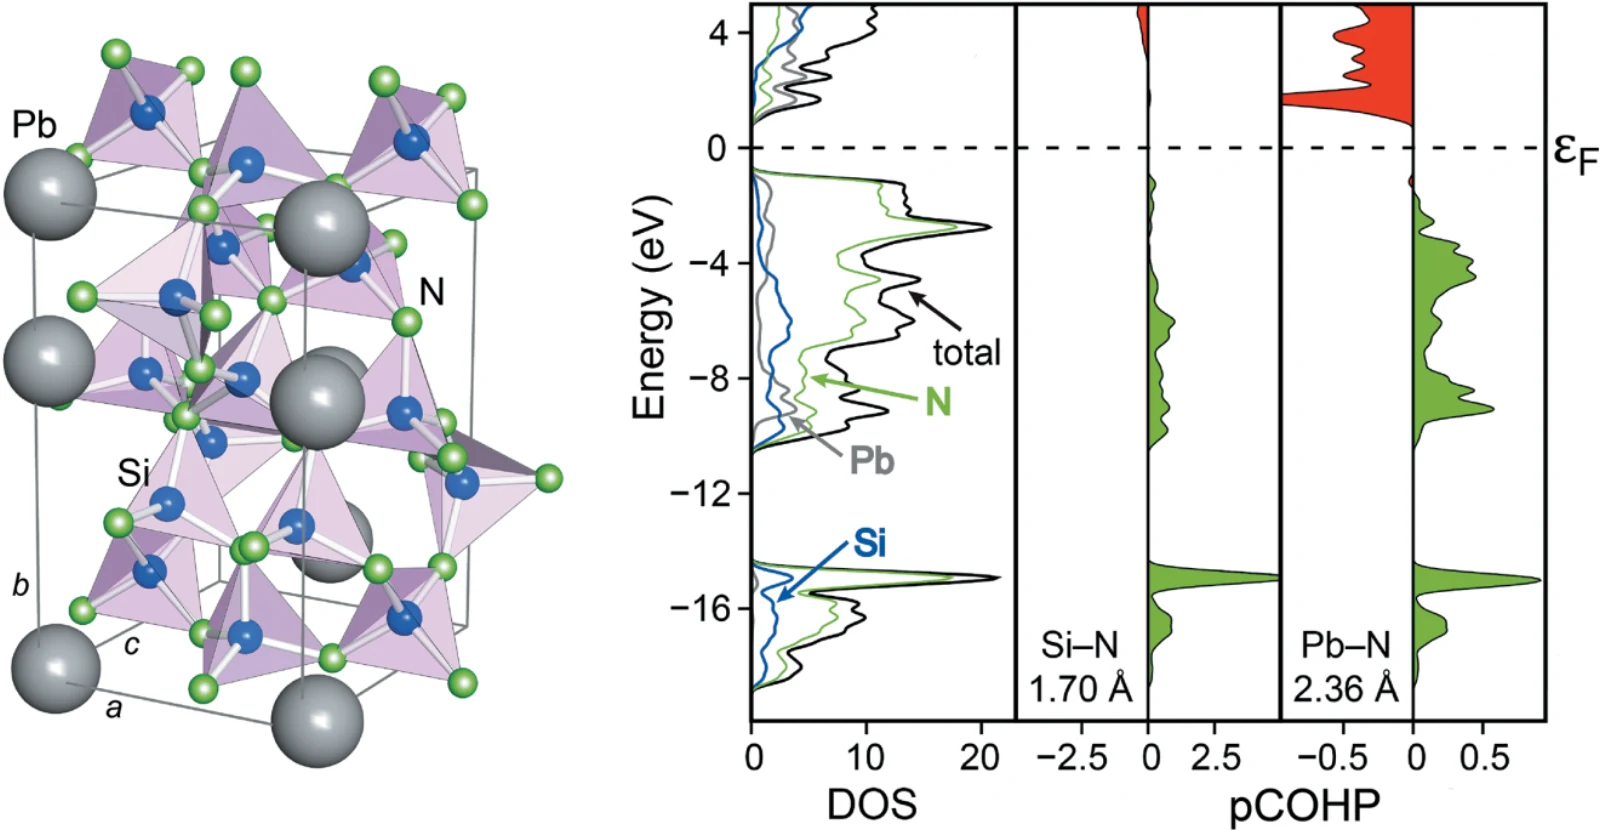
图 4.23: Pb$_2$Si$_5$N$_8$ 的晶体结构(左),以及从 PAW 平面波理论投影得到的 DOS、Si–N 和 Pb–N 化学键分析(右)。
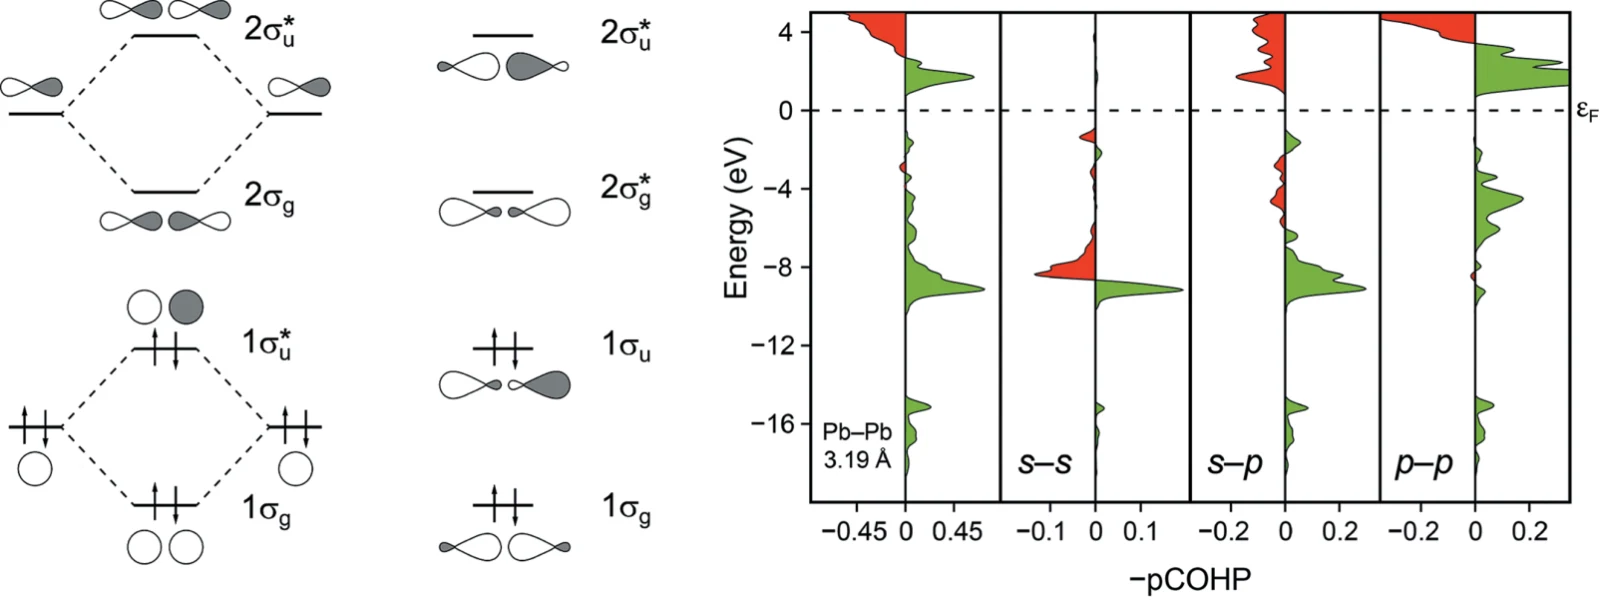
图 4.24: 两个相邻 Pb$^{2+}$ 之间 $\sigma$ 型相互作用的示意分子轨道图,没有 $sp$ 混合(最左)和存在混合(左),以及右侧包含不同轨道类型的 Pb$^{2+}$–Pb$^{2+}$ 成键 COHP 分析。
小结
回顾这个相当长、也颇具“化学”特色的小节,处理混合阴离子、复杂阴离子以及阳离子时,需要记住什么呢?
- 混合阴离子增加了固态体系的化学复杂性,各阴离子物种立即开始竞争,寻求共价性与离子性的最优组合,进而决定带隙等可观测量。
- 电子结构理论及后续成键分析,是正确确定局域结构的强大工具,尤其适用于散射能力相似、难以用 X 射线判定结构的阴离子。
- 复杂阴离子在化学上来自分子前驱体,例如通过简单的去质子化,产生碳二亚胺、胍基阴离子、三聚氰胺阴离子等。重点是含氮阴离子,因为更强的共价性而具有吸引力。
- 具有光催化性质的固态材料,可以通过适当的化学设计进行精细调节,尤其是用 COHP 着色的能带,在倒易空间分析化学成键时,有许多可能性。
- 对于非常共价的体系,只要轨道混合合适,甚至有机会形成复杂阳离子。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子(本文)
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识
一个原子被另一个替换,称为取代。加入的原子量极小时,人们常称为掺杂;它究竟替换已有原子,还是进入未占据的间隙位置,取决于热力学和动力学。
这种命名有争议,尤其在德语国家,因为他们坚持认为“oxidonitride”或“oxide nitride”更合适。不过,“oxynitride”这个略显难看的术语已经约定俗成,所以这里也采用它,敬请包涵。
这并不是质疑中子衍射。它是表征晶体物质的结构和磁性的最优秀方法之一,很可能就是最优秀的方法 (Meven & Roth, 2017)\cite{meven2017neutron}。
在热力学中,内能 $U$ 对应于电子结构理论中的总能量 $E$。纳入体积功 $pV$,得到焓 $H=U+pV$;再纳入温度 $T$ 和熵 $S$,最终得到自由焓,也就是吉布斯能 $G=H-TS$。
存在类似、相对简单的化合物,$\mathrm{Zn}_2\mathrm N\mathit X$ 中 $\mathit X=\mathrm{Cl,Br,I}$ 是典型例子 (Liu et al., 2013)\cite{liu2013synthesis},可以通过化学手段精细调节带隙。非常勇敢的化学家甚至可以制备 $\mathrm{PbN}_3\mathit X$ 等炸药,其中 $\mathit X=\mathrm{Cl,Br}$,卤化物阴离子与叠氮阴离子 N$_3^-$ 共存;后者是一种相当亚稳、倾向于分解的物种 (Liu et al., 2020)\cite{liu2020syntheses}。
类似地,通过高通量材料筛选发现热电硫族化合物时,着重在倒易空间中量化化学成键,可能非常有用 (Xi et al., 2018)\cite{xi2018discovery}。
在孤立 Pb 原子或 Pb$^{2+}$ 离子中,$6s$ 与 $6p$ 原子轨道彼此正交。然而,[Pb–Pb]$^{4+}$ 单元是准分子的,因此 $s$($l=0$)和 $p$($l=1$)不再是“好”的量子数,使这些轨道可以混合。