


本文是「分子与固体中的化学成键」系列的第 3 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4 章引言与第 4.1 节的中文译本(DOI)。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
注: 抱歉,我必须这样写,因为这本书是在日本写成的。如果你不知道黑泽明的这部电影,最好去看看。
七类材料
如果这是一本讨论有机物质中化学成键的书,答案就简单了。在令人惊讶的良好近似下,整个有机化学,简单地说,就是第一个长周期、也称第二周期的分子化合物,都由共价性维系。离子性的影响很弱,通常被忽略;分子通过色散力彼此“接触”,除了热力学之外,也可以忽略;不过,常常会遇到一些氢键,例如有机物质的固态化学,它被大胆地称为“超分子”,一个值得诺贝尔奖的有趣术语。有机物质,以及少量无机物质,形成晶体时,有时会表现出与孤立分子本身不同的结构,这就是这一名称的由来,这里的解释也略有简化。
但这本书主要讨论无机固体,也就是固态材料,问题从这里开始。不同科学群体找到了不同方式,来组织完全相同的化学物种。此外,整个固态化学涵盖周期表中的全部元素,因此,甚至文献也极其丰富,或“多样” (Dronskowski et al., 2017)\cite{dronskowski2017handbook}。而且,大多数量子化学教科书主要关注分子,因此,很难从中找到关于固态化学成键的可靠论述。一个例外是化学理论中的早期瑰宝 (Hoffmann, 1988)\cite{hoffmann1988solids},这部分得益于作者的创造力 (Seeman, 2022a; Seeman, 2022b)\cite{seeman2022ahoffmann,seeman2022bhoffmann},也得益于其基础——相当简单的半经验理论——的灵活性,可以用于任何物质,包括分子、表面和固体。同样,还有其他优秀书籍 (Harrison, 1980; Burdett, 1995; Burdett, 1997)\cite{harrison1980electronic,burdett1995chemical,burdett1997chemical},以及从密度泛函理论 (DFT) 角度讨论固态化学成键的书籍 (Dronskowski, 2005)\cite{dronskowski2005computational}。两篇较新的综述 (Miller et al., 2017; Jones, 2022)\cite{miller2017chemical,jones2022chemical},既关注化学解释,也考虑固态成键理论的历史,由此把相关问题放到适当的视野中。
现在,我将采用另一条更具启发式性质、也很容易解释的路线。无机化学家有充分理由,按参与的元素来组织固态化合物,因为元素周期表起着决定性作用。因此,我们也可以把所有材料分成卤化物、氧化物、氮化物、砷化物、铁酸盐、磷酸盐等等,这是一个很好的方式,优秀的无机化学教科书中通常可以见到 (Holleman et al., 2007; Greenwood & Earnshaw, 1997)\cite{holleman2007lehrbuch,greenwood1997chemistry}。然而,CaO 这样的难熔氧化物与 Mn$_2$O$_7$ 这样的分子氧化物,其化学成键截然不同,因此,这个指导原则不适合我们的目的。
另一种固态材料分类方式是晶体结构,这是我们的晶体学家朋友采用的方式;或者采用更简单的、基于化学计量的原则,这是计算材料科学研究者的做法。在前一种情况下,所有以空间群 $Pm\overline3m$ 的 [CsCl] 结构类型结晶的化合物都会被放在一起,但 TlBr 与 AlFe 等材料的化学成键确实不同,这不是好的选择。后一种情况下,SiO$_2$ 与 FeS$_2$ 等所有 AB$_2$ 型化合物都会被归在一起,这对于计算机程序可能不错,却与化学理解相去甚远;实际上,这显然错误。计算机不在意,但我们在意。
还可以按照物理性质来分组,通常由物理学家这样做。这个选择合理,作为起点很不错。例如,可以分成绝缘体、半导体和金属。但至少会遇到两个问题:首先,导电性未必说明其基础成键类型,例如比较石墨和钠这两种金属;其次,有些复杂化合物同时包含多种成键类型。是的,不同的化学键可以共存于同一种材料中。
由于这些困难,我决定把比屈指可数稍多一些的重要化合物,按我并不客观的估计,它们具有代表性,分成七类,使每一类至少近似具有一个共同的化学成键原则。这“壮丽的七种”1首先是简单化合物,其成键主要为共价性或主要为离子性,满足普通化学中极为重要的八隅体规则。第二,再来看主要具有离子性的材料,其中有一类固态物质,化学成键由不止一种阴离子决定,即混合阴离子化合物;如果存在所谓复杂阴离子,体系就进一步复杂化。化学领域之外的人常不了解这些体系,因此,我也想教非化学专业的读者一点化学,希望他们会喜欢。第三,有些化合物的共价性与离子性之间的精细混合,决定了化学反应性,而且会随组成迅速改变。
我认为,这类共价性与离子性有效竞争的材料,也是一个很好的类别,尤其是因为它就是当前极具时代意义的电池材料。第四,很适合讨论由分子单元构成的固体,以及这些分子化合物形成晶体时如何结合。我们会看到一些较弱的作用力,例如前面提到的氢键,以及有时所谓的其他次级成键。第五类,我们将进入金属间化合物,它们根据电负性 (EN) 的不同,可以表现为半导体,是的,确实如此,也可以表现为金属。金属成键是一个令人着迷的主题,有许多变体,最终引向钢等重要结构材料。在高压下,化学成键的简单规则可能需要作些修订;至少会出现标准条件下未曾遇到的新奇现象。因此,第六类就是所谓的高压相,作为另一类化学成键体系,其意义不限于地球科学。最后,有些固态相由于电子数方面的原因,共价而非金属性的相互作用,涉及两个以上的相邻原子。这种现象前面已经见过,在分子中实际上很熟悉,但在固体中了解较少,甚至几乎不为人所知。这一类涉及多中心成键,因此,确实需要加以介绍,并把它定义为第七类化学成键体系。
那么,请准备好,开始一次穿越固态化学成键各种形态的精彩旅程,会很有趣。
符合八隅体规则的简单体系
先从被认为“简单”的体系开始,至少从普通化学及相应电子计数的角度看如此。由于也要进入晶体世界,处理周期性,即具有平移不变性的体系,先做一个思想实验很合适。
一维氢链
如第 3 章所述,两个 H 原子很容易形成 H–H 二聚体,让每个 H 原子都获得 He 的电子组态 $1s^2$,简记为 [He]。我们实际上把两个共享电子算了两遍,左、右原子各一次;但大自然也这样做,因此不必再担心,我们这样处理是稳妥的。两个原子轨道相互干涉,产生两个分子轨道,其中一个具有成键特征,被两个电子“填充”,得到稳定的分子,H–H 距离为 0.74 Å,见第 3 章。因此,H–H 解离能约为 431 kJ mol$^{-1}$,对于这个典型共价键而言,确实是相当可观的能量。接着,设想许多 H$_2$ 分子发生聚合,形成一维晶体,2如图 4.1 所示,这就是上述思想实验。

图 4.1: 一维氢链示意图。
取一个合理的 H–H 距离,约 1 Å,比分子中稍大,因为每个 H 原子现在要同时与左边和右边成键,尽管电子数没有变化,每个 H 仍只有一个电子。只要使用布洛赫定理,就很容易用半经验扩展 Hückel 理论计算这个体系最简单的能带结构,如图 4.2 所示。
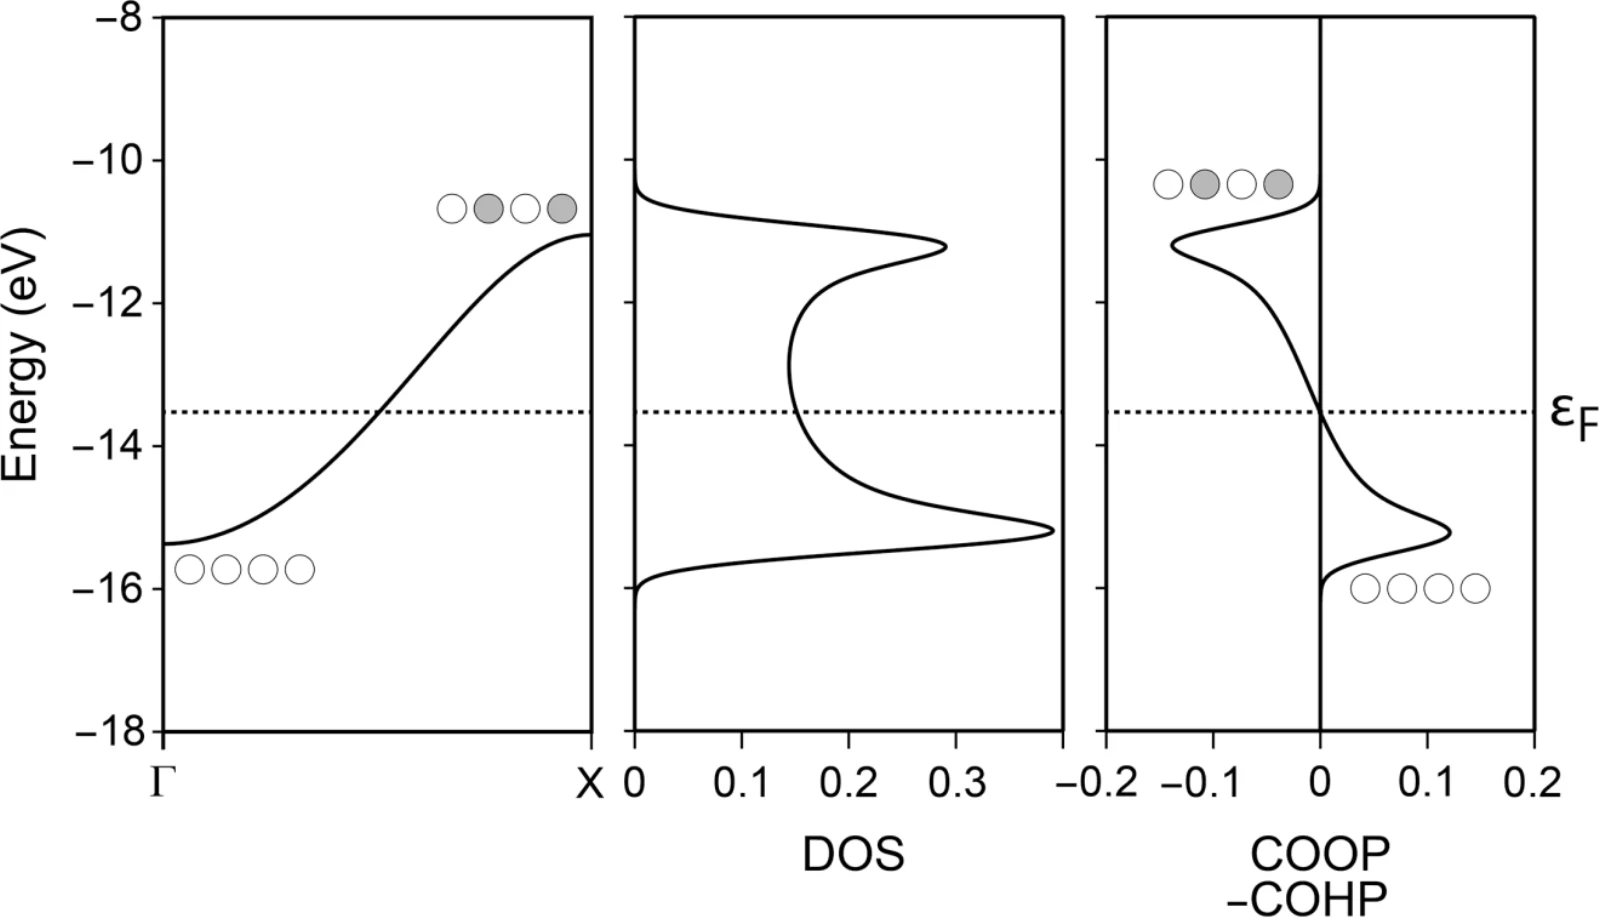
图 4.2: 用扩展 Hückel 理论进行电子结构计算得到的、H–H = 1.0 Å 的等距氢链的定性能带结构(左)、态密度 (DOS,中)、晶体轨道重叠布居 (COOP,右),以及晶体轨道哈密顿布居 (COHP,同样在右侧)。
从一维布里渊区的区中心 $\Gamma$ 走向区边缘 X,有一条电子能带的能量逐渐升高。这就是第 3 章 H$_2$ 分子轨道图的晶体对应形式。能带向上还是向下变化,取决于轨道拓扑;能带的宽度,即所谓色散,则随着原子间距离减小而增大,就是这么简单。态密度 (DOS) 图只是一个能级计数器,因为它对整个布里渊区取平均。按照实际电子数,每个 H 原子和每条能带有一个电子,DOS 应为半满,因此,一维晶态 H 会是一种金属,费米能级约为 $-13.5$ eV,图中用虚线作了示意。对于这个电子数,COOP 和 COHP 都表明,所有成键能级都已填满;因此,成键与反键之间的交叉,基本上定义了费米能级的位置。看来没有什么可担心的,但这只是初步看来如此。然而,更深入的分析 (Hoffmann, 1988; Dronskowski, 2005)\cite{hoffmann1988solids,dronskowski2005computational} 表明,这种半满的一维体系会发生结构形变,正如 Peierls3 (1955)\cite{peierls1955quantum} 所提出的那样;任何受过训练的理论化学家都能猜到,它会分解成 H$_2$ 分子。研究这种畸变如何发生很有趣 (Hoffmann, 1988; Dronskowski, 2005)\cite{hoffmann1988solids,dronskowski2005computational},但在本章后面的讨论中,可以放心略过。
硅与 III–V 族半导体
既然已经再次说明了能带结构、DOS 和化学键指标的原理,就转向三维的真实体系,而不再是模型;同时,采用能够恰当处理电子交换与相关的更好理论,即 DFT。图 4.3 展示了对金刚石结构的晶体硅进行相应 DFT 计算的结果,其中每个 Si 原子以四面体方式与四个最近邻 Si 原子成键,采用的是较简单的交换–相关泛函 GGA。实际上,这就是图 3.3 中同样以金刚石结构结晶的碳体系所对应的硅的例子。
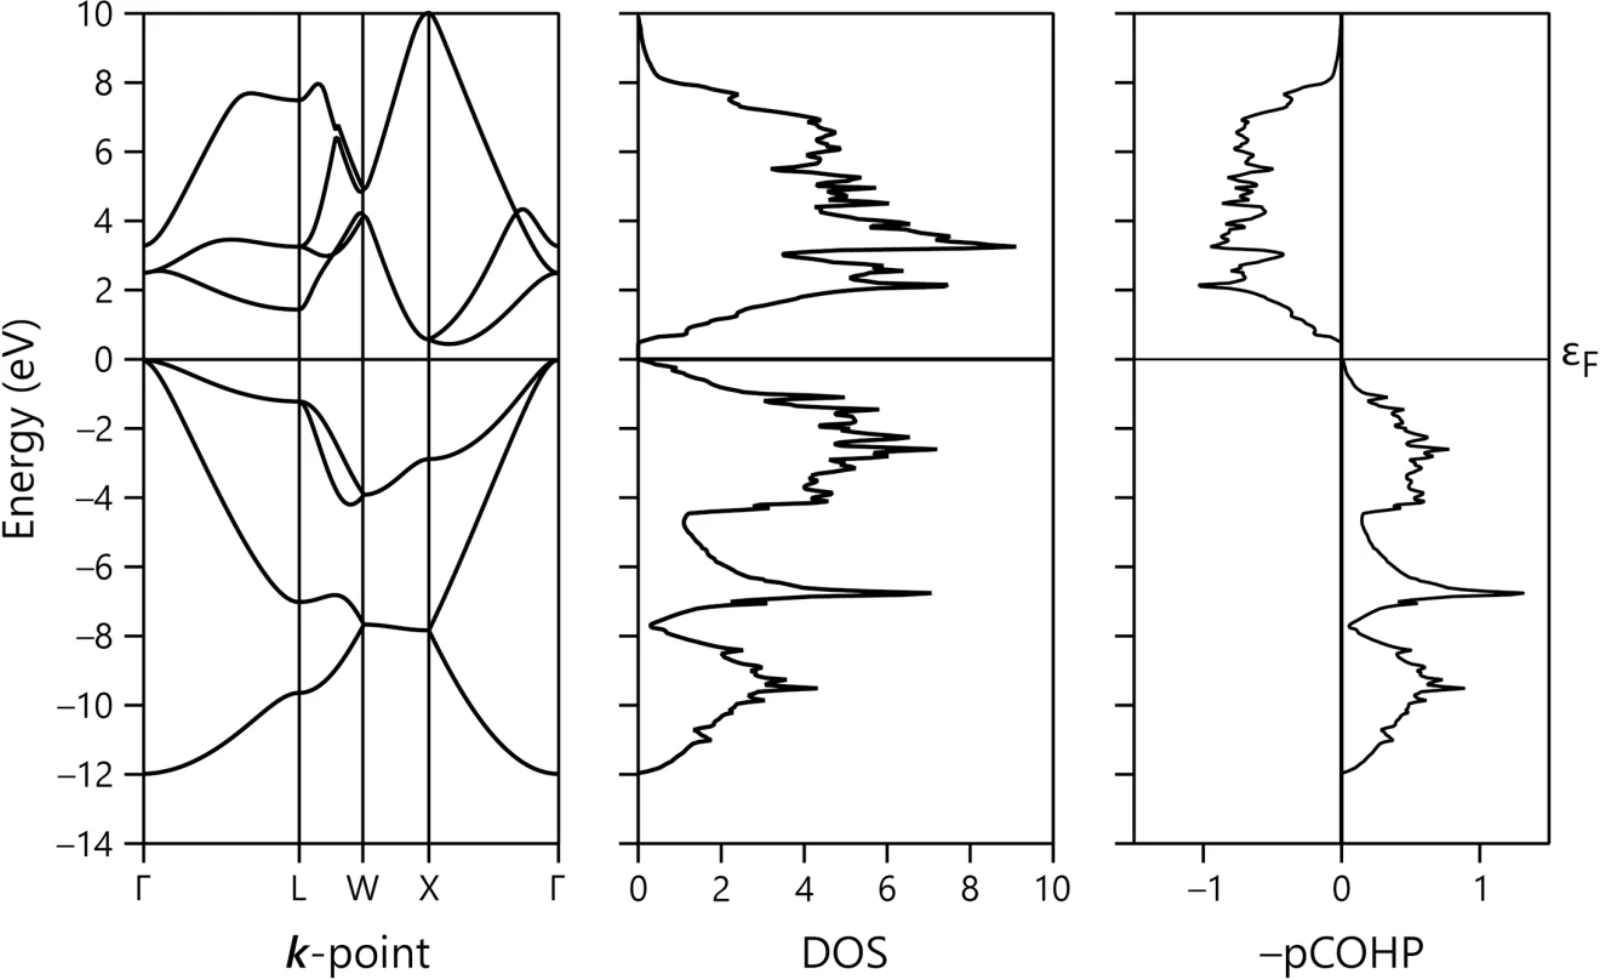
图 4.3: 基于 GGA 电子结构计算得到的金刚石结构晶体硅的能带结构(左)、态密度(中),以及投影晶体轨道哈密顿布居,即投影 COHP(右)。
与前面的例子不同,在真实的硅中,当我们沿倒易空间移动时,能带既有向上也有向下的变化。但必须记住,涉及两种原子轨道,即 $3s$ 和 $3p$;它们的拓扑不同,并与倒易空间中所走的路径有关。我们也看到,价带顶位于 0 eV,并不处于导带底的正下方,因此,单质硅是一种间接半导体,这在固态物理中众所周知。显然,DOS 图给出的带隙小于 1 eV,比实际值约 1.1 eV 稍窄,但这种计算代价较低的交换–相关泛函,本来就不是为这类性质设计的。比较图 4.3 与金刚石的图 3.3,就很清楚,硅的价带和导带色散都更小,甚至硅的 DOS 也不如碳的平滑。事实上,Si 的 $3s$ 与 $3p$ 不像 C 的 $2s$ 与 $2p$ 那样有效混合,因为 Si 不属于第一个长周期,即有时所说的第二周期,见附录 E。
COHP 曲线也显示了预期的结果。注意,这里利用的是具有变分性的 DFT,因此 COHP 是更好的选择。Si 的整个价带与金刚石一样,都是成键的,整个导带则是反键的。因此,按照化学家的说法,当 Si–Si 原子间距为 2.35 Å,约等于表列硅共价半径 1.18 Å 的两倍时,晶体结构完全稳定。用 P 等电子更多的主族原子($3s^2 3p^3$)替代 Si($3s^2 3p^2$),就会立即削弱结构中的成键,因为多出的电子必须进入反键导带。注意,单质硅的电子数为 4,却完全符合八隅体规则,因为与四个最近邻 Si 原子形成的每个单键都有两个电子,因此,每个 Si 原子周围有八个价电子,电子组态对应于稀有气体的稳定电子八隅体 [Ar],至少形式上如此。4这对受过训练的化学家来说可能很简单,但再重复一遍:每个孤立 Si 原子虽只有四个价电子,与四个四面体排列的 Si 原子成键,却使它达到八个的有效电子数,简单说,就是稀有气体的电子数。
把一个 Si 原子($3s^2 3p^2$)换成 Al($3s^2 3p^1$),另一个换成 P($3s^2 3p^3$),也能达到硅的原子电子数,因为 AlP 组合的算术平均电子数也是四,$3+5=8$。因此,可以把两个第四主族原子,5换成一个第三主族原子和一个第五主族原子,确实很简单。由于希望讨论也应用于现代技术的真实例子,来计算构成现代光电子学基础的氮化镓 GaN 吧。Ga 是 B 的更高同系元素,也属于第三主族,因此,上述计数必定同样适用,确实如此。顺便说一句,现在正是给自己准备一张元素周期表的好时机,6一张贴在墙上,另一张放在枕头下面,因为这样,全部化学智慧就可以在夜间慢慢扩散进你的脑海,我在微笑。
来看图 4.4 中 GaN 的 DOS,同时还有 GaP 和 GaAs 的 DOS。计算时,假设采用纤锌矿结构,其中 Ga 原子也由 N、P 或 As 原子四面体配位,而每个 N、P 或 As 原子也由 Ga 原子四面体配位,这就是金刚石结构中熟悉的构型。
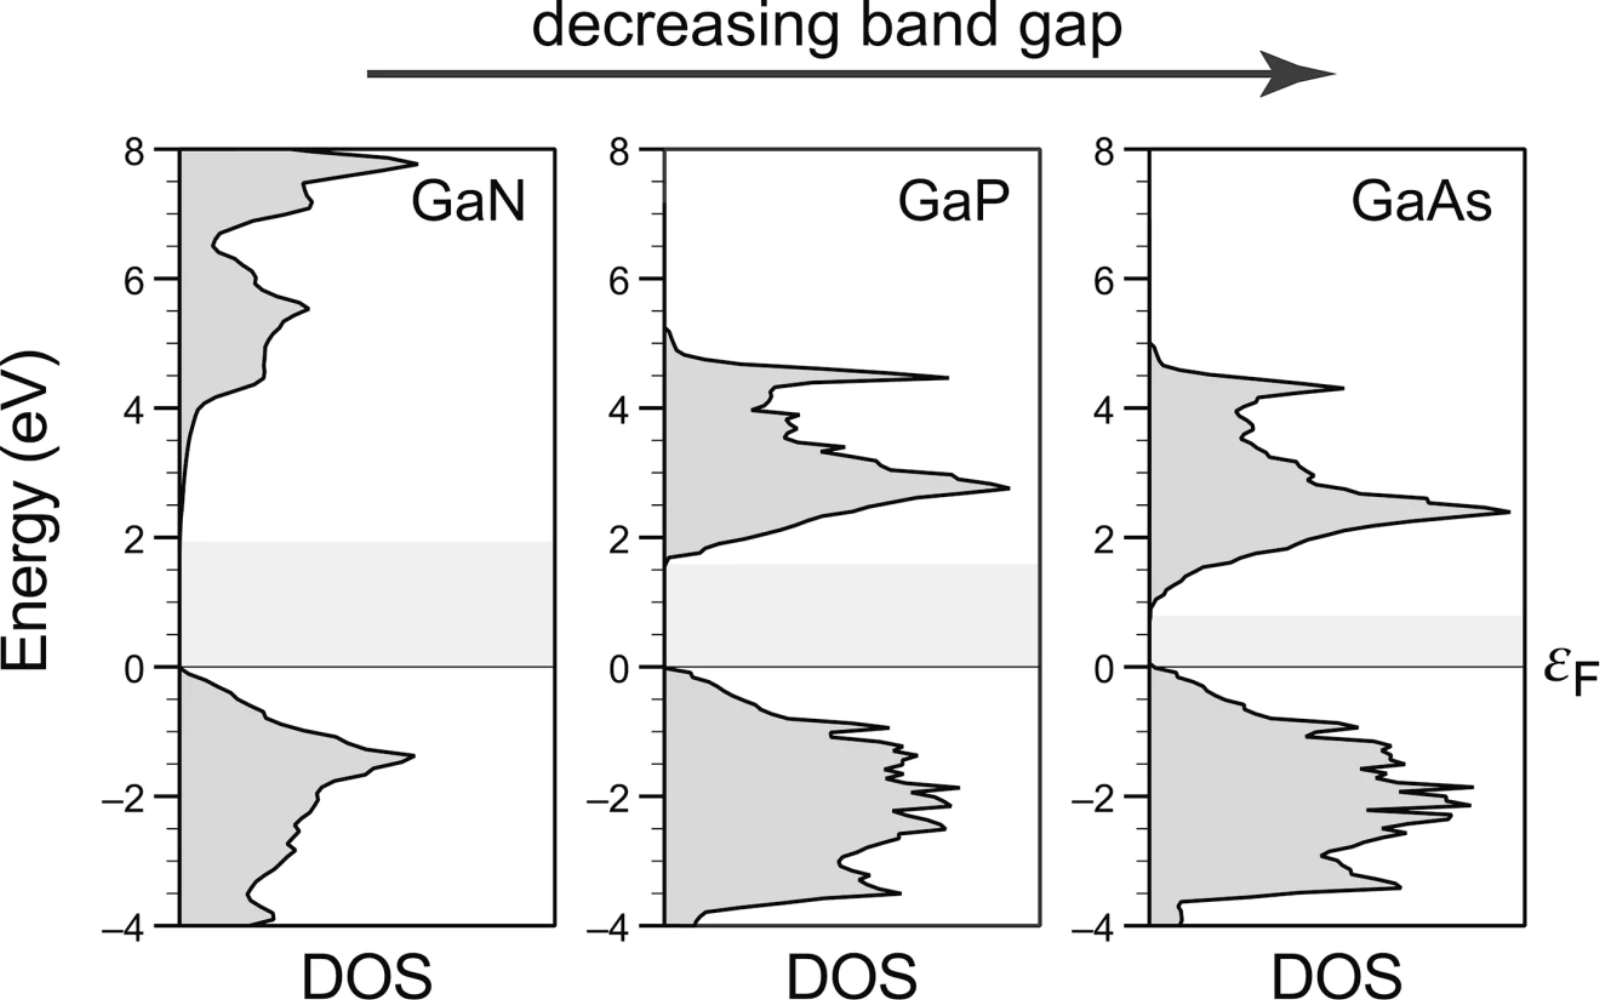
图 4.4: 基于平面波 PAW 电子结构计算得到的纤锌矿型 GaN(左)、GaP(中)和 GaAs(右)的态密度。
GaN 是典型的直接半导体,理论带隙约为 2 eV,实际为 3.4 eV。暂时忽略交换–相关泛函在数值上的不足,定性趋势对我们完全够用。重要的是,当 Ga 与 N 的绝对电负性差,另见附录 B,$|3.2\ \mathrm{eV}-7.30\ \mathrm{eV}|=4.1$ eV,降低时,带隙就缩小。例如,GaP 中为 $|3.2\ \mathrm{eV}-5.62\ \mathrm{eV}|=2.42$ eV,GaAs 中进一步降至 $|3.2\ \mathrm{eV}-5.30\ \mathrm{eV}|=2.1$ eV。也就是说,这些 III–V 半导体越共价,得到的带隙就越小,无论来自简单的 DFT,分别为 2、1.5 和 1 eV,还是来自实验,分别为 3.4、2.3 和 1.4 eV。再次强调,对于遵守八隅体规则的体系,这种思路相当直接 (Deringer & Dronskowski, 2013)\cite{deringer2013computational}。7
金刚石、α-石英与岩盐
现在真正离开金刚石或纤锌矿的例子,与一些熟悉的材料比较。它们不具有相同结构类型,在化学计量和所属主族方面也明显不同;不过,仍坚持八隅体规则,让每个原子都达到稀有气体电子组态。著名的 SiO$_2$ $\alpha$-石英矿物及其结构类型,把地壳中含量最多的两种元素 O 和 Si 结合起来,以及同样熟悉的 NaCl 岩盐矿物及其结构类型,都是优美而有力的例子。图 4.5 显示了它们的结构,以及能量分辨晶体轨道键指数 (COBI)、其积分 ICOBI,还有从波函数得到的 Löwdin 电荷。
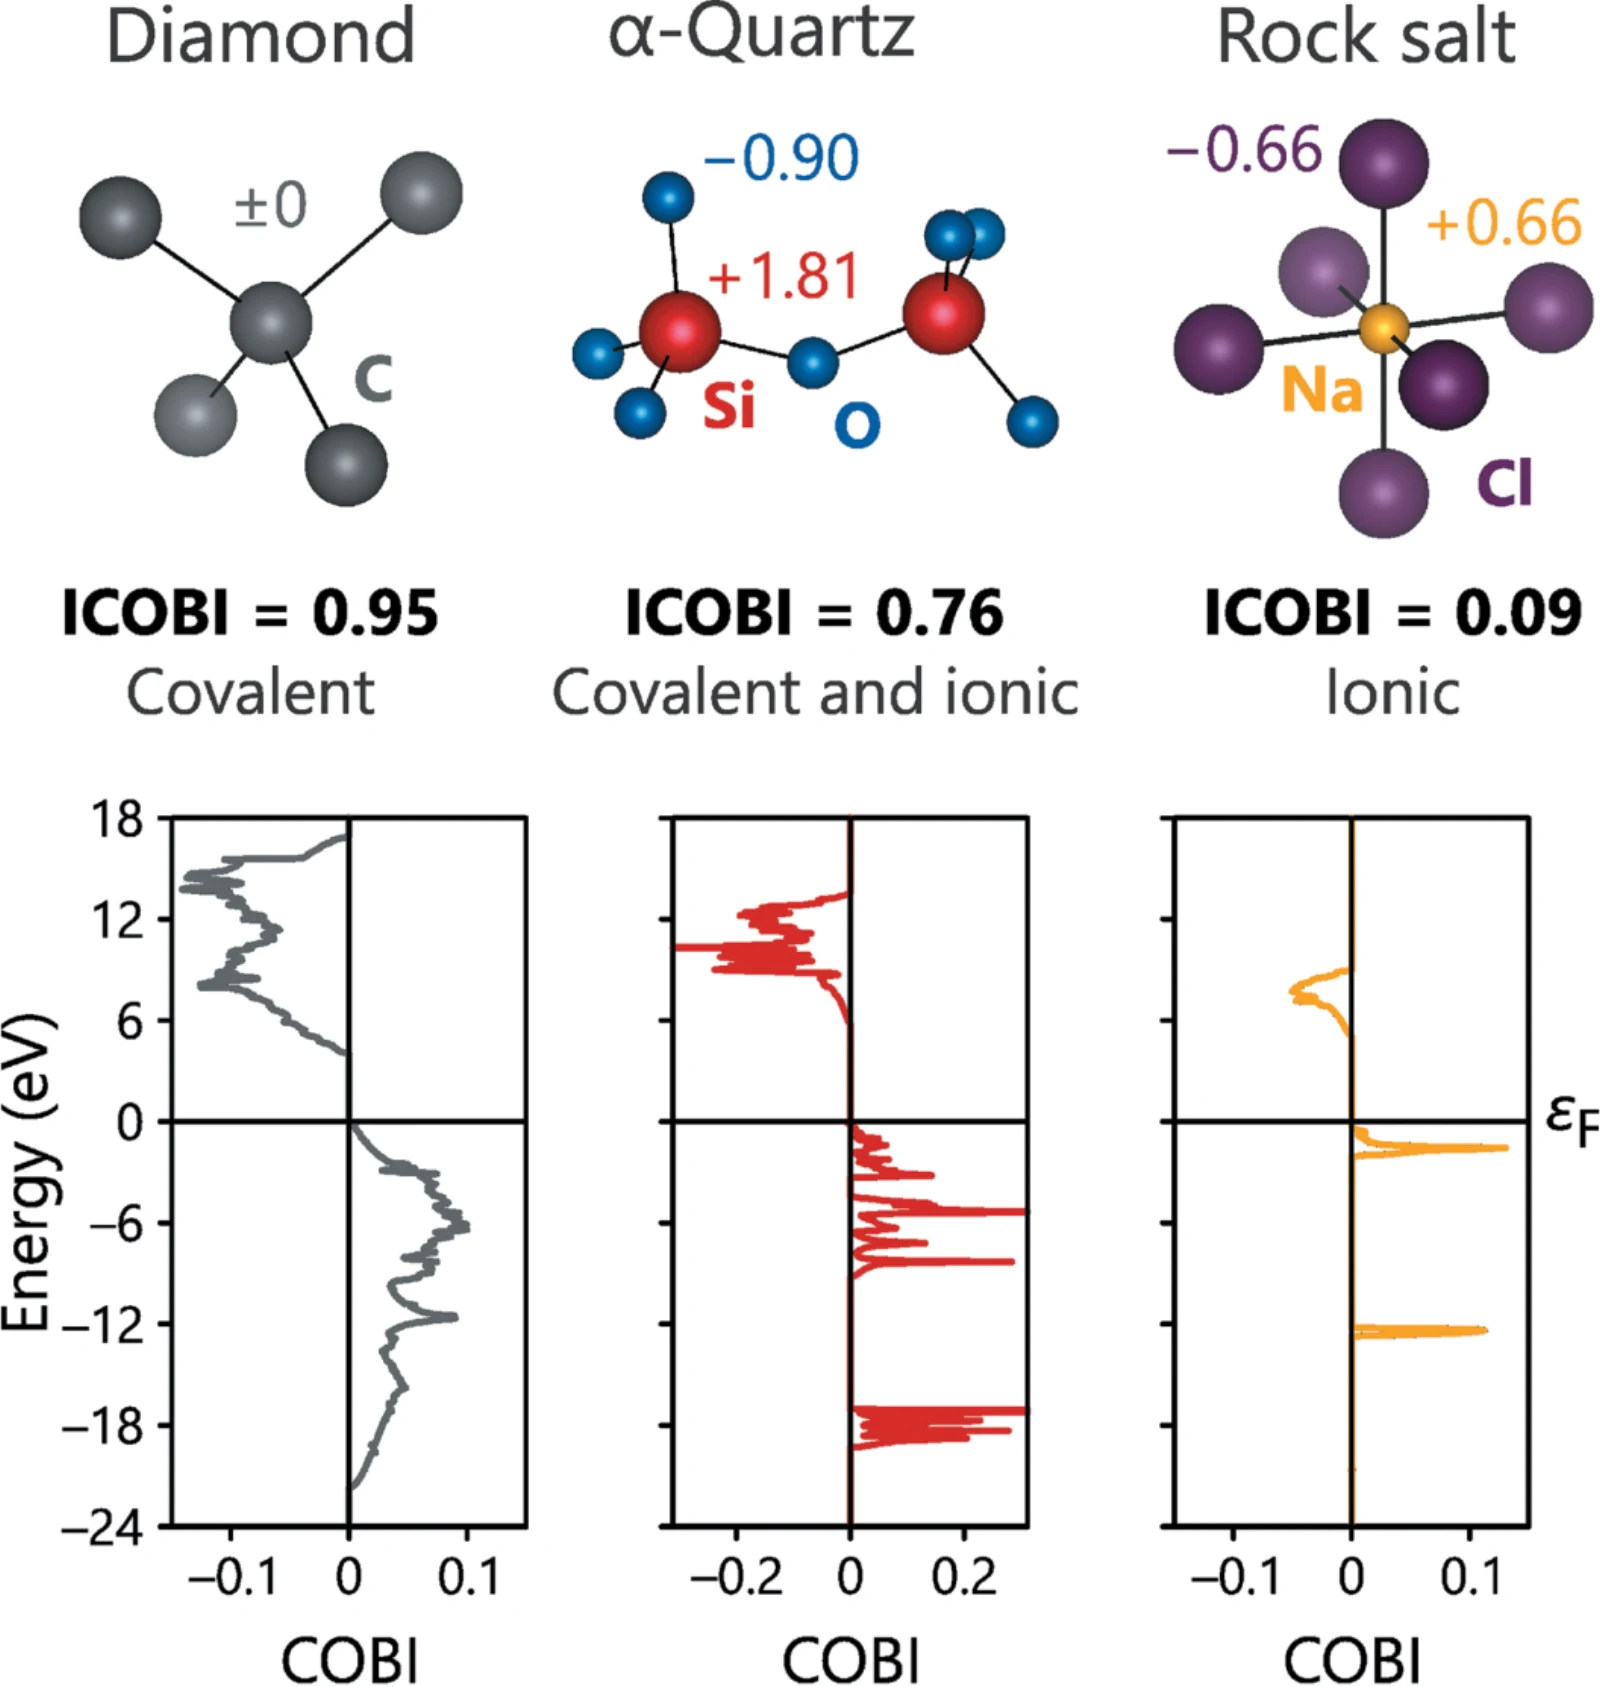
图 4.5: 金刚石(左)、$\alpha$-石英(中)和岩盐(右)晶体结构中的结构与成键构型,以及积分或能量分辨晶体轨道键指数 ICOBI/COBI,和从波函数导出的 Löwdin 电荷。
先回忆一下,金刚石结构中通过 C–C 键结合的 C 满足八隅体规则,电子组态对应于 [Ne]。对于 $\alpha$-石英,离子极限很有帮助;大胆假设 Si$^{4+}$ 和 O$^{2-}$,实际上并不是很糟的选择。这意味着八隅体规则也成立,因为 Si$^{4+}$ 和 O$^{2-}$ 都对应于 [Ne],与前面的 C 一样。即使对于 NaCl,离子极限 Na$^+$ 和 Cl$^-$ 必定是很好的起点,八隅体规则也满足,因为 Na$^+$ 同样对应于 [Ne],而 Cl$^-$ 类似 [Ar]。幸好,电子结构理论借助 COBI 及其积分,可以定量得多,直接得到键级,不受能带结构差异的影响,因此,根本不需要绘制能带结构。
对于金刚石,ICOBI 给出的键级为 0.95,即相邻 C 之间共享两个电子的 C–C 单键。所有 C 原子之间没有电负性差,因此,不可能存在净电荷转移,$\pm0$ 的 Löwdin 电荷证实了这一点。费米能级以下宽阔的价带区域产生的能量分辨 COBI,也表明存在由共价相互作用导致的强烈色散,请与图 3.3 比较。然而,在 $\alpha$-石英中,Si 与 O 之间的共价键较弱,键级为 0.76,粗略说就是一个 $3/4$ 的 Si–O 键,外加离子吸引。电负性差导致离子成键的影响增强,这既体现在 Löwdin 原子电荷 Si 为 $+1.81$、O 为 $-0.90$,也体现在能量分辨 COBI 更为尖锐的峰形。最后是 NaCl,其能量分辨 COBI 在费米能级以下只有两个尖峰,共价 Na–Cl 相互作用几乎微不足道,ICOBI = 0.09;相反,带有较强电荷的离子,电荷为 $\pm0.66$,产生同样强的马德隆场,稳定整个集合。记住,即使 NaCl 中也存在少量共价性。显然,我们已经看到从共价体系 C,经混合共价–离子体系 SiO$_2$,到离子体系 NaCl 的渐变;用合适的量子化学工具很容易量化 (Müller et al., 2021)\cite{muller2021crystal}。还应该提到,上述从量子化学波函数得到的原子电荷,比基础固态化学教科书中常说的“理想”电荷,例如 Na 为 $+1$、O 为 $-2$,接近现实得多;后者与真实情况相去甚远,见附录 F。
键级、电负性差与离子性
前面提到的共价性与电负性差之间的反向关系,几乎不言自明,可以用各种二元化合物来说明。实际上,用有限对象,即分子,比用固体略容易一些,但原理相同。只需把 ICOBI,即键级,对电负性差作图,例如采用绝对标度 (Pearson, 1988)\cite{pearson1988absolute},另见附录 B,结果如图 4.6。
电负性差消失时,键级接近 1;氟化氢 HF 分子稍微偏离这个关系,见图 4.6 左侧。同样,极大的电负性差对应于微不足道的键级。Pauling (1960)\cite{pauling1960nature} 早已认识到这一关系,只是采用不同的离子性定义,在他的定义中,离子性随分子偶极矩变化。因此,为了比较,图 4.6 右侧也给出这个关系,这次使用 Pauling 的电负性差。基于 DFT 计算,并用 COBI 等工具分析,重新发现这些基本原理,很有趣 (Müller et al., 2021)\cite{muller2021crystal}。
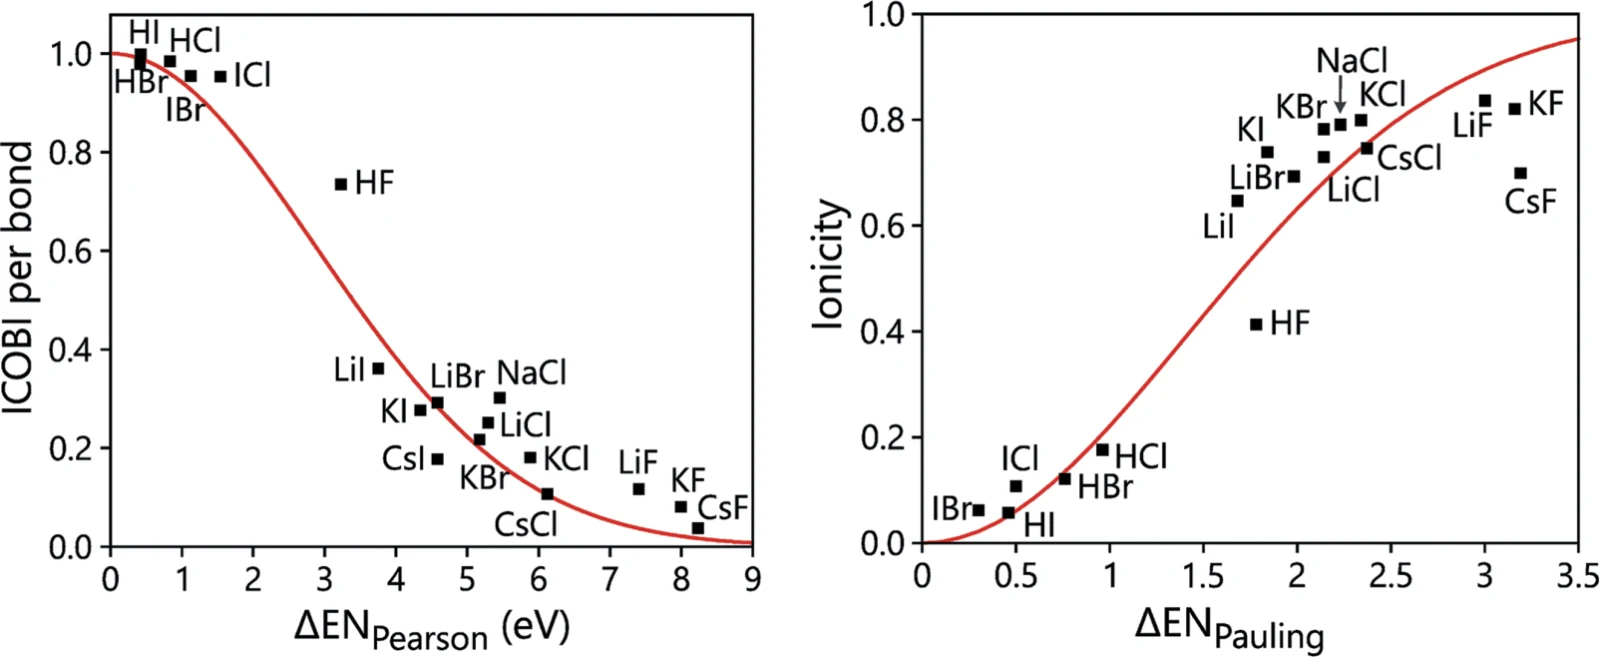
图 4.6: 若干双原子分子基于密度泛函理论得到的 ICOBI 与电负性差的关系(左,Pearson 标度)。为作比较,也给出 Pauling 定义的离子性与电负性差的关系(右,Pauling 标度)。
还可以量化历史上的 Pauling 离子性定义,与基于 Löwdin 电荷的另一种离子性定义之间的吻合程度。回到晶体,由满足八隅体规则的主族元素构成的二元固态相,其离子性 $I_{\mathrm{charge} }$ 只取决于 Löwdin 电荷 $q_i$ 和该离子的有效价 $\upsilon_{\mathrm{eff},i}$,如 Na 为 $+1$、Mg 为 $+2$、Cl 为 $-1$、O 为 $-2$,等等。经验公式,或者方便的定义,为
$$ I_{\mathrm{charge} }=\frac{1}{N_{\mathrm{Atoms} }}\sum_i^{N_{\mathrm{Atoms} }}\left(\frac{q_i}{\upsilon_{\mathrm{eff},i} }\right)\tag{4.1} $$
图 4.7 给出相应关系,显示了良好的总体趋势,但也存在差异,尤其是磷化物、锑化物等,量子化学方法给出的离子性低于 Pauling 方法。不过,两种定义都把碱金属卤化物表征为离子性的,其中 CsF 的离子性最强。对于 LiI,Pauling 更偏向离子性,数值为 0.89,而量子化学给出较低的离子性 0.55 (Nelson et al., 2023)\cite{nelson2023chemical}。事实上,Pauling 定义可能存在高估离子性的问题,人们早已怀疑这一点 (Hannay & Smyth, 1946)\cite{hannay1946dipole}。
为求完整,也应说明,在主要是晶体化学的历史发展中,已经提出许多不同的离子性定义,它们都以某种原子电荷为基础,这几乎是不言自明的。统计分析表明,这些原子电荷都与一个离子性主成分相关,该主成分解释了整套电荷数据超过 90% 的方差 (Meister & Schwarz, 1994)\cite{meister1994principal}。
三元体系:BaTiO$_3$
应该止步于二元体系吗?当然不,三元、四元或任何其他相,也同样适用。为了说明,来看图 4.8,其中展示了 BaTiO$_3$ 的结构和成键。这是一种典型的三元氧化物,采用钙钛矿结构,对电气工程师极为重要 (Shimakawa, 2017)\cite{shimakawa2017perovskite};它及其相关相作为介电材料时,极其有用 (Itoh, 2017; Waser & Hoffmann-Eifert, 2017)\cite{itoh2017structures,waser2017dielectric}。为求完整,说明一下:涉及的所有原子也都遵守八隅体规则。在离子极限中,Ba$^{2+}$ 对应于 [Xe],Ti$^{4+}$ 对应于 [Ar],O$^{2-}$ 对应于 [Ne],正如已经知道的那样。顺便说一句,这就是化学键爱好者不觉得 BaTiO$_3$ 特别精彩的原因,它只是又一种乏味的离子性难熔材料;除非突出其中某些共价性,正如下面要做的那样。看看图 4.8 很有帮助。
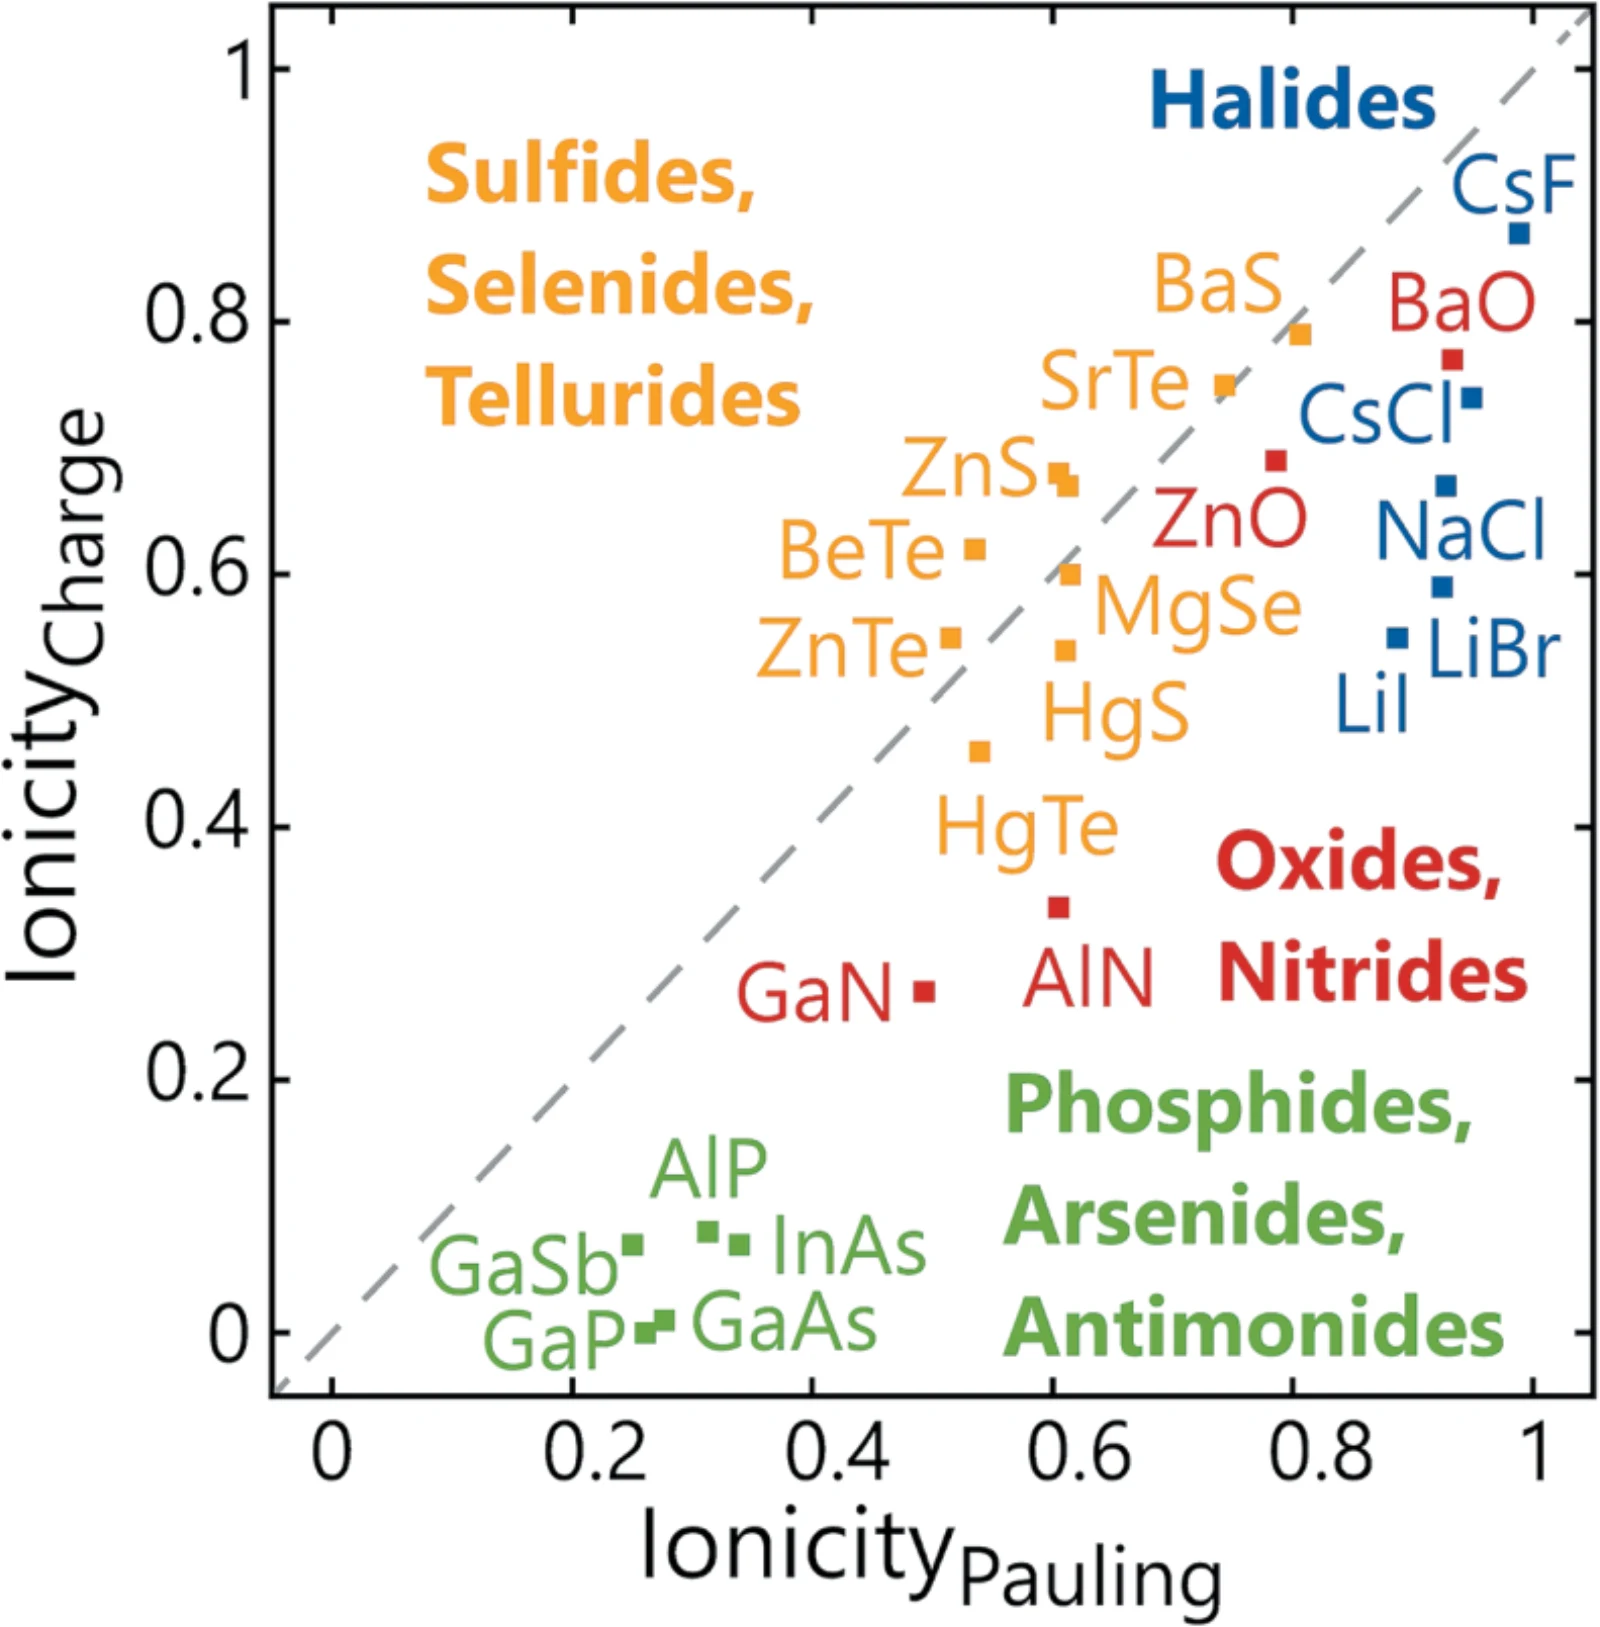
图 4.7: 从波函数导出的 Löwdin 电荷计算得到的二元固态相离子性,与基于电负性的 Pauling 离子性定义的比较。
如果只涉及点电荷,那么,把 Ba$^{2+}$、Ti$^{4+}$ 和 O$^{2-}$ 视为以离子方式相互作用,就足以描述其化学成键;但 O 为 $-0.96$、Ti 为 $+1.13$ 的电荷,已经与理想值强烈偏离,说明这一想法过度简化,8甚至可能错误。实际存在的是共价 Ti–O 相互作用,键级为 0.64,相当可观,在能量分辨 COBI 中也可看到。相比之下,Ba–O 几乎没有共价性,只有 0.03,甚至比前面的 NaCl 更低 (Müller et al., 2021)\cite{muller2021crystal}。虽然 Ti 的氧化态比 Ba 高,但 Ti 的电荷密度更大;考虑 Ti–O 共价相互作用之后,BaTiO$_3$ 就完全不那么乏味了。9
共价性–离子性图
因此,归纳一下,几乎不言自明地,可以从离子性与共价性的角度表征任何固态材料。至少,只要它们遵守八隅体规则,也就是说,所有单独的原子都争取获得稀有气体壳层,就不会有太多问题。任何从量子化学导出的共价性指标,以及同样导出的离子性指标,都应该适用:把材料“映射”到由此建立的共价性–离子性空间中。这样未必增加化学理解,至少未必发现出乎意料的事情,但有时,仅把材料绘制出来,就有助于区分大量化合物。例如,可以用平均 COHP 积分作为共价性指标,表示共价性对能带结构能量贡献多少;再用前述由 Löwdin 电荷得到的离子性作为另一个指标。图 4.9 绘制的就是这些。
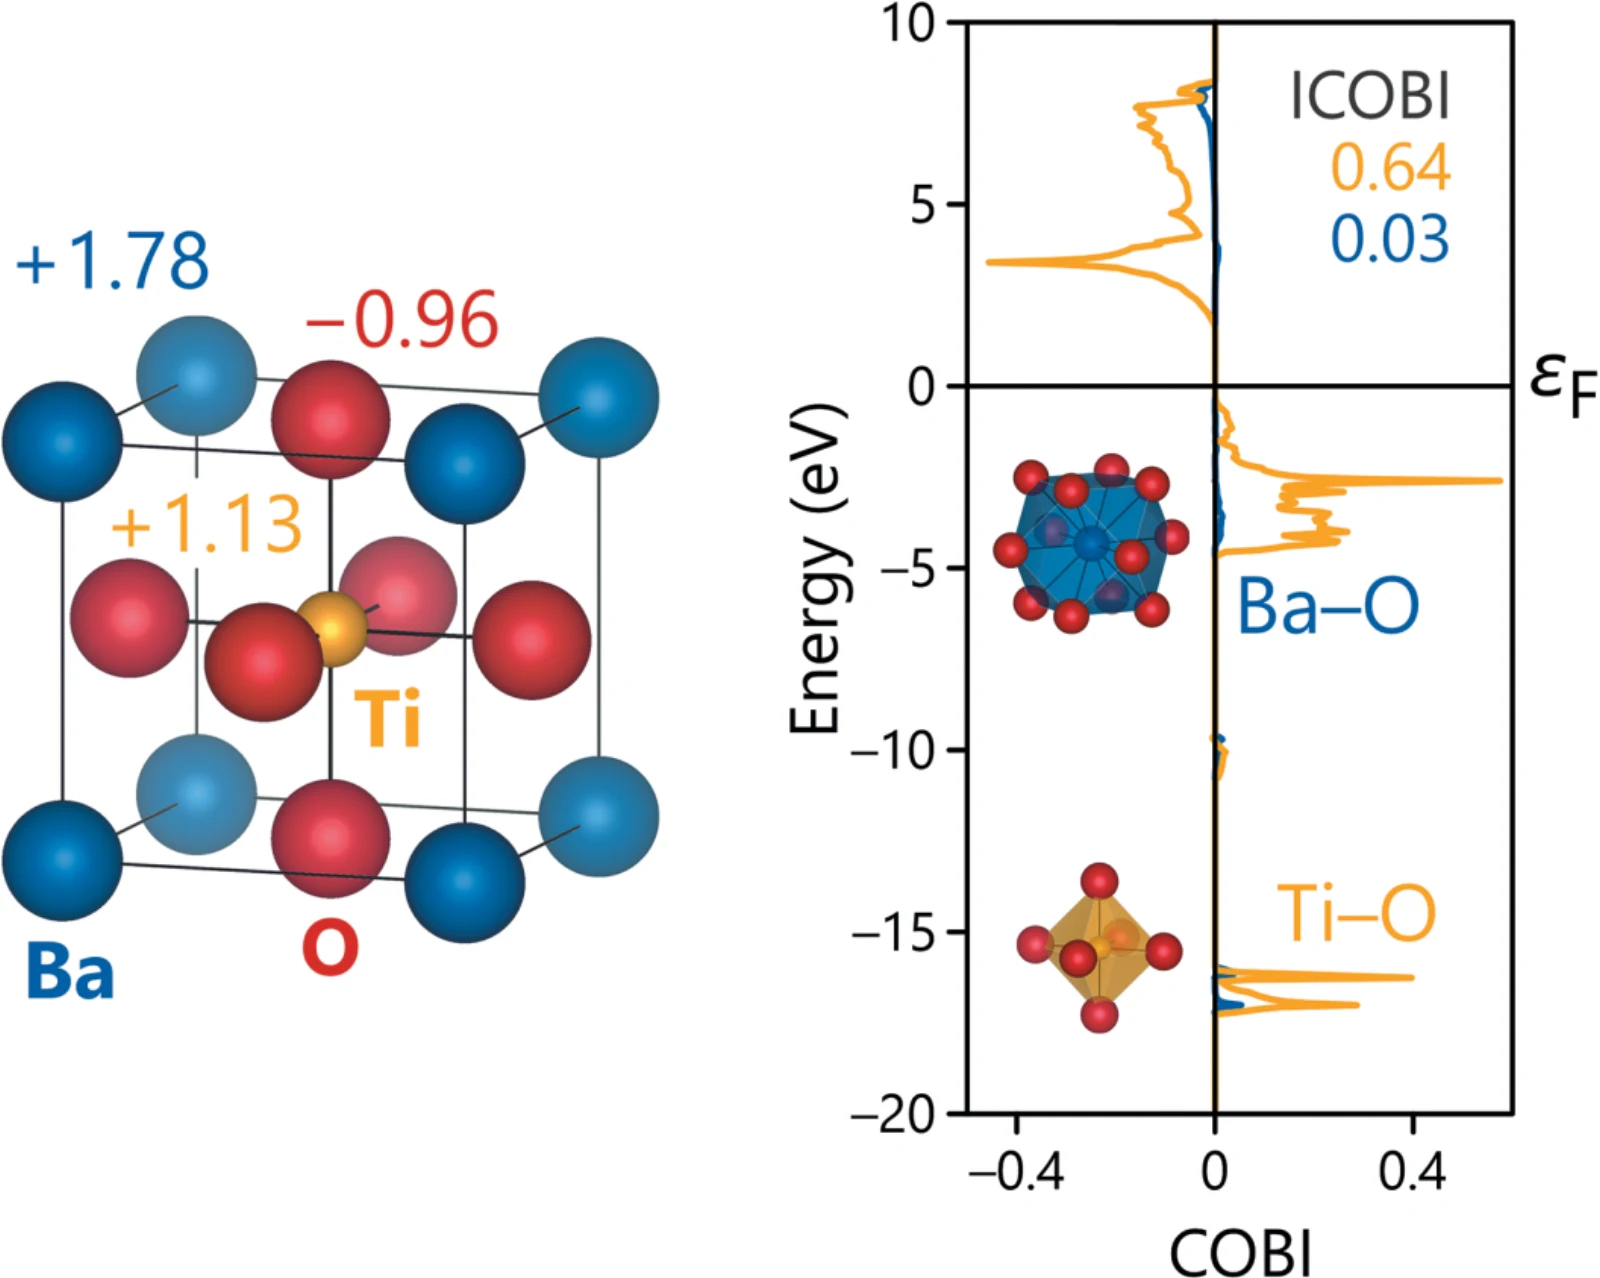
图 4.8: BaTiO$_3$ 的晶胞及 Löwdin 电荷(左),以及积分或能量分辨 COBI(右)。
完全没有离子性的共价性极端例子,金刚石和石墨,位于左上角;没有显著共价性的离子性典型代表,碱金属和碱土金属氟化物,位于右下角。对于给定阳离子,阴离子的同系元素越重,相应相的离子性越低。金属的特点是共价性和离子性都小;当然,对于铜这样的单质,离子性为零。如果共价性增加,会达到一些奇特的半导体,它们离子性小、共价性适中,其中有些违反八隅体规则,将在第 4.7 节介绍;不过,Si、Ge 和 GaAs 等普通半导体的共价性更强 (Nelson et al., 2023)\cite{nelson2023chemical}。别忘了,也有同时具有显著共价和离子相互作用的例子,例如最高氧化态的氧化物,既包括过渡金属,如易挥发的分子氧化物 OsO$_4$,也包括主族元素,如已经讨论过的坚硬的石英型 SiO$_2$。
SiO$_2$ 多晶型与 Pauling 规则
由于 SiO$_2$ 及其全部多晶型对于地球科学尤其重要,把它作为本节最后一个例子。人们已经尝试按照离子性对众多 SiO$_2$ 多晶型分类,并且在经验上取得成功 (Reddy et al., 2005)\cite{reddy2005correlation},具体是从光学折射率中恰当地推导离子性,它依赖于离子极化率,因而反映了键的离子性质。图 4.10 显示了这一点,尤其关注左侧由量子化学导出的数值。
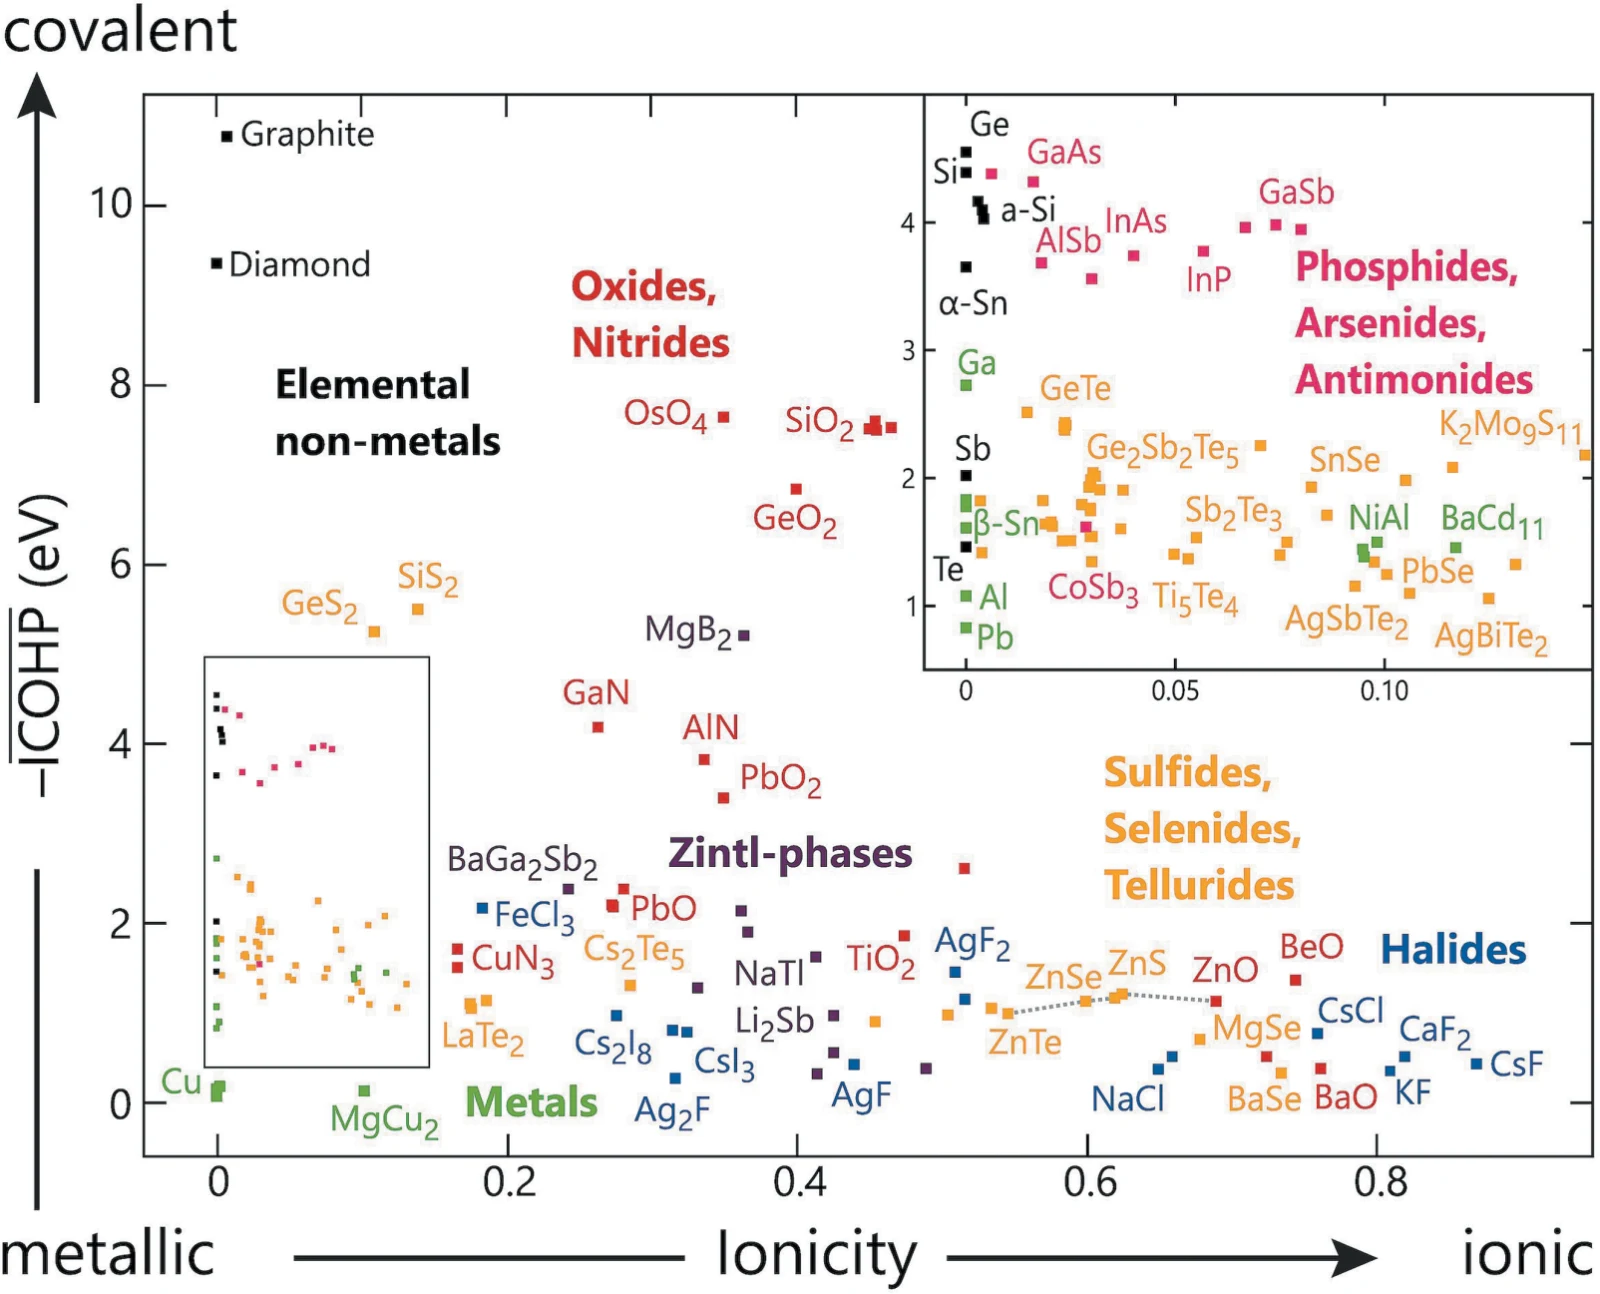
图 4.9: 基于 DFT 计算的大量固态材料的共价性,以平均 ICOHP 表示,以及从 Löwdin 电荷导出的离子性。
这些数值依赖于结构,因为虽然涉及相同的 Si 和 O 原子,它们仍会在不同多晶型之间变化,与右侧经验导出的数值很好地吻合。因此,多晶型的结构决定 Si–O 键长,键长影响电荷转移,进而影响离子性。当然,反过来也一样!$\alpha$-石英的离子性低于 $\beta$-石英,因为前者的 Si–O 键稍长。对于接下来的三种多晶型,$\alpha$-方石英、$\beta$-方石英和 $\alpha$-鳞石英,Si–O 键逐渐缩短,离子性增加。更致密的 SiO$_2$ 多晶型具有更长的 Si–O 键,离子性因此必然下降;柯石英的离子性甚至类似于 $\alpha$-石英。最后,具有最长 Si–O 键的斯石英,离子性最低 (Esser et al., 2017)\cite{esser2017automated}。
读者可能有兴趣了解,晶体化学有一段悠久而自豪,甚至可能过于自豪的历史,试图用著名的 Pauling 规则来解释复杂离子晶体的结构稳定性,当然也包括二氧化硅,尤其是第三条规则:在配位结构中,共边,特别是共面的存在,会降低稳定性 (Pauling, 1960; Dronskowski, 2005)\cite{pauling1960nature,dronskowski2005computational}。有无数例子,不仅是体相材料,甚至包括晶体表面上的结构变体 (Deringer & Dronskowski, 2014)\cite{deringer2014paulings},支持 Pauling 规则的有效性,至少乍看如此,尤其是确实有意义的第三条规则。不过,对数千种氧化物中所有 Pauling 规则共同表现的统计评估,显示了这些规则的局限;只有 13% 的氧化物同时满足最后四条规则,因此,其预测能力需要放在相应限度内看待 (George et al., 2020)\cite{george2020limited}。尽管如此,仍应钦佩早期晶体化学家,他们仅用非常稀少的数据就导出了这些规则。
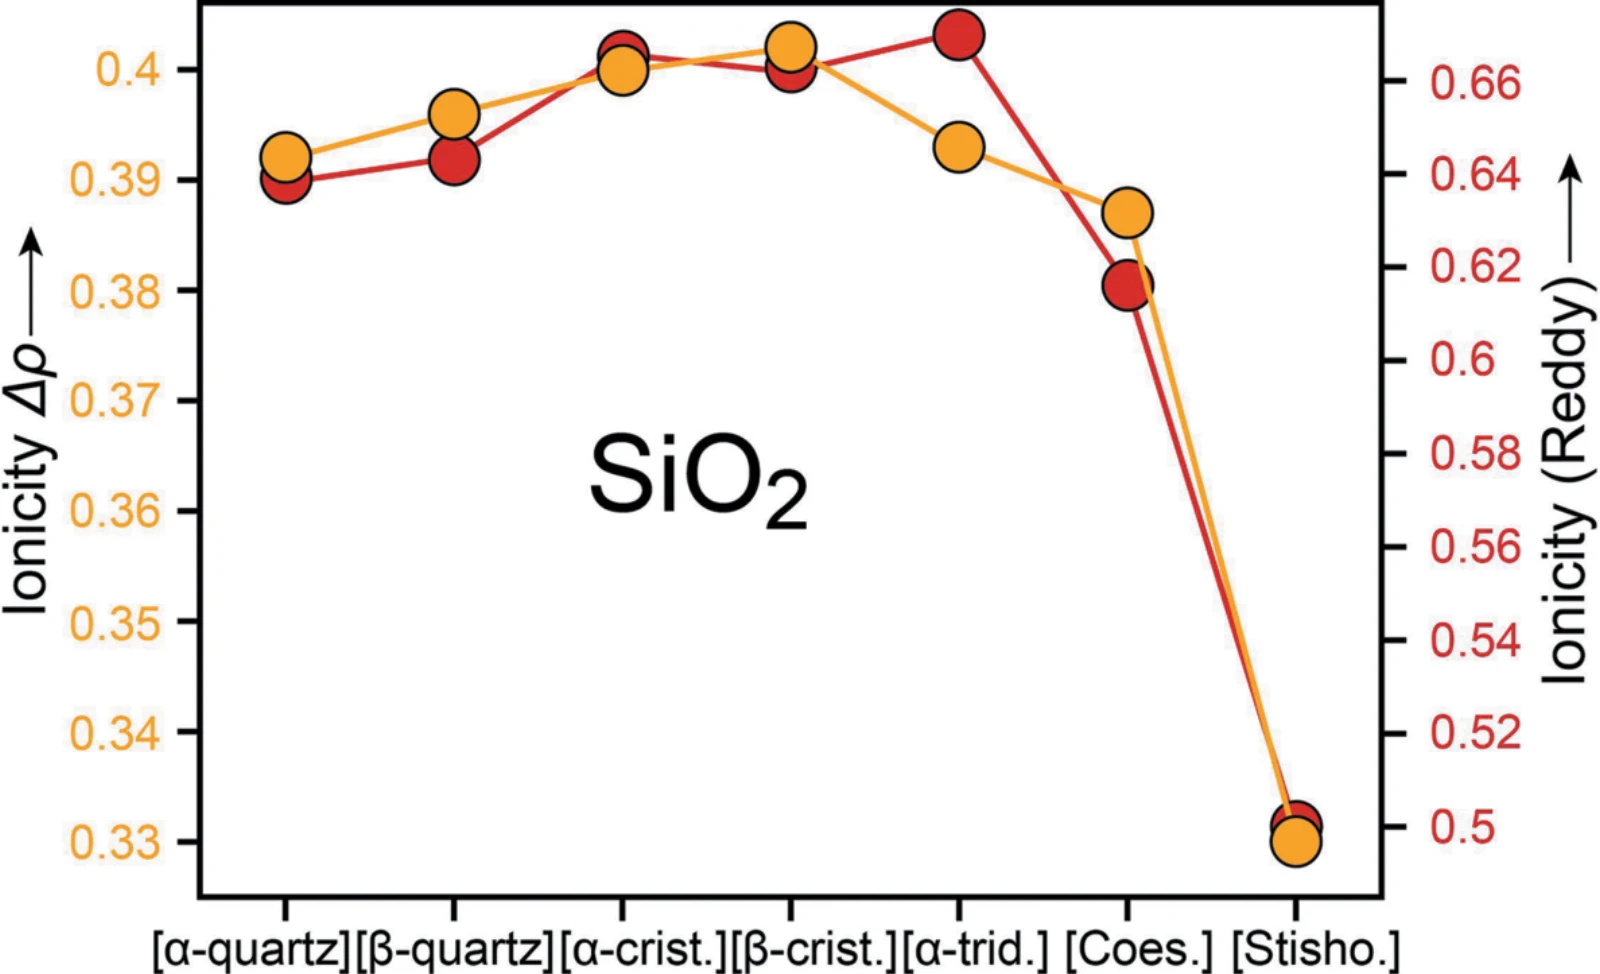
图 4.10: 七种 SiO$_2$ 多晶型由量子化学(左)和经验(右)导出的离子性的比较;前者基于先前的 DFT 和电荷计算。
小结
回顾本节,总结一下,在理解这类看似简单体系的结构与成键时,哪些内容重要:
- 要理解简单固体中的化学成键,最好熟悉周期表和各原子的价电子数 (VEC)。既然它对简单体系重要,对更复杂体系可能更重要。
- 应始终检查,涉及的原子是否追求八隅体规则,以及无论采用 C 那样的共价极限,还是 NaCl 那样的离子极限,是否能让所有物种都达到稀有气体壳层。如果可以,化学成键的解释可能相当直接。现实就是现实,因此,应当预期实际情况位于共价与离子极限之间。
- 能量分辨 COHP 曲线很容易显示共价性大小,给出该键对能带结构能量的贡献。从 COBI,尤其是直接给出键级的 ICOBI 值来量化,可能更容易。这几乎像是个人偏好的问题。
- 同样,从波函数导出的原子电荷,应该补充上述工具,因为 Mulliken 和 Löwdin 电荷都来自相同的量子力学基础。这类电荷很重要,至少只要它们具有化学意义。
- 这些共价性和离子性的度量,与传统上按照各自成键特征绘制或描述材料的方式很好吻合。对于多晶型,以前已经成功地用经验方法做到这一点;如今,仅依靠电子结构理论也可以实现。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键(本文)
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识
有一本类似但不同的书,我十分推荐。虽然稍显陈旧,读起来仍很愉快 (Moore, 1967)\cite{moore1967seven}。
如前所述,一维晶体并不存在,它是帮助理解的工具。
Peierls 畸变,不是 Peierl's 畸变,得名于提出这个效应的 Rudolf Peierls (1907–1995),一位出生于德国的英国理论物理学家。阅读 Peierls (1993)\cite{peierls1993early} 对固态量子力学早期岁月的记述,颇为愉快。
不过,请注意,较重的稀有气体具有反应性,能形成共价结合的分子,因此,它们违反稀有气体电子组态 (Hoppe, 1964)\cite{hoppe1964valence},详见附录 A。
按照 IUPAC,第四主族应称为第 14 族,因为他们也纳入了过渡金属的 10 个 $d$ 电子。然而,IUPAC 没有考虑纳入镧系和锕系元素的 14 个 $f$ 电子,因此,在长式周期表中,第 14 族实际上是第 28 族。不得不承认,IUPAC 体系很方便,可以印在 A4 纸上。为求简单,我仍采用半导体物理中也使用的、旧而可靠的命名体系。人生太短,不值得为术语争论。另见附录 E。
多年前,我的老师 Hartmut Plautz 博士告诉我,如果不了解周期表,无机化学就永远像一个珍奇陈列柜。他说得真对!
虽然这个思路对周期性固体很好用,对于双原子分子等情况却不同,因为离子性更强的 CO,其 HOMO–LUMO 能隙反而小于完全共价的 N$_2$ (Bickelhaupt et al., 1998)\cite{bickelhaupt1998might}。
这里把数值舍入到两位,已经足够。一切都是为了讨论趋势。
当过渡金属还有剩余电子,即具有开放的 $d$ 壳层,开始在电子方面起作用时,氧化物钙钛矿体系才真正变得有趣,例如 BaFeO$_3$ (Hoedl et al., 2022)\cite{hoedl2022orbital}。