


本文是「分子与固体中的化学成键」系列的第 10 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 附录(第 6 章)的中文译本(DOI)。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
八隅体规则
八隅体规则是一个巧妙的概念,用于计算大量分子中的价电子数。这些分子包含几个特殊的轻原子,都来自第一个长周期,也称第二周期,即 Li 到 Ne 之间的元素。在这一周期中,C、N、O 和 F 严格遵守八隅体规则。这是什么意思呢?
首先回忆一下,所有元素都倾向于获得稀有气体的壳层,至少我们是这样认为的。因此,来自第一个短周期的 H——这个周期只有 H 和 He——通过 H–H 单键形成 H$_2$ 分子,见第 3 章。把共享的两个电子计入每个 H 原子,是的,我们把它们算了两遍,像个腐败的会计,但请不必担心,那么,左、右两个 H 原子都各有两个电子,都对应于 [He] 组态,如图 A1 所示。第一个长周期中的 C、N、O 和 F,倾向于模仿具有 [Ne] 组态的 Ne 原子的电子数,即八个电子,这就是八隅体一词的由来。因此,四面体形的甲烷分子 CH$_4$ 有一个中心 C 原子和四个 C–H 单键,每个键由两个电子“填充”,所以 C 的电子数为 $4\times2=8$,满足八隅体规则。同样,在氨分子 NH$_3$ 中,N 原子有一对非键电子和三个 N–H 单键,因此为 $2+3\times2=8$,也满足八隅体规则。在水分子 H$_2$O 中,氧原子有两对非键电子,并形成两个 O–H 单键,得到 $2\times2+2\times2=8$。确实有效!在氟化氢 HF 分子中,F 有三对非键电子和一个 F–H 单键,因此为 $3\times2+1\times2=8$。为了避免单调,当原子数太少时,大自然又发明了双键和三键,以继续遵守八隅体规则。因此,O$_2$ 分子具有一个 O=O 双键,共享四个电子,每个 O 另外还有两对非键电子,所以,左、右任一 O 原子的电子数均为 $2\times2+4=8$。1在 N$_2$ 中,有一个 N$\equiv$N 三键,共享六个电子,每个 N 还有一对非键电子,因此,每个 N 的计数为 $1\times2+6=8$。故事就这样继续,甚至适用于更复杂的分子。重要的消毒剂甲醛 H$_2$CO 是一个可爱的三角形分子,有一个中心 C 原子、一个 C=O 双键,共享四个电子,以及两个 C–H 单键。因此,C 的电子数为 $4+2\times2=8$。试着自己画出来!由于几乎整个有机化学都由 C、H、N 和 O 构成,八隅体规则对这门学科而言几乎是一条定律,任何有机分子的球棍模型都受益于此。有机化学想必不会太难,我在微笑。2
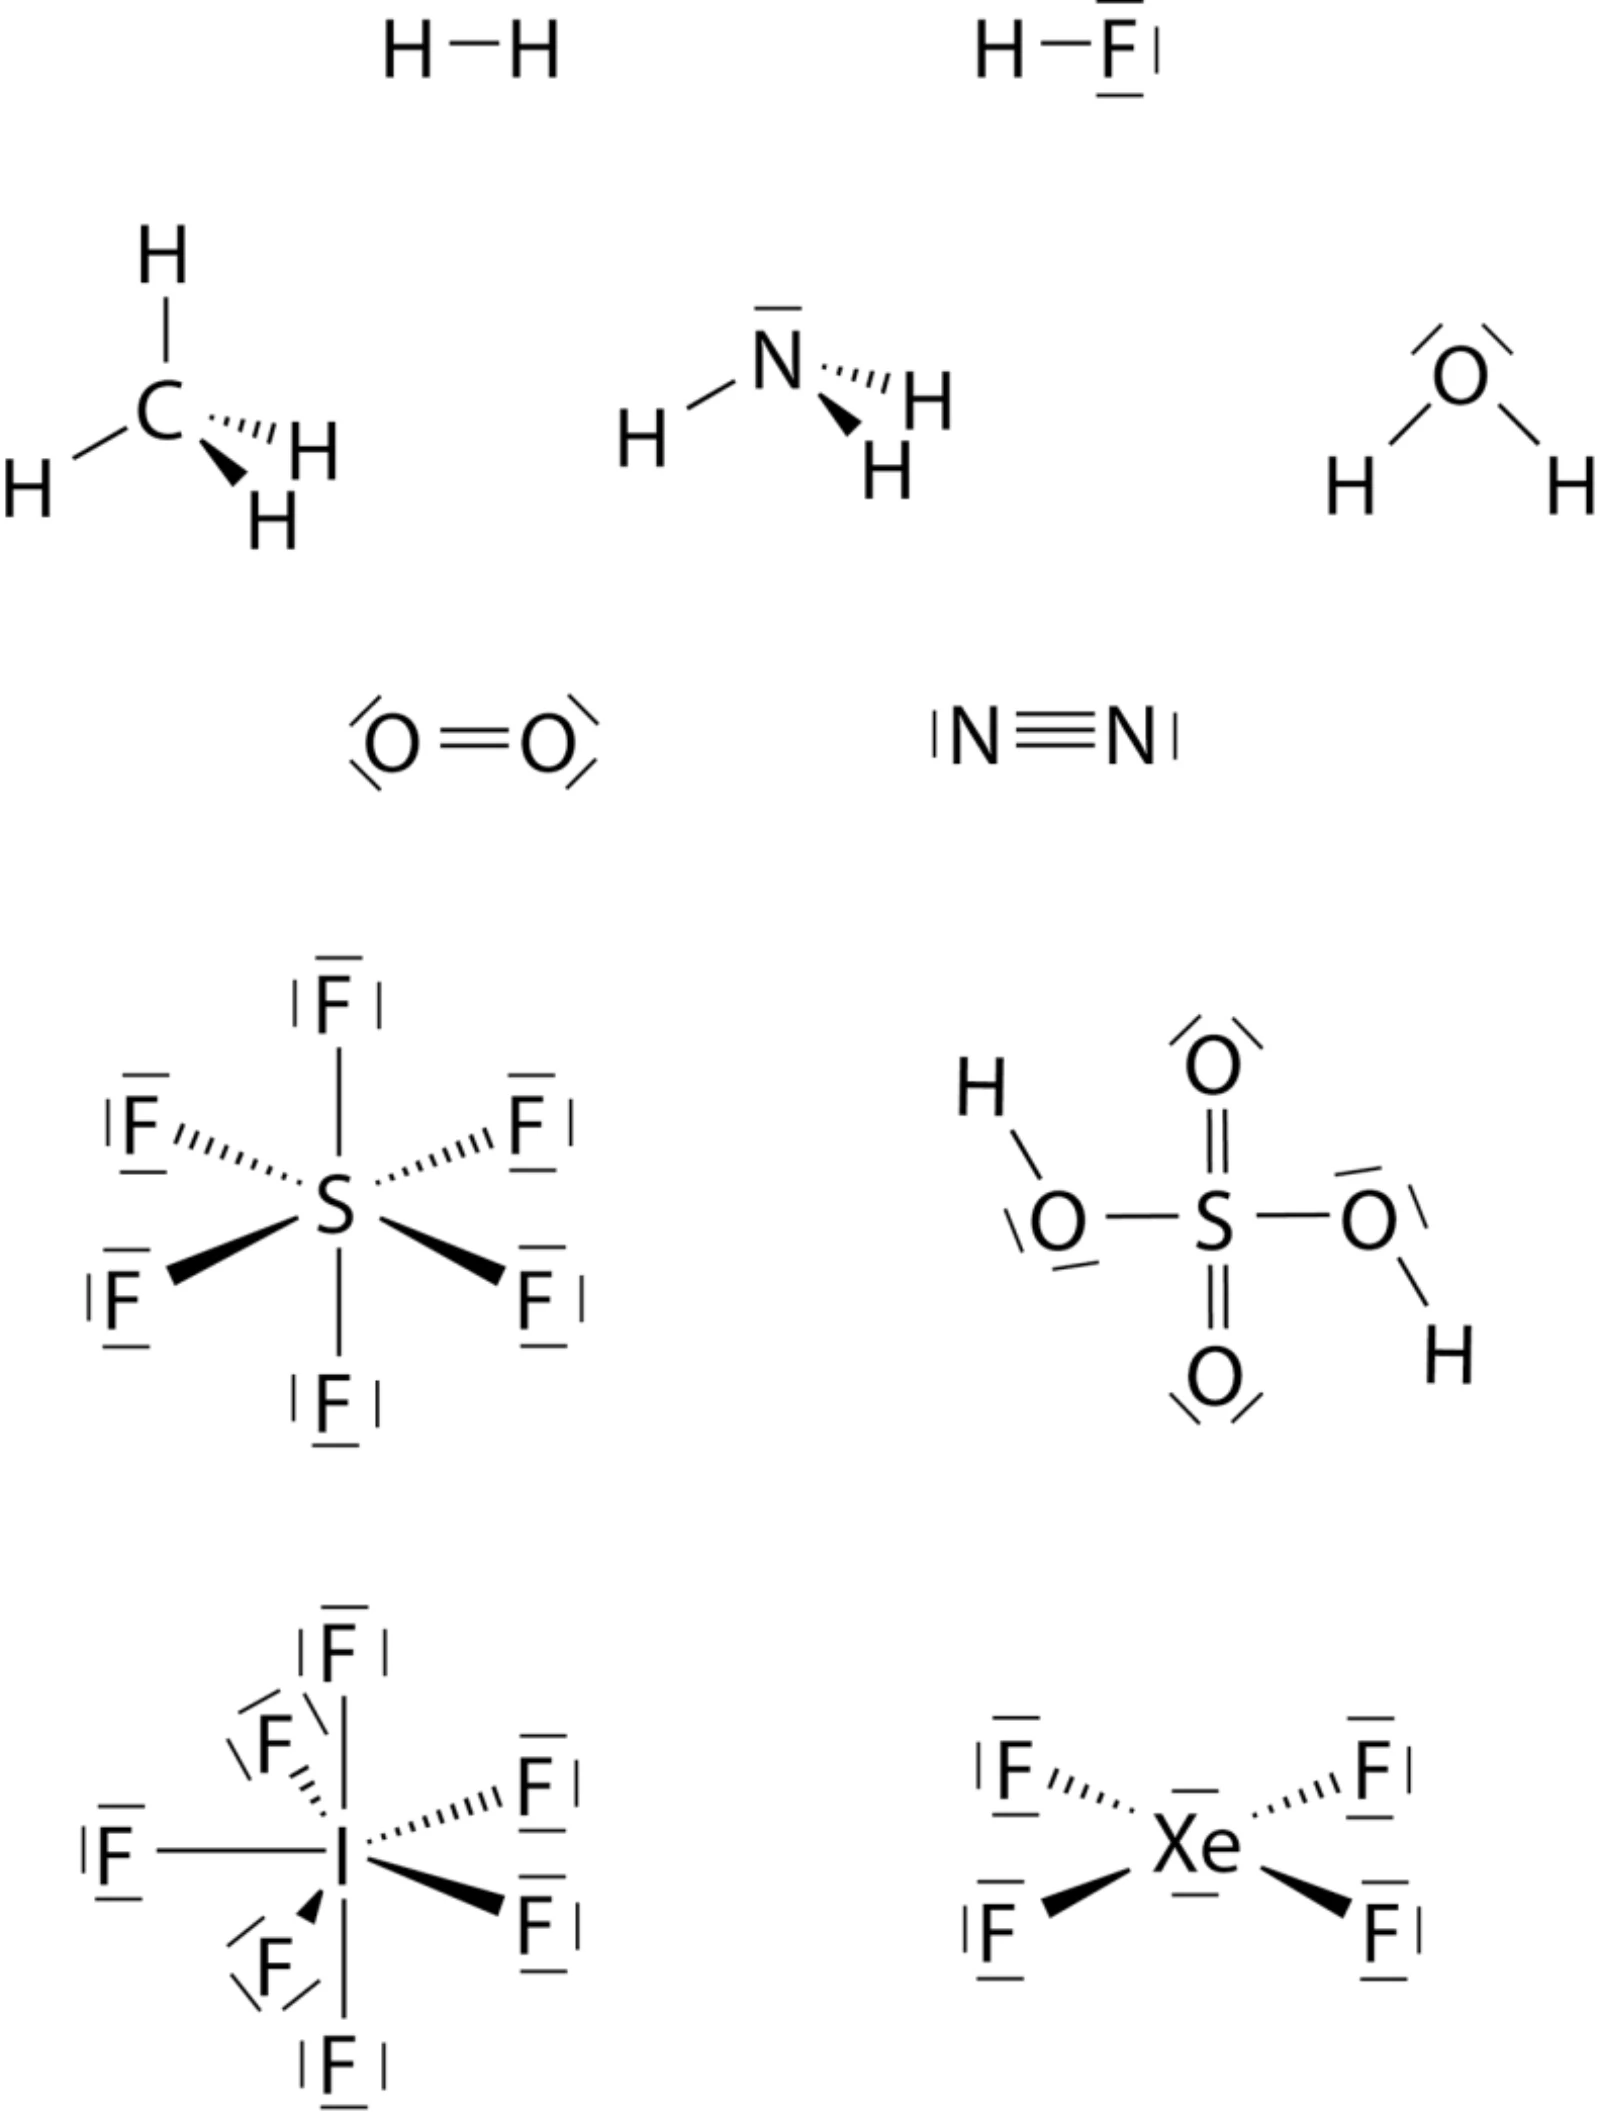
图 A1: 几种基本分子的 Lewis 结构式。专业化学家会注意到,这里有意没有使用“形式电荷”,它将首次出现在附录 F 中。对于具有两个未配对电子的三重态 $^3$O$_2$,在示意图中把一条“–”换成两个“$\cdot$”,会更加照顾理论,但人们几乎从不这样做。
对于第一个长周期元素的更高同系元素,例如第二个或第三个长周期的元素,八隅体规则不再成立,硫就是一个突出的例子。3例如,十分正常的六氟化硫 SF$_6$ 分子形成一个完美的八面体,其中 S 原子通过六个 S–F 单键与 F 相连,因此,硫的电子数为 $6\times2=12$。这与八隅体规则严重冲突,但 S 原子根本不在意。硫酸 H$_2$SO$_4$ 中也存在同样的问题,至少在把 S 与 O 之间写成双键时如此。顺便说一句,这个双键值得怀疑,优秀的无机化学教科书已有讨论 (Holleman et al., 2007; Greenwood & Earnshaw, 1997)\cite{holleman2007lehrbuch,greenwood1997chemistry};用形式电荷可以缓解不满足八隅体所造成的困扰,见附录 F。只要大自然涉及更高周期的元素,也就是说,分子变得更加“无机”,就会出现大量其他违反八隅体规则的情况。4
八隅体规则及其偏离的重要性,无论怎样强调都不为过。20 世纪上半叶,优秀的合成化学家成功制备出 BrF$_5$(中心 Br 原子有 12 个电子)、IF$_5$(中心 I 原子也有 12 个电子),甚至 IF$_7$(中心 I 原子有 14 个电子,想象一下吧)。也就是说,中心原子越重,偏离八隅体规则的倾向或容忍度就越大。这可能是一种几何效应,因为中心原子周围的空间更大。成键伙伴也应该具有很强的电负性。这也是 Bartlett、Hoppe 及其同时代化学家在 20 世纪 60 年代初寻找 Xe 的氟化物的原因之一 (Bartlett, 1962)\cite{bartlett1962xenon},因为 Xe 恰好是 I 原子的近邻。如果碘不遵守八隅体规则,那么,尽管中性氙原子具有电子八隅体,它又为什么必须遵守呢?随后,第一种稀有气体二元化合物——令人赞叹的 XeF$_2$,其中 Xe 有 10 个电子——终于被合成出来 (Hoppe et al., 1962)\cite{hoppe1962fluorination}。之后,又出现了许多其他化合物,例如 Xe 有 12 个电子的 XeF$_4$ (Claassen et al., 1962)\cite{claassen1962xenon},以及有 14 个电子的 XeF$_6$ (Hoppe, 1964)\cite{hoppe1964valence}。瑞典皇家科学院想必知道,为什么这项成果不值得授予诺贝尔化学奖。
电负性
按照 IUPAC 的定义,电负性是给定化学元素的原子在形成化学键时,吸引共享电子或电子密度的倾向。这个概念通常归功于 Pauling,因为他首先提出了定量标度,但这个术语最早由 Berzelius 使用,而且显然,类似思想甚至可以追溯到 Avogadro,尽管这听起来令人惊讶 (Jensen, 1996)\cite{jensen1996electronegativity}。你已经猜到了,电负性不是可观测量,另见附录 D;它是一个模糊的描述符,综合了电化学势、键能和反应性等多个化学变量。5
人们把 Pauling 与电负性联系起来,是因为,如前所述,他巧妙地利用元素的解离能,也就是热化学数据,通过精巧的计算,建立了定量的电负性标度。这样,这种方法不再是纯定性的,在那个认识尚不清晰的年代,大大增加了其可信度。建立标度需要一个参考点,氢很合适,由此得到最常用的电负性标度:H 为 2.20,Li 为 0.98,Be 为 1.57,B 为 2.04,C 为 2.55,N 为 3.04,O 为 3.44,F 为 3.98。因此,F 是电负性最高的元素,电负性约为 4,很容易记住。
后来,又出现了其他标度。例如,Mulliken 使用电子亲和能与电离能的算术平均值,只要原子数据已知,这种方式就很好用。Allred 和 Rochow 的方案,则用有效核电荷除以共价半径的平方来近似电负性,也得到了令人满意的标度。还有更多标度,它们都很好用,显示相同的定性趋势;当然,例外也证明了规则。别忘了,电负性也可以用密度泛函理论 (DFT) 表述。Parr 和 Pearson 将它表示为固定外势时能量对电子数一阶导数的负值,即 $\chi=-\mu=-(\partial E/\partial N)_v$,称为绝对电负性,在数值上等价于 Mulliken 的计算方式 (Pearson, 1988)\cite{pearson1988absolute}。6故事还在继续,最近又出现了一种以价电子基态能量为基础的电负性定义 (Rahm et al., 2019)\cite{rahm2019electronegativity}。
考虑上述定义 $\chi=-(\partial E/\partial N)_v$,就很清楚:相同原子构成的、组成相同但结构不同的分子或固体,即异构体或多晶型,应具有不同的电负性,因为这个导数不仅依赖组成,也依赖结构;$E$ 与 $N$ 的关系图应当不同。下面举一个简单例子来说明。
CaO 以 [NaCl] 结构类型结晶,但也存在堆积更致密的 [CsCl] 型,还可以设想堆积更疏松的 [ZnS] 型。显然,[NaCl] 基态的能量最低,其次是 [ZnS] 型,最后是高压 [CsCl] 型 (Dronskowski, 2005)\cite{dronskowski2005computational}。Ca 在与 O“形成化学键时吸引共享电子或电子密度”的倾向必然改变,因此,其电负性也随结构改变而变化,这是显然的。我们可以用平面波 GGA 计算得到的 Löwdin 电荷,以及 Ca–O 键的 ICOBI 值来说明。
在 [NaCl] 基态中,Ca 的电荷为 $+1.53$,Ca–O 的 ICOBI 为 0.10,即 CaO$_6$ 八面体的键级为 0.60,略多于半个键。在 [ZnS] 型中,Ca 的电荷稍大,为 $+1.61$,ICOBI 为 0.14,CaO$_4$ 四面体的键级为 0.56,比前者略小。在 [CsCl] 型中,Ca 的电荷为 $+1.59$,ICOBI 为 0.07,对应于 CaO$_8$ 立方体的键级 0.56,与闪锌矿型相似。
显然,在最稳定的 [NaCl] 型中,CaO 的离子性最弱,共价性最强,这是一个非常有趣的发现。Ca 与 O 共价共享了更多电子,却向 O 净转移了更少电子,因此,Ca 在 CaO 的不同多晶型中的电负性必定不同。在这一点上,IUPAC 的定义略有矛盾,至少不太有帮助。
晶格能
按静电学定义的晶格能,是固态化学推理中一个真正的“恐龙”,用一两个简单例子就能解释。以岩盐 NaCl 为例,这个概念设想 NaCl 可以以某种神奇的方式蒸发成彼此孤立的 Na$^+$ 和 Cl$^-$ 离子,如下所示:
$$ \mathrm{NaCl}_{(s)}\rightarrow\mathrm{Na}^{+}_{(g)}+\mathrm{Cl}^{-}_{(g)}, $$
这是一个相当大胆的假设,用于定义一个能量参考点,固体中所有其他、往往相当高级的计算,都需要与它比较。然而,在气相中,实际存在的是一个成键相当弱的 NaCl 分子,它并非由离子作用力维系,Na–Cl 距离为 2.36 Å (Müller et al., 2021)\cite{muller2021crystal}。因此,把离子之间相距无穷远的状态作为参考点,当然是个很好的主意,对应于 $V\rightarrow\infty$ 和 $p\rightarrow0$,但在物理上仍然值得怀疑。当然,可以比较 NaCl 和 KCl 等物质的不同晶格能,其相对大小可以告诉我们一些通过熔化温度表现出来的稳定性信息;但必须明确晶格能或晶格焓的符号、参考态与模型。对 NaCl 这类盐,气相离子参考态可在 Born–Haber 热化学循环中明确定义;理想点电荷模型的局限,不等于晶格能本身没有物理意义。然而,建立在库仑定律之上的静电晶格能,显然不会灭绝;因为太容易理解,它仍会作为一种活化石,在教科书中生存下去。关于它,已有很好的论述 (Greenwood, 1968)\cite{greenwood1968ionic}。
同一种晶格能用于 BaTiO$_3$ 等三元相时,甚至“错得更多”,因为这里又设想 BaTiO$_3$ 可以蒸发成 Ba$^{2+}$、Ti$^{4+}$ 和 O$^{2-}$ 离子。这显然已经进入纯粹科幻的领域,因为孤立的 O$^{2-}$ 并不存在,它在热力学上不稳定。因此,委婉地说,这样的晶格能的含义有些定义不清。注意,许多阴离子只能在固体中存在,因为它们受到周围所有阳离子的稳定作用。当然,相对晶格能的比较完全可能是有效的。因此,可以从晶格能的角度比较 BaTiO$_3$ 与 SrTiO$_3$,这没有问题。
也别忘了,晶格能与马德隆能存在区别,这一点有时被错误地忽略。计算静电学定义的晶格能,需要把晶体的全部静电能量相加,包括所有离子之间的短程泡利排斥项;由于只有阳离子与阴离子会彼此接近,这只影响最短的离子间接触。如果有意排除这一排斥项,由此定义的马德隆能就比晶格能略微更负,差别约为 10% (Dronskowski, 2005)\cite{dronskowski2005computational}。
量与实体
毫无疑问,量子理论和量子力学,或者波动力学,属于人类最伟大的成就。这些自然科学领域是一个真正的福音,不仅因为它们使我们理解原子尺度的世界,以令人着迷的精度计算原子、分子乃至更大体系、直到人类宏观尺度上的行为,也因为它们使我们对世界本身的认识更加清晰。例如,纠缠光子的行为明显违背直觉,却展现了现实的量子基础,尽管乍看之下十分奇怪。我们仍不知道量子计算机将如何改变量子化学,但观察这些发展,一定令人兴奋。
然而,仅从薛定谔方程及其相关方程出发进行化学思考,也可能有缺点。用一个刻薄的漫画形象来描绘计算科学家——多半是理论物理学家,也可能来自化学——他坐在一个能想象到的最小的盒子里,这也称为还原论 (Primas, 1981)\cite{primas1981chemistry},根据科学结果是否涉及实验可观测的内容,即量子力学的可观测量,来评价任何科学成果。这种思路未必错误,至少只要术语,尤其是可观测量,定义清楚,它就可能成立;但它可能导致毫无成果的结论。下面这个想法,在茶歇时一再听到:对于任何可观测量,或者简称观测量,都存在一个自伴的、或厄米的算符,把它应用于薛定谔方程,就得到该观测量。例如,哈密顿算符给出可以测量的能量,如几个 eV,也就是把它量化。如果没有厄米算符,就没有可观测量,“它”,无论这个“它”指什么,都不能被测量。所以,不能被观察或测量的事物就不存在,至少在这些人的脑海中不存在,故事到此为止。7
在我看来,这种据说是量子理论的精确真理的说法,严重地过度简化了我们的世界。首先,稍加思考就会发现,任何可观测量都是 只有借助理论,才能从某种观察中合理地推导出来的。其次,为了在理论上处理微观对象,例如分子,需要把它分离出来;这又是一个巨大的干预,会在后续分析中产生问题。如果出了问题,该怪谁呢?不过,还是具体一些吧。
考虑一个简单例子:苯 C$_6$H$_6$,芳香分子的典型代表,在标准条件下是液相,具有非常独特的芳香气味,这也是其名称的由来。现在,把其中一个 H 原子换成羧基,就得到苯甲酸 C$_6$H$_5$CO$_2$H,它表现为固态材料。读者可以相信,这两个分子的薛定谔方程看起来完全一样。如果理论家没有学习化学思维,就很难从数值结果中真正提取出化学上的差别。为什么呢?羧基这类官能团的定义,是化学中的创造;它不对应于量子物理中的概念,却决定了苯甲酸具有酸性的化学行为,就像其他具有这种官能团的酸一样。当然,可以采用玻恩–奥本海默近似,固定原子核,再分别进行两次计算,但如何识别羧基呢?读者也可以相信,这类官能团没有相应的厄米算符,那么,在计算上该如何处理官能团?它不是可观测量,所以就不存在吗?
官能团 CO$_2$H 当然存在,而且不仅存在于苯甲酸中,也存在于无数其他有机酸中。8这就是化学上识别所谓实体的一种方式,它们不是可观测量。羧基是一个化学实体,羰基是另一个实体,亚胺基又是一个实体。还有许多其他化学实体,很早就被引入,以把化学塑造成一门“独立”的科学,让化学变得有意义,而且非常成功。化学就是这样,它的复杂性要求借助这种“模糊”逻辑才能前进。由于实体完全有效,而且可以在熟练化学家的手中被操纵,例如,可使用 Friedel–Crafts 酰基化反应,在苯环上引入酰基、生成芳香酮;不能把普通酰基化直接写成由苯生成苯甲酸,后者需要另外的合成步骤。是的,一个实体可以变成另一个实体。也就是说,实体是一个可以用相应科学——这里是化学——的语言进行模糊定义的对象,而且还可以通过实验研究,或按照物理学家常用的说法进行“制备”,以开展恰当的考察。你或许已经猜到了:化学键是一个实体,不是一个量,但当实体被巧妙地表述之后,就可以将它量化。虽然化学键没有厄米算符,但只要恰当地明确我们所指的是什么,就可以仔细研究,得到有用的结果;例如,CH$_4$ 和 SF$_6$ 中的双电子单键,却未必包括 NaCl 和 CaO 中的情况。
如果从分子化学中导出的量与实体之间的对立,还不能说服你,下面再举一个例子。原子由原子核以及绕它运动的电子构成,但不存在任何能够把原子核作为可观测量给出的厄米算符。9如果怀疑,试着想象一下原子核的物理单位:磅每平方英寸?英里每加仑?华氏度?当然,我是在开玩笑。但是,原子核是一个定义明确的实体,借助合适的仪器,也可以被研究和操纵。因此,Hahn 和 Strassmann (1939)\cite{hahn1939den} 在 1938 年成功分裂了原子核,而且证明了这一点,因为他们识别出了实体。通过这种做法,他们挑战了当时对核反应的认识,而不是违反自然界的物理规律,也打破了开头提到的那个小盒子,从化学角度重新定义了核科学,同时开辟了核物理的新领域。想一想实体吧,它们是很有用的构造,尤其对于化学如此,也可以考虑学习化学哲学 (Schummer, 1998)\cite{schummer1998chemical}。
第二周期,即 Li–Ne 元素的特殊地位
读者可能还记得附录 A:C、N 和 O 等元素在化学中具有特殊地位,因为它们严格遵守八隅体规则,而它们更高周期的同系元素却不遵守。这些轻原子也容易形成双键或三键,与更高同系元素不同。第二周期的元素,也就是第一个长周期,两种说法含义相同,原子确实很小,比更高同系元素小得多;它们也具有较强的电负性,比更重的元素更强。为什么呢?
在解决这个谜题之前,先提醒自己:上述轻元素在很大程度上定义了分子有机化学。因此,虽然数量很少,我们说的只是屈指可数的几种元素,肯定不是组成整个周期表的其余约一百种元素,但它们在化学上很重要。因此,化学家把它们的化学和成键行为总结成各种规则,其中八隅体规则最重要。也就是说,教科书通常用这些轻原子组成的小分子来介绍化学键理论,这有充分的、或者至少可以理解的理由。然而,转向更高同系元素组成的较重分子时,所有这些分子都像是奇怪的例外。因此,例外比预想的多,原因仅仅是化学家决定,把真正的例外——C、N、O 等——的化学称为正常,而把周期表中明显占多数的其他所有元素的化学称为例外 (Kutzelnigg, 1984)\cite{kutzelnigg1984chemical}。很有趣,不是吗?可以说,这是化学心理学、有机化学的主导地位,以及整个生物世界的重要性共同造成的。
但是,第一个长周期的这些轻元素为什么如此不同?虽然解释起来相当容易,这个问题至今仍未得到足够广泛的介绍,因此,让我们在这里作稍加简化的介绍。当第一个短周期结束,达到 $[\mathrm{He}]=1s^2$ 组态之后,从锂原子开始填充 $2s$ 轨道,随后填充三个 $2p$ 轨道。因此,硼的电子组态为 $2s^2 2p^1$,碳为 $2s^2 2p^2$,氮为 $2s^2 2p^3$,氧为 $2s^2 2p^4$,氟为 $2s^2 2p^5$。需要知道,所有这些价电子都受到内层芯电子的屏蔽,这里是 $1s^2$,但程度不同。由于轨道的拓扑结构不同,具有相同角动量量子数的轨道,因形状相似,可以很好地屏蔽其同类轨道所感受到的裸核势。因此,$s$ 轨道很好地屏蔽 $s$ 轨道,$p$ 屏蔽 $p$,$d$ 屏蔽 $d$,$f$ 屏蔽 $f$;但例如,$s$ 轨道不能充分屏蔽 $p$ 轨道,$f$ 轨道也不能充分屏蔽 $d$ 轨道 (Burns, 1964)\cite{burns1964atomic}。
于是,我们终于意识到,仿佛有人“忘记”建立 $1p$ 轨道了。按照适用于原子,也就是球对称势的量子力学定律,它根本不存在。内层 $1s$ 电子会屏蔽 $2s$ 与 $2p$ 所受的核吸引,只是程度因径向穿透不同而有差异。没有内层 $1p$,意味着 $2p$ 不必与已占据的内层 $p$ 轨道正交,有助于解释它相对于后续周期 $p$ 轨道的特殊收缩;但不能据此说 $1s$ 不屏蔽 $2p$,也不能断言 $2p$ 所感有效核电荷必定高于 $2s$。10由此,$2p$ 轨道收缩,整个原子变小;原子本征值的能量降低,因此,进入的电子获得更多能量,受到更强吸引,原子的电负性提高;$2s$ 与 $2p$ 轨道占据大致相同的空间区域,允许 $sp$ 混合,或者物理学家所谓的“杂化”,见附录 H,最终使 O$_2$ 和 N$_2$ 等分子中的多重成键成为可能。同样,由于 $s$ 和 $p$ 电子处于相同空间区域,大自然基本上一视同仁地对待它们;让 $s$ 和 $p$ 一起接近 [Ne] 组态,形成一个简单的八隅体,就足够了。这只发生于第二周期,或第一个长周期,因而产生了其特殊的化学成键。
注意缺失的 $1p$ 轨道!它解释了为什么第二周期与众不同,以及为什么有机化学,还有由这些分子构成的我们自己,能够存在,谢天谢地 (Harris & Jones, 1979)\cite{harris1979bonding}。当然,它也与材料科学有关,使介电材料 BeO 不同于所有其他碱土金属氧化物 (Reitz et al., 2023)\cite{reitz2023atomistic}。类似效应也存在于第一个 $d$ 系列,即填充 $3d$ 轨道的元素,见第 4.5 节。因为没有 $2d$ 轨道,这又是一次原子层面的“编织失误”,$3d$ 得不到充分屏蔽,因而更加收缩,因此,这些原子会形成磁性或有色化合物等。同样,由于没有 $3f$ 轨道,$4f$ 元素,即镧系元素,具有非常收缩的 $4f$ 轨道,使它们也成为应用于磁性和具有极窄波长的发光方面的优良原子。这个效应有一个名称,有时称为“首生排斥” (Kaupp, 2007)\cite{kaupp2007role}。
氧化态或氧化数、离子电荷与形式电荷
抱歉,这又是一节关于术语的内容。大多数化学家都知道,或者应该知道,上述三个术语含义完全不同。因此,与来自其他领域、虽然聪明却缺少化学训练的人交流时,难免出现语言上的混淆和误解。为了避免这种误解,下面简要总结这些化学用语的含义。
氧化态或氧化数,是分子或分子离子中原子的一个完全虚构的电荷。其假设是,按照电负性差,把所有极性键当作完全离子性的键来拆分,也就是所谓的“离子极限”。听起来有些抽象,来看几个例子。在氢化钠 NaH 中,Na 的电负性低于 H,因此写成 Na$^+$H$^-$,或者 Na(+I) 和 H(–I),分别使用上标阿拉伯数字或普通罗马数字。两个离子都达到稀有气体组态,Na 为 [Ne],H 为 [He];H 变成阴离子,因此化学家称它为氢化物。然而,在氯化氢 HCl 中,按照电负性差,可以写成 H$^+$Cl$^-$,或 H(+I) 和 Cl(–I),很容易;这次氯是阴离子,因此称为氯化物。在一氧化碳 CO 这类简单的分子氧化物中,氧化态或氧化数写为 C$^{2+}$O$^{2-}$,或 C(+II) 和 O(–II)。固态氧化钙,也就是石灰 CaO,也同样写成 Ca$^{2+}$O$^{2-}$,或 Ca(+II) 和 O(–II)。如果存在 O–O 单键,例如过氧化氢 H–O–O–H,氧化态只能写为 (H$^+$)$_2$(O$^-$)$_2$,或 H(+I) 和 O(–I)。对于 MnO$_2$,写成 Mn$^{4+}$(O$^{2-}$)$_2$,或 Mn(+IV) 和 O(–II);在 KMnO$_4$ 中,氧化态写成 K$^+$Mn$^{7+}$(O$^{2-}$)$_4$;甚至对于极性共价的 IF$_7$,也会写成 I$^{7+}$(F$^-$)$_7$,无论其共价特征如何。化学家只是希望在假定离子极限的情况下,对价电子进行收支平衡。很容易,不是吗?
现在想象一下,要计算晶体 CaO 的晶格能或马德隆能,该使用什么离子电荷呢?按照某种可以称作晶体化学传统的习惯,化学家通常把氧化态用作离子电荷,因此 Ca 为 $+2$,O 为 $-2$。这是一种高度简化的认识,但同样假设离子极限时,如此高的电荷看起来是合理的。计算晶格能或马德隆能时,人们确实这样做,至少过去曾经这样做。别忘了,在 20 世纪上半叶,这种过度简化的离子认识几乎没有替代方案,因此,我们这些 21 世纪的人应当宽容一些。稍加思考也会发现,对于被认为具有离子性的 CaO 等相,这个认识或许完全可以接受;但对于固态 Mn$_2$O$_7$ 等更具分子性的化合物,Mn 的真实电荷肯定不是 $+7$,而小得多,O 的电荷大小也比通常的值小,并非 $-2$。原因在于,极不稳定且具有爆炸性的 Mn$_2$O$_7$ 是一种 分子化合物。11以分子形式存在,提示的是共价性,而不是离子性。尽管如此,给 Mn 和 O 分别取 $+7$ 和 $-2$,有时称为“图画书电荷”,来自德语 Bilderbuchladungen,当且仅当坚持离子极限时,仍显得合理。这是一个巨大的过度简化,不应忘记。
为了更好地计算,更真实的电荷应建立在量子力学计算之上,可以划分波函数,例如 Mulliken 或 Löwdin 电荷,也可以划分密度,即 Bader 电荷;如果原子彼此重叠,而它们确实会重叠,后一种方式尤其有问题。无论如何,所有这些划分都具有一定的任意性,因为在物理上不可能测量分子中某个原子的电荷,它不是可观测量;当然,简单离子或复杂离子整体的电荷可以测量。因此,最好把计算电荷与其他物理性质比较,得出间接结论。简单地说,要做到这一点,这些电荷应该具有化学意义。你可能已经猜到,分子中的原子是一个实体,而不是一个可观测量。
形式电荷又是另一个术语,与前面的电荷毫无关系。计算形式电荷时,假设化学键均裂,不考虑电负性差,也就是寻求“共价极限”。举一个简单例子,仍采用 CO 分子,它的 C 与 O 之间有一个 C$\equiv$O 三键,C 和 O 各有一对非键电子。因此,Lewis 型电子组态可以写成 $|\mathrm{C}\equiv\mathrm{O}|$,C 与 O 共享 6 个电子,另外有 $2\times2$ 个孤对电子,总共 10 个电子。CO 并不违反八隅体规则,C 和 O 都具有八隅体,但它并不特别稳定,很愿意被氧化成热力学终点二氧化碳 CO$_2$。
把 6 个共享电子按均裂方式分给 C 与 O,C 得到 3 个,O 得到 3 个,因此,C 的原子电子数为 $2+3=5$,O 同样为 $2+3=5$。但中性 C 原子有 4 个价电子,因此,在假定共价极限时,它现在形式上带 $-1$ 电荷。中性 O 有 6 个价电子,因此,在 CO 中,它形式上带 $+1$ 电荷。当然,这违背了电负性,但化学家就是这样做的。为了表明自己并非完全当真,化学家会在电荷周围画上小小的曲线圈,如图 A2 左上所示。
丰富的化学经验表明,如果同一个分子有几种可选择的价键电子组态,与电负性相符的那些最接近现实;用更理论化的语言说,它们在共振混合中占主导。在 CO 中,图 A2 左上的 Lewis 示意对应于这个组态,因为只有它允许存在 1.13 Å 的三键,因此,我们已经有了合适的表示。不过,这种组态使 C 为负、O 为正,与电负性差相反,让我们预期化学中常用的偶极箭头从 O 端指向 C 端,即从正端指向负端;它与物理学中电偶极矩矢量的方向相反。令人惊讶的是,实验中确实发现了这一点:偶极矩几乎为零,表明分子的 C 端为负极、O 端为正极;这并不直接决定某种原子分区下 C 与 O 的净电荷正负。因此,CO 的形式电荷确实具有化学意义,尽管看起来有些奇怪;约 0.11 Debye 的小偶极矩,可以通过量子化学分析轻松理解 (Frenking et al., 2007)\cite{frenking2007electronic}。12为求完整,左下还画出了另一种 Lewis 结构式,这次涉及一个“配位”键 (Nandi & Kozuch, 2020)\cite{nandi2020history},它已经在不使用形式电荷的情况下,表明电子密度从 O 给予 C,与实验偶极矩相符。不知出于什么原因,这种 Lewis 表示方式并未得到广泛使用。
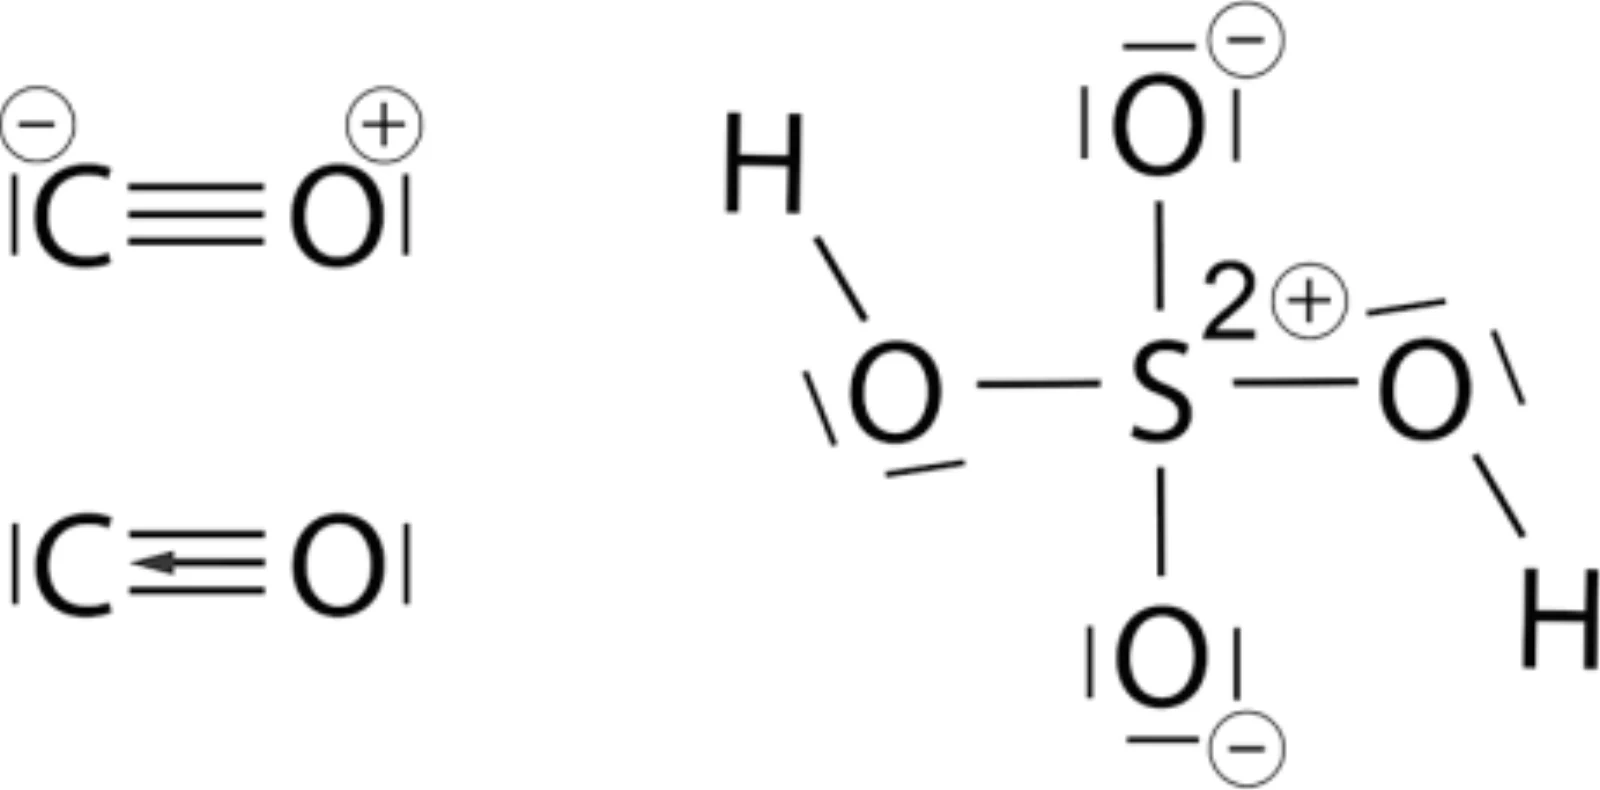
图 A2: 一氧化碳分子 Lewis 结构式中的形式电荷(左上),以及包含所谓“配位”键的另一种 Lewis 结构式(左下)。右侧显示硫酸改进的 Lewis 结构式,其中只有单键,但标有形式电荷。
画出形式电荷的方法,也有助于得到改进的硫酸 Lewis 结构式,如图 A2 右侧所示,可以与图 A1 比较。在新的表示中,硫与氧之间只有单键;硫现在具有电子八隅体,但两个 O 原子形式上各带 $-1$ 电荷,而硫原子带 $+2$ 电荷。这幅更具离子性的图景,表明所有 S–O 键更为相似,这是真的;但它过分强调了各 S–O 键在电荷转移上的差异,这并不是真的。用经典手段画出真实的量子化学图景,确实很困难。
狭义相对论的化学
人们未必会预想到,Einstein 的狭义相对论 (Einstein, 1905)\cite{einstein1905elektrodynamik} 会影响化学。但对于不少重要元素,过度简化地对周期表中的所有元素都使用非相对论波动方程,例如 Schrödinger 的方程 (Schrödinger, 1926a; Schrödinger, 1926b)\cite{schrodinger1926aquantisierung,schrodinger1926bquantisierung},在某些方面就会错误描述现实。事实上,在 Schrödinger 的巨大成就问世仅两年之后,Dirac 就提出了一个相对论版本的薛定谔方程,即所谓的 Dirac 方程 (Dirac, 1928)\cite{dirac1928quantum}。它不仅构成了相对论量子化学的基础,也预言了反粒子的存在,也就是同样的基本粒子,却具有不同的正负电荷。顺便说一句,Dirac 严重低估了自己方程的影响,后来错误地写道:“在考虑原子或分子结构以及普通化学反应时,相对论效应并不重要。”在这里,天才 Dirac 确实错得很厉害,13可能是因为他没有与经验丰富的无机化学家讨论自己的想法。
我们没有足够的时间,真正深入相对论量子化学 (Dyall & Fægri, 2007; Schwarz, 2010)\cite{dyall2007introduction,schwarz2010introduction}。它有不同的数学表示形式,而且确实难以理解。另一种方式是从薛定谔方程的视角看相对论;此时,下列相对论效应 (Pyykkö, 1988)\cite{pyykko1988relativistic} 表现为需要加入薛定谔图景中的微扰。
由于 $s$ 电子穿过原子核的概率不为零,重原子,例如 $Z=80$ 的 Hg,其 $1s$ 电子接近相对论速度,因此发生相对论质量增加,所属轨道的直径缩小,也可以说收缩。这个效应存在于所有 $s$ 电子以及类似的 $p_{1/2}$ 电子中,见下文,所以也适用于部分价电子,但 Dirac 忘了考虑这一点。第二,由于海森堡不确定性原理,靠近原子核的 $s$ 电子,其质量和电荷在空间中并不完全重合,称为 Zitterbewegung,德语意为“颤动”,仿佛电子的质量与电荷略微弥散开来。这个效应很小,稍微抵消了前面的轨道收缩。第三,广为人知的自旋–轨道耦合现象,随核电荷增大而显著增强;其标度取决于比较对象,氢样离子固定量子数时的精细结构劈裂近似按 $Z^4$ 增长,相对于非相对论能量的修正常按 $(Z\alpha)^2$ 增长,完全是相对论性的,导致具有不同量子数的新轨道,即所谓的旋量;对于 $p$、$d$ 和 $f$ 轨道,$\vec j=\vec l+\vec s$,且 $j=l\pm1/2$。计入自旋后,$p$ 壳层分裂为 $p_{1/2}$ 的 2 个态与 $p_{3/2}$ 的 4 个态,$d$ 壳层分裂为 $d_{3/2}$ 的 4 个态与 $d_{5/2}$ 的 6 个态;原书的“一个、两个”等采用的是成对计数。旋量的角向节点结构与普通实空间轨道不同,但不能说所有径向节点都消失。第四,三个效应叠加,尤其是收缩的 $s_{1/2}$ 和 $p_{1/2}$ 球形旋量屏蔽了原子核的库仑吸引,使 $d$ 和 $f$ 能级收缩较弱、能量升高,这是最重要的结果。
与那个并不存在的非相对论世界相比——别忘了,我们的世界是相对论性的,参考世界不存在,只是一个真正的思想实验——涉及重原子时,常常会发现键长缩短 (Pyykkö, 1988)\cite{pyykko1988relativistic}。例如,TlH 分子比非相对论世界中的稍小,PbO 分子中也有类似效应。即使镧系收缩,也带有少量相对论性质,约 10%。相比之下,由于间接效应,$5f$ 元素则会变大。
Cu、Ag 和 Au 的更高同系元素,称为錀 Rg,于 1994 年被合成出来;理论计算表明,它比所有更轻的同类元素都更小 (Fricke, 1975)\cite{fricke1975superheavy}。对于所有重主族元素,$6s$ 轨道都强烈收缩,使 $6s^2$ 组态额外稳定,因此,这两个电子的能量降低,更难用于化学成键。所以,与铟相反,铊更倾向于 $+\mathrm I$,而不是 $+\mathrm{III}$ 氧化数。同样,与锡不同,Pb$^{2+}$ 是一个合适的氧化态,Pb$^{4+}$ 则不是;铅蓄电池正是依靠这一点工作,没有相对论,它的电压就会小得多。同样的故事还延续到第五主族:Bi$^{3+}$ 更有利,而不是 Bi$^{5+}$。这才是最重主族元素中“惰性电子对”或“孤电子对”效应的真正来源。
所有直接和间接效应,似乎在金和汞原子中达到极致,使它们真正特殊,尤其是 Au。由于相对论,Au 呈金色而不是银白色,因为光学带隙缩小;它也是一个类似卤素的原子,在电子亲和能、电负性(接近碘)以及 Au$_2$ 的键能(接近 Br$_2$)方面,与较重的卤素相似。因此,存在一种名为 CsAu = Cs$^+$Au$^-$ 的金属间化合物,见第 4.5 节,它具有半导体性而不是金属性,这也不应该太令人惊讶。要怪就怪 Einstein 吧,我在微笑。
杂化与轨道混合
在某种意义上,我觉得量子物理和量子化学理论发展出完全不同的术语体系,颇为有趣。尤其是“杂化”一词,对物理学家和化学家有不同的含义。想象一下,你正在阅读一篇发表于知名物理期刊的论文,观察二氧化硅的 DOS;作者多半来自物理学,很可能通过局域 DOS 轻易发现,Si 和 O 都对费米能级以下的占据能级作出贡献。虽然 DOS 不包含任何成键信息,记得其中缺少轨道相位,但 Si $3p$ 与 O $2p$ 能级的能量接近、色散相似,会让作者得出“硅和氧的态在价带区域发生杂化”之类的结论。14使用“杂化”一词,只是希望表明 Si 和 O 的原子轨道确实相互作用,或按照化学家的说法,发生混合。这确实成立,无论称为杂化、相互作用还是混合。因此,物理学家的杂化,就是化学家所说的原子之间的轨道混合,无须担心。
然而,化学家谈论杂化时,指的是 Pauling 为简化甲烷 CH$_4$ 等小分子的量子化学处理所提出的巧妙思想,甲烷已在附录 A 中介绍。在量子化学早期,一切都靠手算,人们必须聪明一些,加快计算。因此,不必分别计算 C 的一个 $2s$ 和三个 $2p$ 轨道与四个 H 的四个 $1s$ 轨道的重叠,而可以把 C 的 $2s$ 和 $2p$ 轨道“杂化”,也就是幺正变换,成一套完全等价的四个 $sp^3$ 杂化轨道。它们有一个优美的性质,指向四面体的四个顶点,恰好是甲烷的形状;这样,只需计算一个碳 $sp^3$ 轨道与一个氢 $1s$ 轨道之间的重叠,事情就结束了。Pauling 确实很杰出 (Pauling, 1960)\cite{pauling1960nature}。15这种杂化不涉及任何化学或物理变化,只是改变表象或轨道拓扑。
不得不说,有些有机化学教科书,由此得出了极其错误的结论:CH$_4$ 呈四面体形,“是因为 C 原子发生了 $sp^3$ 杂化”。有些物理书也说,金刚石中的 C 原子是 $sp^3$ 杂化的,至少这会引起误解;若进一步把晶体硅的四面体结构归因于 $sp^3$ 杂化,就会把一种局域表象当作结构形成的物理原因;不过,$sp^3$ 型局域轨道或 Wannier 表象本身是可以构造的。例如,甲烷 CH$_4$ 的光电子谱显示一个类似 $2s$ 的 $a_1$ 能级,以及一个较宽的、类似 $2p$ 的 $t_2$ 能级,而不是某种类似 $sp^3$ 的东西。记住,对 $2s$ 和 $2p$ 进行杂化,仅仅是为了提高价键理论中的计算效率。在分子轨道理论中,普通的、未杂化的基组就很好。
那么,甲烷为什么是四面体形?C 与 H 之间会形成四个强单键,使 C 原子接近电子八隅体。因此,这些 C–H = 1.09 Å 的双中心双电子键,首先降低了能量。同样,H 原子具有 [He] 组态,因此,除非彼此过于接近,H 之间没有相互作用;如果太近,就会感受到已填充 $1s^2$ 原子轨道之间的泡利排斥。在 C–H 相互吸引,而 H–H 不吸引、甚至可能排斥的情况下,单从空间位阻来看,四面体就是大自然的最佳选择。16其他结构,例如平面四方形,需要特殊的电子填充,即在二价铂中可见的 $d^8$ 组态。
同样,在金刚石结构中,四面体形的 C 对四个双中心双电子键而言,是一个很好的选择,得到的总能量极接近真正的基态石墨,即使解析处理也如此 (Popov et al., 2019)\cite{popov2019relative}。在晶体硅中,金刚石型也能使 Si–Si 键得到优化。如前所述,不能仅以 $sp^3$ 杂化解释 Si 的构型;Si 的 $3s$ 与 $3p$ 径向分布和能量不同,使其混合特征不同于 C,但并不禁止构造 $sp^3$ 型局域表象,Si 原子不属于第一个长周期,见附录 E。因此,化学家花了很长时间,才最终制备出 Si=Si 双键。回到单质硅的结构问题,把四面体形 Si 视为 $sp^3$ 杂化、把三棱柱形 Si 视为 $sp^2$ 杂化的高度简化认识,传播得极为广泛,尤其是在物理学中,广泛到人们把它当作理所当然。这种说法若被当作几何形状的唯一物理原因,仍然过度简化;Si–Si 成键的 $3p$ 贡献很重要,但这不排除 $sp^3$ 型局域表象。
顺便说一句,为了恰当地处理八面体分子形状,Pauling 又发明了 $d^2sp^3$ 杂化轨道。这一物种只在过时的教科书中还有意义,在今天的化学中已经灭绝,因为它根本行不通。
超导与化学
自 1911 年发现超导以来,固态化学家通常对它有些不自在,因为这种宏观量子效应与化学思维的联系不够紧密,直到今天仍对研究产生严重影响。在某个非常低的临界温度 $T_c$,某些材料,可能是所有材料,没人知道,失去直流电阻,达到零值,使“永恒”的电流得以持续;同时出现理想抗磁性,即所谓的 Meißner–Ochsenfeld 效应 (Ashcroft & Mermin, 1976)\cite{ashcroft1976solid}。物理学界花了很长时间才理解,这涉及一种完全不同的物质形态。在传统 BCS 描述中,电子形成库珀对并建立宏观相干凝聚态,电子对具有复合玻色子的性质;但电子准粒子仍遵循费米统计,BCS 态也不能简单等同于理想玻色气体的 Bose–Einstein 凝聚。这里讨论的传统自旋单态超导中,配对电子的总自旋量子数为 $S=0$;但这不是所有超导配对的普遍限制。配对效应主要显现在费米能附近,凝聚的电子对提供无耗散电流通道,使材料整体表现出超导性。
把费米性的电子耦合成电子对,随后成为玻色子,在这里通常称为库珀对,需要一种特殊机制,例如通过集体振动,即声子,实现耦合。所谓 BCS 理论被证明极为富有成果,值得诺贝尔奖 (Bardeen et al., 1957)\cite{bardeen1957theory},并成为超导推理的事实标准,同位素效应一再证实了它。17其他更局域、更具电子性的机制,也可以设想。尽管成功,BCS 思想是在倒易空间中展开的,电子对在理解上难以把握:玻色子究竟是什么?而最终与费米子思维,即轨道、能级、能带等相联系的化学思维,在超导面前失效了。这就是为什么没有任何人,无论化学家、物理学家、材料科学家还是其他人,能够写出一种优良的新超导体的化学式,使其在标准压力下的转变温度达到 305 K,没人有头绪。这与预测另一种带隙比 GaN 小的半导体形成鲜明对比;当然是 GaP,这不需要 DFT。
同样,现有超导体在化学上如此多样,以至于人们只见树木,不见森林。第一个单质超导体是 Hg,另一个是 Pb;Nb$_3$Sn 是常见的金属间超导体;高温超导革命始于 La$_{1.85}$Ba$_{0.15}$CuO$_4$ 陶瓷,$T_c=35$ K (Bednorz & Müller, 1986)\cite{bednorz1986possible},随后是 YBa$_2$Cu$_3$O$_7$,$T_c=93$ K,适合用液氮。但 Rb$_3$C$_{60}$ 等富勒烯化物盐,$T_c=29$ K,以及有机电荷转移复合物 (Saito & Yoshida, 2011)\cite{saito2011organic},也是超导体;甚至含铁砷化物 Ba$_{1-x}$K$_x$Fe$_2$As$_2$ 也在 38 K 超导 (Rotter et al., 2008)\cite{rotter2008superconductivity}。它们在化学上有什么共同点?我们惊人地无法从结构和组成识别出低温性质,MgB$_2$ 的故事就是完美的证明:虽然早在 1912 年就已知晓,这个 Zintl 相,即 Mg$^{2+}$(B$^-$)$_2$,Mg$^{2+}$ 离子位于类似石墨烯的 B 层之间,会在 39 K 超导,却直到 2001 年才有人去测量,大概是一次偶然发现 (Nagamatsu et al., 2001)\cite{nagamatsu2001superconductivity}。
然而,超导确实有一些指纹,Bose–Einstein 的世界确实会“映照”进我们的 Fermi–Dirac 世界。例如,良好的金属导体 Cu、Ag 和 Au 不是超导体;需要合适的价电子浓度 (Matthias, 1955)\cite{matthias1955empirical};较高的 $\mathrm{DOS}(\varepsilon_F)$ 会产生较高的转变温度;铁磁性,因而包括 Fe,会与超导竞争,铁砷化物是例外;极高压力,例如氢化物中的数百 GPa,会诱发超导;等等,这些发现都不太具有化学风格。
化学图景最初由 Ogg 建立,他辨认出自旋相反的电子对,可以导致抗磁性和超导 (Ogg, 1946)\cite{ogg1946bose}。18原子轨道或分子轨道中的自旋配对,当然类似于化学思维;前面也已经见过具有奇特电子填充的复杂阴离子。结果表明,存在一整类二维金属,例如 $\mathit{Ln}_2\mathit X_2$C$_2$,其中 $\mathit{Ln}$ 为 $4f$ 金属,$\mathit X$ 为卤素,它们具有超导性,并可以通过取代、插层和同位素替换等方式,进行化学调控。由于它们的离子电子计数为 $(\mathit{Ln}^{3+})_2(\mathit X^-)_{2}\mathrm C_2^{4-}$,在结构上被夹在中间的碳二聚体,相当于 N$_2^{2-}$ 或 O$_2$,因此,相关电子很可能在 $1\pi_g^*$ 分子轨道中配对,见图 4.54,并与空的 $5d$ 能级重叠。实验和理论都可以证明,这些化合物的超导来源必定相当局域;相应能带结构既包含倒易空间某些区域中的平坦能带,即局域、与 C$_2$ 有关的能带,也包含其他区域中的陡峭能带,即离域、与 $\mathit{Ln}$–C 共价性有关的能带。而这种神秘的化学指纹,也出现在超导 MgB$_2$ 和高压下超导的 Te 中 (Simon, 2015)\cite{simon2015superconductivity}。
这些指纹是否最终能由超导的化学理论完整解释,目前还不清楚。不过,从理论支持来看,也需要合适的计算方法,尤其是能够正确计算 BCS 基态的方法。幸好,已经取得了一些进展:可以从平面波的有效单粒子 DFT 图景出发,把信息投影到原子轨道上,再导出电子结构,从而在理论上描述超导 BCS 相,以及自旋液体相,即共振价键 (RVB) 相 (Plekhanov et al., 2020; Tchougréeff et al., 2021)\cite{plekhanov2020solid,tchougreeff2021solid}。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识(本文)
对于一个涉及 $\sigma$ 键和 $\pi$ 键的分子,这是一幅高度简化的图景;由于电子相关,三重态 $^3$O$_2$ 的双自由基特征相当弱 (Borden et al., 2017)\cite{borden2017dioxygen}。
有机化学的复杂性、难度和优美之处,并不是由化学成键本身造成的,而是因为在 C、H、N、O 和少数其他原子张成的超曲面上,大量亚稳态分子的能量非常接近。把一个有机分子变成另一个,主要是动力学问题,未必是热力学问题;杰出的有机化学家精通于此。
“短周期”和各种“长周期”的说法可能引起混淆,因此有人提出另一套命名:极短周期(H–He)、短周期(Li–Ne、Na–Ar)、中等周期(K–Kr、Rb–Xe),以及长周期(Cs–Rn、Fr–Og)。
如今,人们几乎忘记了,90 多年前 Sugden 就认识到:如果在普通的双中心双电子键之外,还存在“半”键,即双中心单电子键,就不一定需要违反八隅体规则 (Sugden, 1930)\cite{sugden1930parachor}。我们如今知道,半键的概念完全有效,但它在当时遭到猛烈攻击,逐渐被遗忘。
一位理论研究的同事把化学称为关于复杂性的最简单的自然科学,他很可能是对的。
除此之外,在 DFT 框架中,还可以得到绝对硬度,即能量对电子数的二阶导数 (Parr & Pearson, 1983)\cite{parr1983absolute}。
即使在今天,也有人不知道,波函数可以从实验中得到恰当的重建;不过,这是另一个话题 (Schwarz, 2006)\cite{schwarz2006measuring}。
如果往前翻,图 3.4 中的分子就是这样的例子。
这个精彩的例子来自我的老朋友 Andrei L. Tchougréeff。
另一种说法是:$2s$ 必须与已填充的内层 $1s$ 正交,而 $2p$ 不必与 $1p$ 正交,因为没有 $1p$。当然,$2p$ 必须与 $1s$ 正交,但它仍然比必须与已填充内层 $2p$ 正交的 $3p$ 更加收缩。
这个分子由两个共角的 MnO$_4$ 四面体组成,共用的顶点是一个 O 原子。在晶体结构中,所有 Mn$_2$O$_7$ 分子的堆积方式,使 O 原子近似形成 $fcc$ 堆积,而四面体空隙由 Mn 有序填充。这个分子曾经对我很重要。
情况更复杂:C 略带正电荷,但不应简单地用这类电荷计算偶极矩,因为电荷分布的形貌很重要。
改述 Lichtenberg 的话:如果你除了物理什么都不懂,那么,你实际上也不真正理解物理。
注意,他们常谈论“态”,这暗示多体理论,虽然实际指的是单电子能级。这种不严谨也延续到了 DOS 的命名;它其实更应该叫 DOL,即能级密度。没人介意,也永远不会有人改变它。
Pauling 知道,在价键理论中,只允许单中心和双中心重叠相互作用;因此,必须选择能保证正确预期结果的基组。
巧妙的理论已经表明,即使用人为方式有意抑制 $2s$ 与 $2p$ 混合,CH$_4$ 仍然保持四面体形 (Ahlrichs, 1980)\cite{ahlrichs1980gillespie}。因此,大自然并不需要 $sp^3$ 来获得四面体几何形状。
由于通过声子耦合,相干长度,也就是配对电子的耦合距离,可以达到数千 Å,因为声子很慢、电子很快,两者的时间尺度相差很大。
不过,Ogg 在液氨中快速淬火的碱金属溶液中得到的精彩结果,无法被重现。他后来患上抑郁症,并自杀了。