


本文是「分子与固体中的化学成键」系列的第 9 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4.7 节的中文译本。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
碲中的过多价电子
然而,图 4.62 所示的碲晶体结构表明,它称为 $\alpha$-Te 的基态结构,包含由 Te–Te 键连接的无限螺旋链,而不是简单的 Te$_8$ 分子;因此,有两个较短及四个较长的 Te–Te 距离。 硫中也有类似现象,因为温度升高时,S$_8$ 也会聚合成由 S–S 键连接的无限螺旋链。从 $\alpha$-Te 出发,可以设想一种更简单的简单立方($sc$)Te 结构,每个 Te 周围有六个 Te。事实上,在 GPa 范围的高压下,已知有一种非常接近这种排列的结构,见第 4.6 节的压力规则。为什么标准条件下,Te 以古怪的 $\alpha$-Te 结构类型结晶,而不是 $sc$-Te 呢?
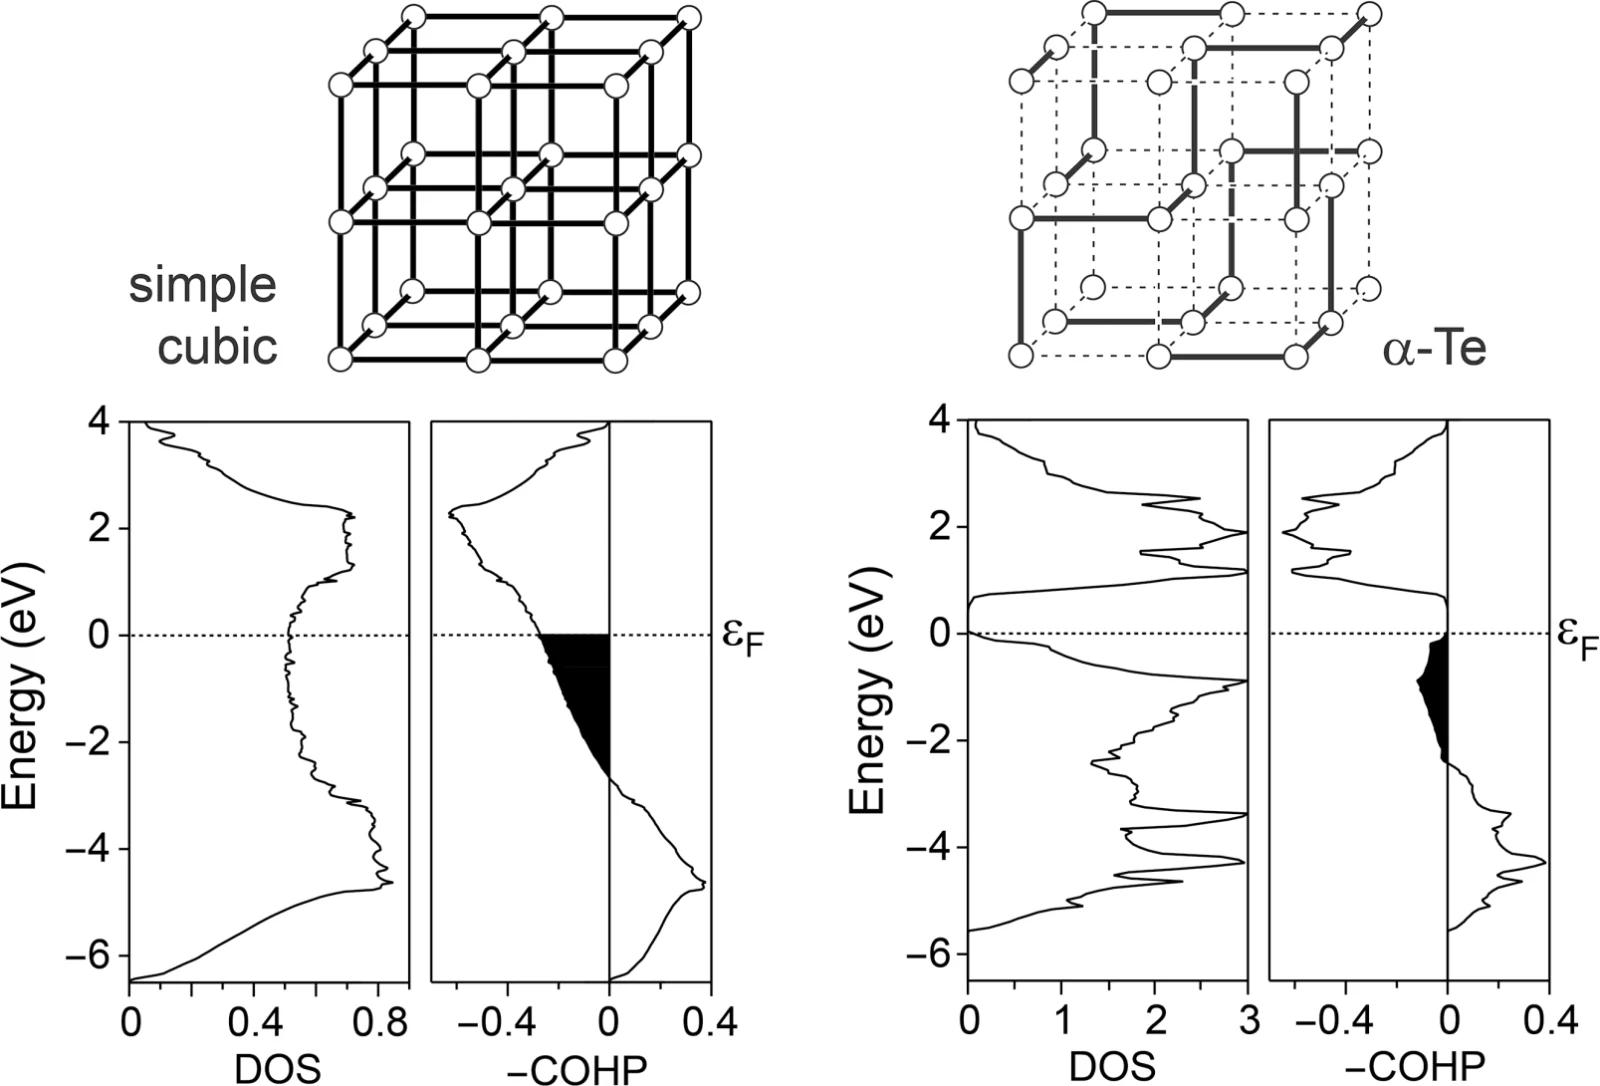
图 4.62: 碲的简单立方(左)与普通(右)晶体结构示意,及其 DOS 和 Te–Te COHP 分析。已填充的反键能级涂成黑色。
一种简单的全电子 LMTO 电子结构计算,即使采用最简单的 LDA 泛函,也不仅显示能量较高的 $sc$-Te 已经成为金属,在费米能级处有非零 DOS,还显示费米能级以下存在强烈的 Te–Te 反键相互作用,图中为黑色,因此已被占据。我们需要用几个 GPa 的压力,抵抗这些反键相互作用;这就是必须使用高压的原因。释放压力时,$sc$-Te 结构坍缩为 $\alpha$-Te:六个等距、长 3.16 Å 的 Te–Te 键,变为两个较短的 2.83 Å 键,以及四个较长的 3.49 Å 键。这是一种破坏平移对称性的三维 Peierls 畸变 (Decker et al., 2002a)\cite{decker2002astructural}。重排的驱动力,是原先大部分反键能级的消除;不过,费米能级以下仍然保留了一些反键能级,同样用黑色表示,这是 Te 可用价电子过多的结果。电子更少的铟,也会发生类似现象 (Häussermann et al., 1999)\cite{haussermann1999origin}。
相变材料
稍微提前说一下,我们已经可以指出:这些过多价电子及其化学成键所造成的物理后果,不仅见于 Te,也见于大量其他相,使迷人的相变材料(PCM)研究领域成为可能。它可以实现信息存储与读取,例如可重写蓝光光盘,也能实现其他功能。为了使 PCM 工作,工程师会采用物理性质明显不同的两个固态相,例如一个亚稳态晶相和一个非晶相,用来编码 1 和 0,并在两者之间快速切换。编码可用激光实现,对应光学介质,也可用电流脉冲实现,对应电子介质;只要反射率或电导率差别足够大,就能读取信息 (Deringer et al., 2015a)\cite{deringer2015amicroscopic}。在这些往往很复杂的材料用于日常生活数十年之后,进一步研究终于表明,最简单的 PCM 就是单质碲本身。这确实是一个令人着迷的发现 (Shen et al., 2021)\cite{shen2021elemental},但只要看看图 4.62,就很容易理解。
Sb$_2$Te$_3$ 与 Sc$_2$Te$_3$
来研究“恰当”电子数的重要性,这次不用单质,而用简单的二元相。例如,其他主族或几乎属于主族的元素构成的 2:3 化合物,如 Sb$_2$Te$_3$ 和 Sc$_2$Te$_3$ (Rao et al., 2017)\cite{rao2017reducing}。Sc$_2$Te$_3$ 的组成很容易理解,因为 Sc 的电子组态为 $4s^2 3d^1$,1而且是金属,也就是电负性低。因此,它可以,而且确实会提供全部三个电子,成为 Sc$^{3+}$ 阳离子,这是离子性图景。Te 属于第六主族,倾向于形成 Te$^{2-}$,所以,具有 [Ar] 和 [Xe] 壳层的 $(\mathrm{Sc}^{3+})_2(\mathrm{Te}^{2-})_3$,是很好的起点。由此,Sb$_2$Te$_3$ 也可对应于 $(\mathrm{Sb}^{3+})_2(\mathrm{Te}^{2-})_3$,但有一个决定性区别:Sb 属于第五主族,具有 $5s^2 5p^3$ 组态,同样有五个价电子,因此,Sb$^{3+}$ 上会留下两个多余电子,即化学家所说的孤电子对。图 4.63 说明了这对电子结构与成键意味着什么。
Sc$_2$Te$_3$ 的电子结构,图 4.63 左侧,对我们而言看起来相当普通,只因为两种原子都满足八隅体规则,如同金刚石、GaN 或其他遵守这一规则的材料。因此,价带与导带之间有一个暂定的带隙;COHP 和双中心 COBI 显示,整个价带都是成键的,稳定晶体结构,未占据的反键能级则位于导带区。Sb$_2$Te$_3$ 的价带与导带虽也明显分开,却有一个特征指纹,见图 4.63 右侧:Sb–Te 反键能级,以红色突出显示,而且处于费米能级以下,因此已被占据。换句话说,位于 Sb$^{3+}$ 上、偏离八隅体规则的 $5s^2$“孤电子对”,并不很“孤独”,而是与 Te 发生反键相互作用。这就是让结构在一定程度上出现问题的原因。2另一方面,“孤电子对”特征,从这一能量处的双中心 COBI 几乎为零,也能看出:它不贡献键级。从 COHP 表示的共价性来看,Sc$_2$Te$_3$ 与 Sb$_2$Te$_3$ 并不相差很远;两者的双中心键级也相似,约为 0.5,即“半键”,见附录 A。甚至可以说,富电子的 Sb$_2$Te$_3$,也让 Sb 通过双中心单电子键与 Te 结合,即所谓的单电子联结 (Sugden, 1930)\cite{sugden1930parachor}。Sc$_2$Te$_3$ 的 Löwdin 电荷为 Sc$^{+0.80}$ 和 Te$^{-0.53}$,因此,除了共价性,还产生 801 kJ mol$^{-1}$ 的马德隆能。不过,Sb$_2$Te$_3$ 的电荷很小,为 Sb$^{+0.18}$ 与 Te$^{-0.12}$,马德隆能也很小,只有 39 kJ mol$^{-1}$。然而,已占据的反键能级只见于 Sb$_2$Te$_3$;如前所述,它的电子太多了。
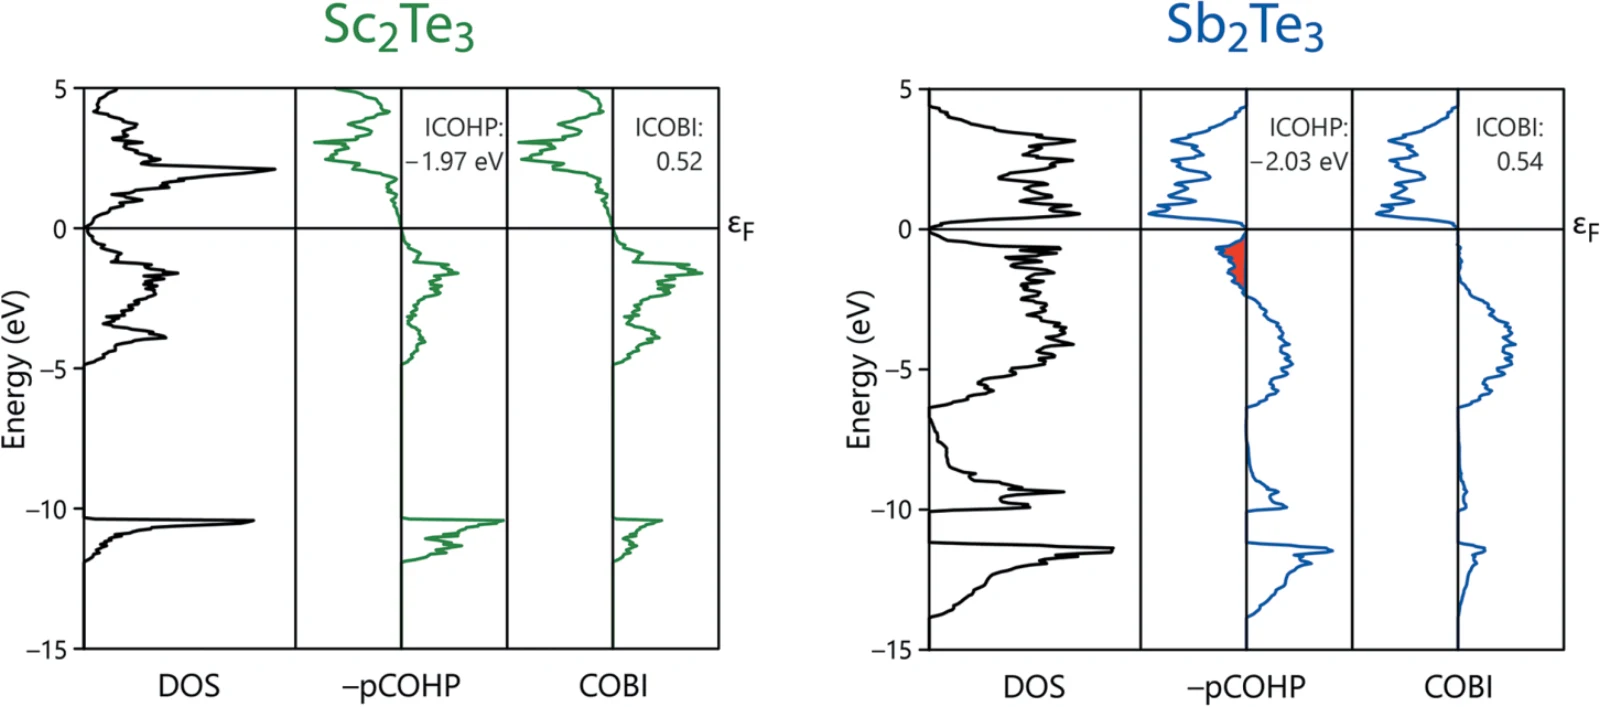
图 4.63: Sc$_2$Te$_3$(左)与 Sb$_2$Te$_3$(右)的 DOS、COHP 和双中心 COBI,突出 Sc–Te 与 Sb–Te 成键的区别。Sb$_2$Te$_3$ 中的反键能级用红色强调。
GST 与 IST
显然,Sb$_2$Te$_3$ 与 Te,在费米能级附近的成键性质上很相似。但相似之处还不止这些,从商用“GST”材料的组分中就能直接看出。“GST”是所谓半导体 Ge–Sb–Te 相的一个别扭缩写,3它们用于可重写光学介质。除了真正的基态六方晶体结构之外,还存在一种理想化组成为“Ge$_2$Sb$_2$Te$_4$”的亚稳态“GST”相。它采用简单的 [NaCl] 结构,阳离子 Na$^+$ 位置由 Ge 和 Sb 填充,$2+2=4$,阴离子 Cl$^-$ 位置由四个 Te 填充,因此,组成与结构吻合。接下来有一个极为有趣的观察:在真实而非理想化的世界里,总会有大量 Ge 空位,约 20%。因此,更好的组成应是“Ge$_{2-x}$Sb$_2$Te$_4$”,因为大自然会剔除 Ge 原子。为什么?从金刚石型 Si 中移走 Si,需要付出约 3.3 eV;但这里的材料却通过 Ge 空位稳定自身。图 4.64 基于电子结构化学键理论,解释了其中原因。
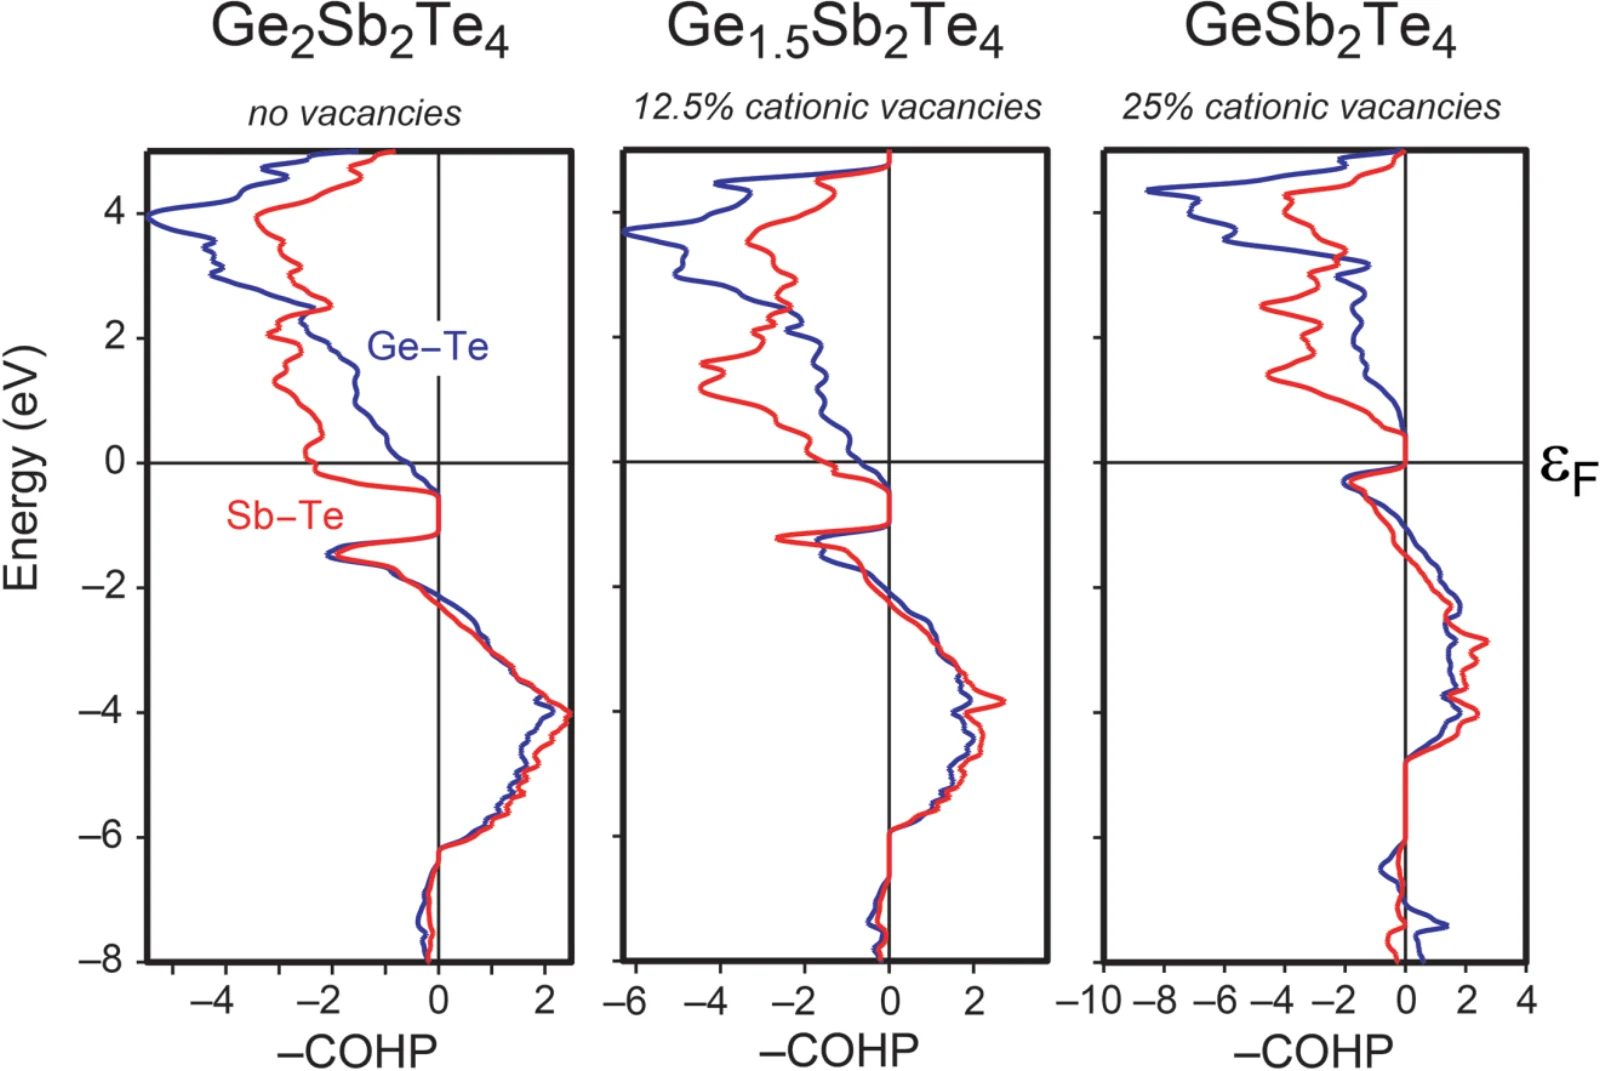
图 4.64: 各种“GST”相中 Ge–Te 与 Sb–Te 相互作用的 COHP 化学键分析;费米能级设为零。
图 4.64 左侧的 Ge$_2$Sb$_2$Te$_4$ 中,Ge–Te 和 Sb–Te 成键相互作用表明,费米能级以下存在强烈反键能级,因此,它们已被占据,这是电子数过高的结果。在三种原子中,Ge 的电负性最低,因此,它是最具“阳离子性”的原子,向最具“阴离子性”的 Te 提供电子。这一图景很简单,但暂时很有用。因此,如果大自然剔除半个 Ge 原子,就会降低电子数,Ge$_{1.5}$Sb$_2$Te$_4$ 的费米能级也必须降低,填充的反键能级就更少,事实确实如此,见同图中间。再移走更多 Ge,如右侧的 GeSb$_2$Te$_4$,反键更少。同时,每少一个 Ge 原子,也会失去 Ge–Te 成键。因此,必须在移走电子、消除反键能级,与保留电子、维持一些 Ge–Te 成键之间折中。与上述简单计算模型不同,真实材料中发现的是接近 Ge$_2$Sb$_2$Te$_5$ 的相,也有 Sb 空位;因为 Sb 的电负性也低于 Te,同样充当“阳离子” (Wuttig et al., 2007)\cite{wuttig2007role}。事实上,制备有用“GST”材料的那个众所周知的秘诀,在于单质碲这种无处不在的组分,以及恰当数量的空位,它们必须提供恰当的电子数,另见下文 (Yamada, 2012)\cite{yamada2012origin}。我们已经知道,费米能级正下方的反键能级,“驱动”着这些材料。
故事就这样继续。电子数过多,可能通过 Peierls 畸变形成“古怪”晶体结构,Te 就是例子;也可能形成“古怪”组成,如“GST”,以消除反键能级。永不安于现状的合成化学家,也可以利用这一点,通过巧妙的电子计数,有意设计没有反键能级的材料。以 InTe,即 In$^{2+}$Te$^{2-}$ 为例,形式上的 In(II) 原子上剩余一个电子,组态为 $5s^1$。如果在计算中让它以 [NaCl] 型结晶,而不是实际的 [TlSe] 型,后者有一维结构单元,In 由 Te 四面体配位,图未给出,那么,COHP 图中费米能级正下方的 In–Te 反键尖峰,就很容易让我们认出铟上的那个剩余电子,因为结构与富电子的电子数不吻合。图未给出,请自己试试。不过,可以用另一种组成,修正 InTe 不合适的电子数 $3+6=9$。将化学计量扩大三倍,写成 In$_3$Te$_3$,不会改变任何事情;但如果把两个第六主族 Te 原子,换成两个第五主族 Sb 原子,就会得到 In$_3$Sb$_2$Te,电子计数为 $3\times3+2\times5+6=25$。因此,平均电子数变为 8.33,不再是 9,只稍微偏离八隅体规则。图 4.65 展示了化学成键情况。
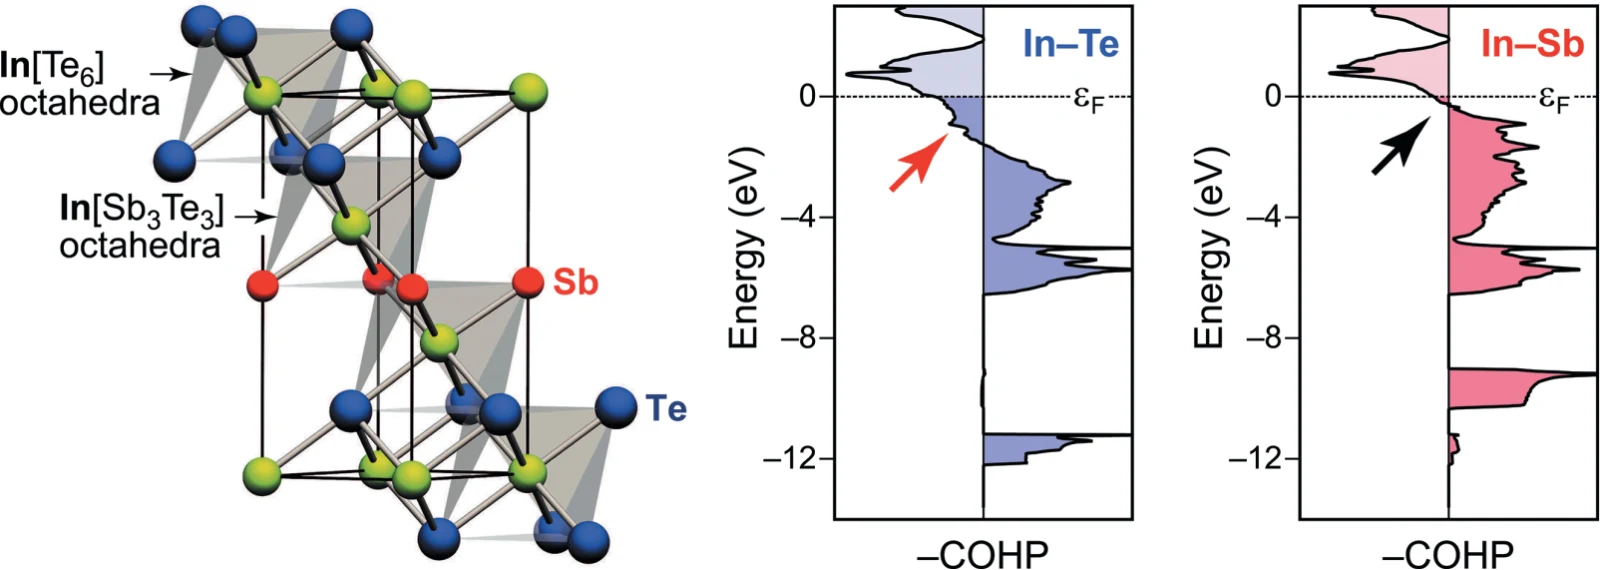
图 4.65: 采用 [NaCl] 构型的 In$_3$Sb$_2$Te 晶体结构模型(左),及其 In–Te 与 In–Sb 化学成键(右)。
与“GST”一样,通常称为“IST”的 In$_3$Sb$_2$Te 相,也采用岩盐构型;但它在晶态时是金属相,而不是半导体相。为了优化组成而有意降低电子数之后,In–Sb 键不再有反键能级,且只剩少量 In–Te 成键。事实上,反键已经少到无须像“GST”那样剔除其他“阳离子性”元素。因此,“IST”几乎没有大量空位,稳定性更好;非晶“IST”能承受的温度,明显高于“GST” (Deringer et al., 2015b)\cite{deringer2015bchemical}。“GST”与“IST”的修复机制,在所涉及的离子类型,阳离子与阴离子,以及实现方式空位与取代,上有所不同,但消除反键能级的基本思想相似 (Konze et al., 2019)\cite{konze2019exploring}。
碲化锗
不过,二元相变材料的原型是碲化锗 GeTe。以中性原子计数,它的电子数为 $4+6=10$,严重偏离八隅体规则。在离子极限中,假设有 Ge$^{2+}$,剩余 $4s^2$ 电子,以及具有 [Xe] 壳层的 Te$^{2-}$,电子计数当然仍为 $2+8=10$,没有任何电子受到伤害。图 4.66 展示了结构与成键。
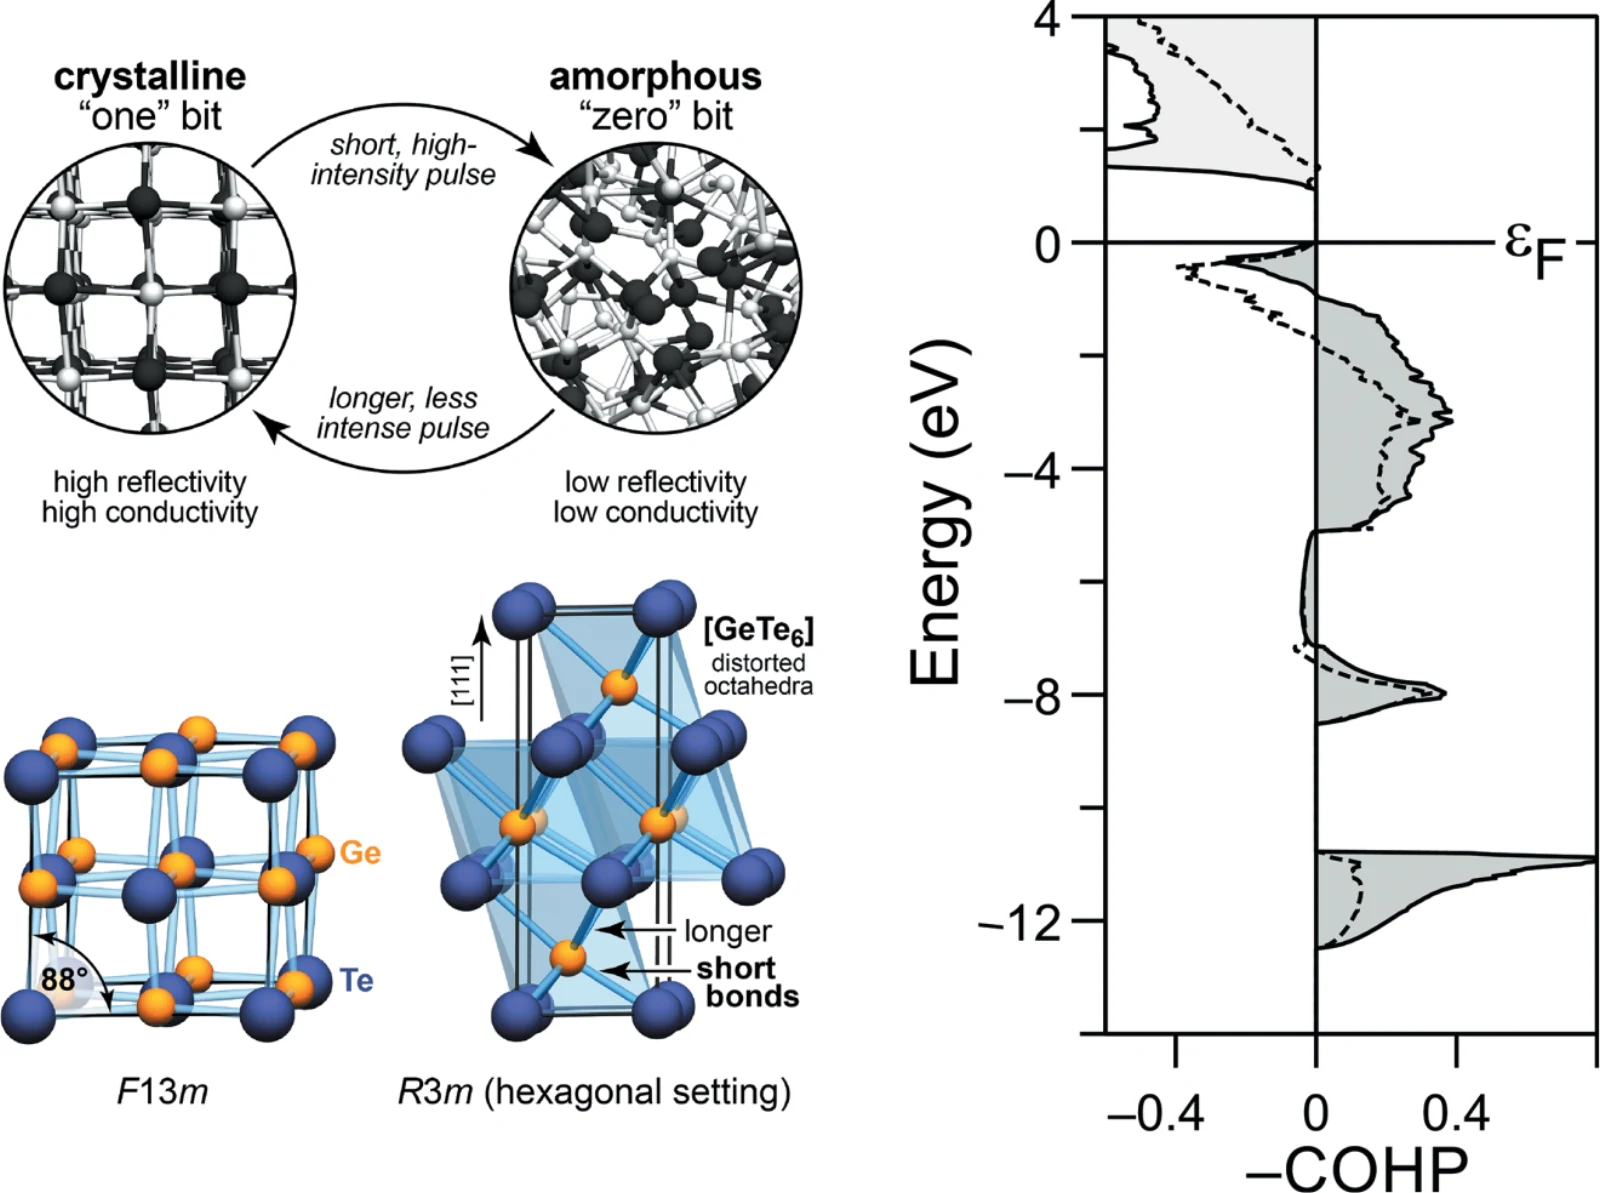
图 4.66: 相变材料的原理及其二元原型 GeTe 的晶体结构(左),以及费米能级正下方的 Ge–Te 成键(右);较短键为实线,较长键为虚线。
相变工作原理的小示意图,左上,下方给出的是接近 [NaCl] 构型的 GeTe 结构,左下。人们通常画出菱方相的 $R3m$ 六方设置,但采用 $F1\,3m$ 伪立方设置,更容易理解;88° 的夹角表明,该相不是立方相,温度更高时,它会重新成为立方相。事实上,并没有六个完全相同的 Ge–Te 键,而是三个较短的 2.86 Å 键,以及三个较长的 3.25 Å 键。读者可能已经猜到,菱方 GeTe 又经历了一次三维 Peierls 畸变,以减少反键;但仍有 Ge–Te 反键能级存在,见图 4.66 右侧 (Deringer, 2014; Deringer et al., 2015a)\cite{deringer2014quantenchemische,deringer2015amicroscopic}。
这种偏离八隅体规则的 GeTe,其迷人电子结构带来了重要后果。首先,它并非严格的 1:1 化学计量相,化学家称之为道尔顿体(daltonide),而是贝托莱体(berthollide),因为即使在这里,也存在 Ge 缺陷,计算给出约 Ge$_{0.9}$Te,它们降低费米能级,在一定程度上修复反键。第二,GeTe 中 Ge 原子的迁移能力,取决于电子结构及上述缺陷 (Deringer et al., 2013; Maintz et al., 2016)\cite{deringer2013mechanisms,maintz2016lobster}。第三,晶态 GeTe 的表面结构,尤其是 $\alpha$-GeTe(111) 表面,是化学成键与电子数的函数 (Deringer et al., 2012b)\cite{deringer2012bab}。最后,原则上,非晶 GeTe 中的化学成键与晶态差别并不大,因为电子数起支配作用。不过,尽管存在八面体构型,稍后还会讨论,分子动力学模拟结合化学键分析,仍突出同极性 Ge–Ge 键的特殊作用:它们通过消除涉及反键的 Ge–Te 键,在局部稳定四面体片段,却不是稳定整个网络 (Deringer et al., 2014b; Maintz et al., 2016)\cite{deringer2014bbonding,maintz2016lobster}。
Ge$_4$Se$_3$Te
GeTe 及其近亲,还提供了修复反键效应的其他方式。自 20 世纪 60 年代起,就已知一种富 Se、组成为 GeSe$_{1-x}$Te$_x$ 的相;但由于外观类似云母,无法得到单晶,制备相纯样品,尤其是确定结构,一直不可能。后来,以 GeI$_4$ 进行化学气相输运,关于这一技术见 Binnewies et al. (2012)\cite{binnewies2012chemical},终于获得单晶,并借助 X 射线衍射和电子显微镜,解析出图 4.67 所示的晶体结构。
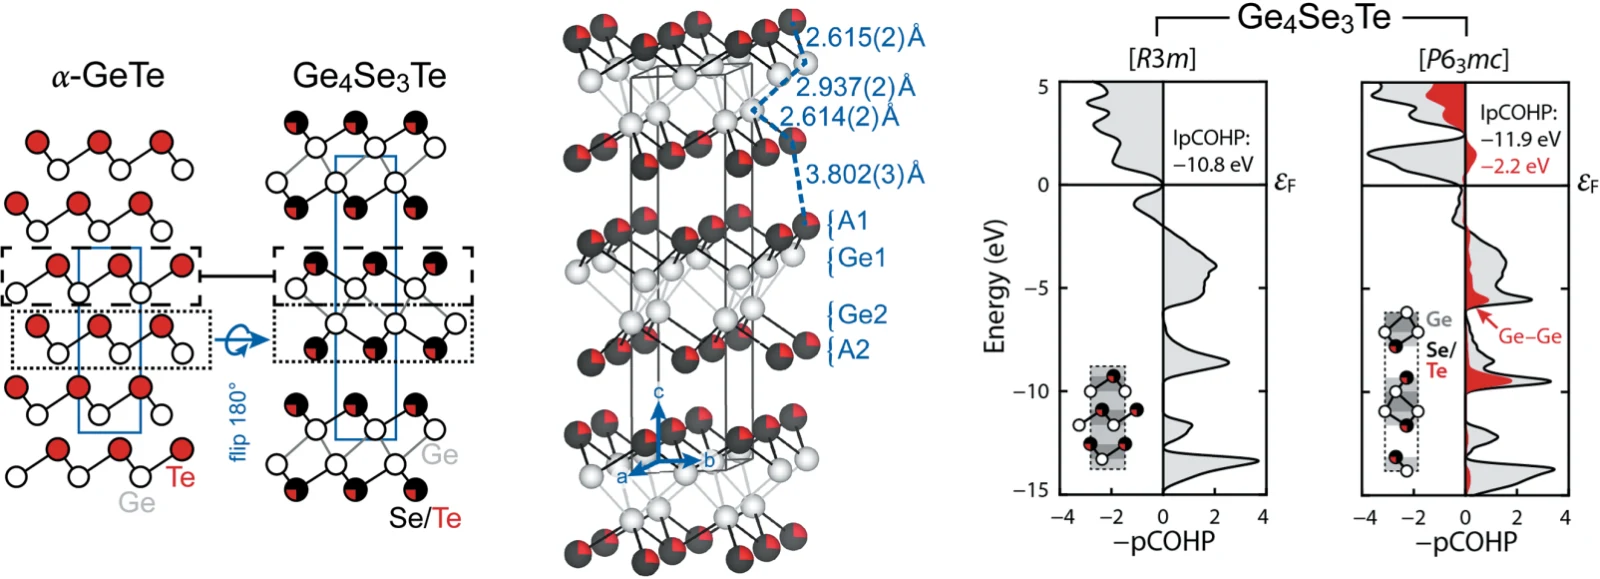
图 4.67: GeTe 与 Ge$_4$Se$_3$Te 的晶体结构(左)、Ge$_4$Se$_3$Te 的透视图(中),以及类 [NaCl] 型和实际结构的 Ge$_4$Se$_3$Te 中,Ge–Te 与 Ge–Ge 化学成键(右)。
Ge$_4$Se$_3$Te,这是正确的组成,并不采用经过 Peierls 畸变、近乎岩盐型的 GeTe 结构,而是另一种结构:其中一个 GeSe/Te 层翻转了 180°,见图 4.67 左侧。也就是说,Ge 不再由六个 Se 或 Te 配位,而是由三个 Ge 与三个 Se 或 Te 配位。中间的透视图说明,这会形成称为 A1 和 A2 的完整 Se 或 Te 层,相同片层上下堆积,层间距为 3.80 Å,因此,其类似云母的行为立即就能理解。Ge$_4$Se$_3$Te 是一种近乎二维的材料,因为 Se 与 Te 之间的这些相互作用,主要是范德华作用。DFT 加色散修正,甚至可以定量给出其强度,约为 7 kJ mol$^{-1}$。同时,出现异常短的 2.94 Å Ge–Ge 接触,它们是理解其余一切的线索 (Küpers et al., 2017)\cite{kupers2017unexpected}。
如果让 Ge$_4$Se$_3$Te 以 $\alpha$-GeTe 型,即 $R3m$,结晶,就会像 $\alpha$-GeTe 一样,产生强反键的 Ge–Te 与 Ge–Se 相互作用,这很不利。虽然 Se$^{2-}$ 与 Te$^{2-}$ 的电子组态相同,Se 的尺寸较小,却使一个片层翻转。随后,Ge–Ge 距离足够短,可以容纳那些原本会进入具有反键问题的 Ge–Te 和 Ge–Se 键的电子。换句话说,电子从反键能级重新分配到成键能级,由此产生约 34 kJ mol$^{-1}$ 的新 Ge–Ge 部分键。这个能量不大,但显然好于保留反键能级。因此,又有了一种消除反键的方式,即局部结构重排。
这一新行为,不仅反映在 COHP 中,也体现在整个能带结构能量,即 Kohn–Sham 本征值之和中。图 4.68 用能量密度(DOE)函数展示了这一点。
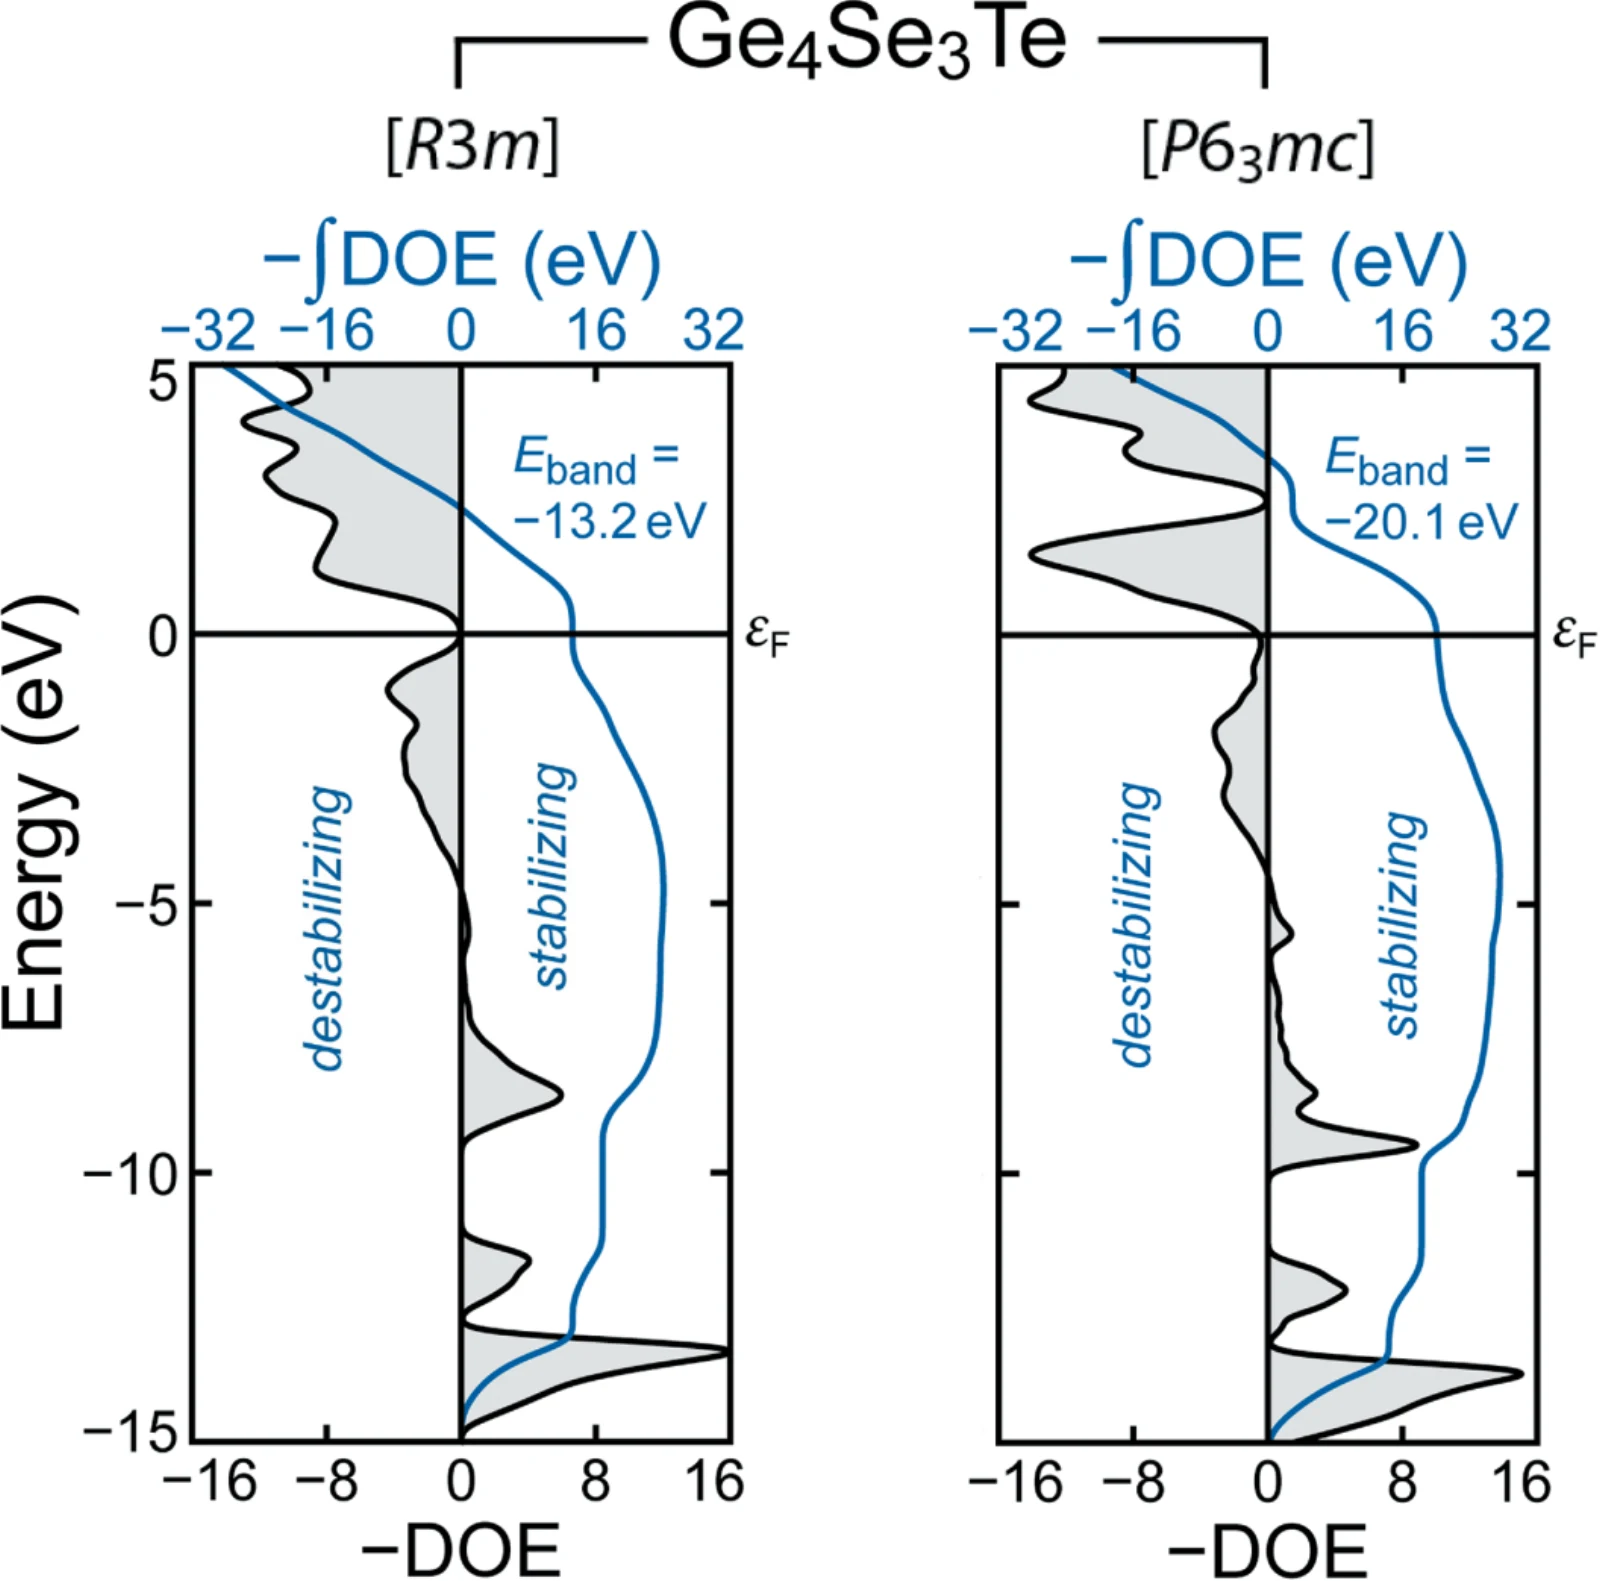
图 4.68: 采用类 [NaCl] 结构(左)与实际 Ge$_4$Se$_3$Te 结构(右)时,Ge$_4$Se$_3$Te 能量特征的能量密度(DOE)表示。
DOE 表明,从 $\alpha$-GeTe 型转变为新层状 Ge$_4$Se$_3$Te 型时,能带结构能量显著降低(图中由 $-13.2$ 降至 $-20.1$ eV) (Küpers et al., 2017)\cite{kupers2017unexpected},不仅因为稳定化相互作用增强,包括原子上的同位相互作用,以及原子之间的异位相互作用,它们位于低能区;也因为费米能级正下方的不稳定化相互作用减弱。
电子数与输运性质
必须再次强调,电子数是否合适,极其重要。对于这一偏离八隅体规则的富电子材料领域,人们常依据输运行为等物理性质,建立化学键图景;但金属、半导体或绝缘体的性质,未必反映在化学成键中。SrTe 与 SnTe 的比较,就说明了这一点。SrTe 可写为 Sr$^{2+}$Te$^{2-}$,即 $0+8=8$ 个价电子;SnTe 为 Sn$^{2+}$Te$^{2-}$,即 $2+8=10$ 个价电子。两者均以 [NaCl] 型结晶。图 4.69 给出其电子结构与成键,包括 DOS、投影 COHP 和 COBI。
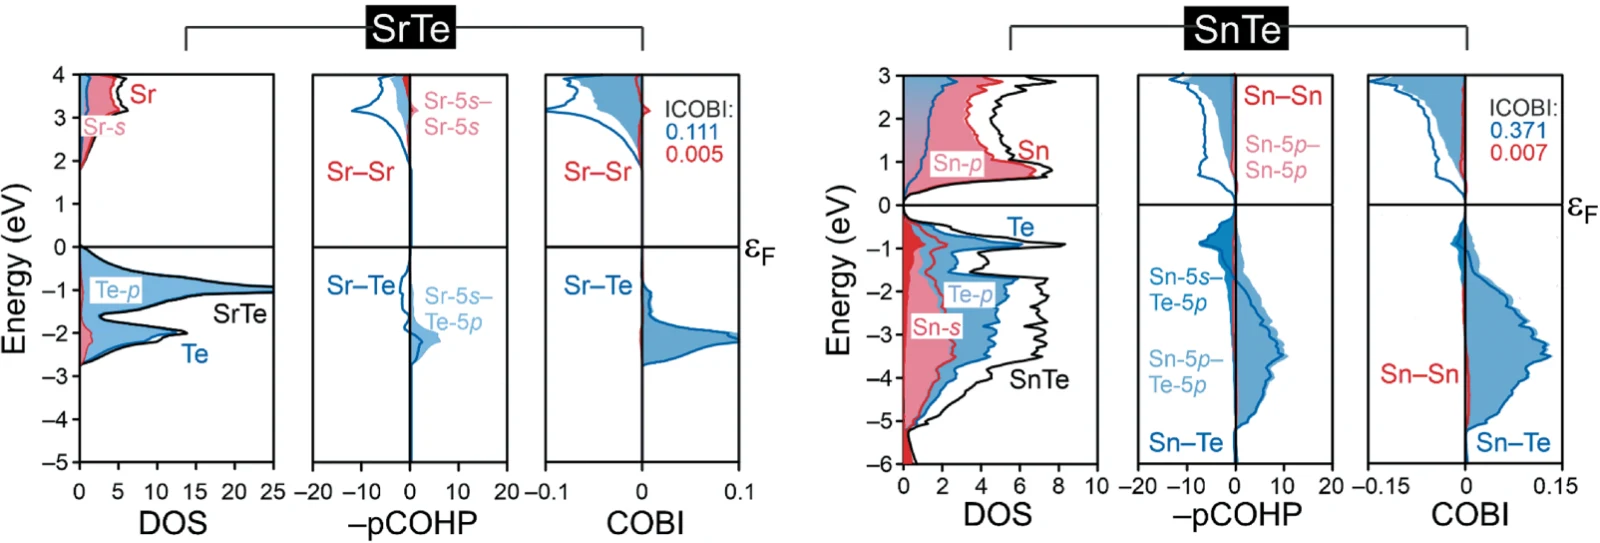
图 4.69: 类 [NaCl] 型 SrTe(左)与 SnTe(右)中,各种相互作用的 DOS、COHP 和 COBI 化学键分析。
左侧的 II–VI 相 SrTe 满足八隅体规则,是普通半导体。$\pm1.49$ 的 Löwdin 电荷,说明其离子性强,而 COHP 显示的 Sr–Te 共价性,重要性较低。同样,Sr–Te 的 ICOBI 键级仅为 0.11,因此,每个 Sr–Te 接触约为 0.11 个键,六配位 SrTe$_6$ 八面体总和约为 $6\times0.11=0.66$,才是略多于半个键,接近另一个离子性原型 CaO 的数值。右侧的 IV–VI 相 SnTe 则偏离八隅体规则,也是半导体,但成键很不一样。首先,Löwdin 电荷接近零,为 $\pm0.08$,排除了显著离子性。相反,COHP 表明共价性很强;即使 ICOBI 也达到 0.37,SnTe$_6$ 八面体的总键级超过 2,为 2.2,尽管费米能级附近存在反键效应 (Simons et al., 2021)\cite{simons2021bonding}。因此,可以总结并强调:简单说,无法从输运行为推导化学成键。即使把 Sr 换成 Y,多出的一个电子会使 YTe 成为金属,其离子性成键特征,却仍然相同。
Te、Ge$_2$Sb$_2$Te$_5$、GeTe、SnTe,或 PbTe,以及 In$_3$Sb$_2$Te、Ge$_4$Se$_3$Te 的相当不同寻常的成键,值得一提;它似乎反映在相变行为及其他多种性质中,如异常大的光学介电常数,以及很大的 Grüneisen 参数。甚至在电荷转移,也就是离子性,微不足道时,仍出现 [NaCl] 型结构,本身就显得奇怪。例如,为什么 GeTe 不采用 [ZnS] 型的四配位呢?严格满足八隅体规则的 GaAs 就如此,偏离这一规则的 GeTe 为什么不这样?
投影力常数
对 GeTe 及其他材料计算所谓投影力常数(pFC),可以得到一个出乎意料的观察。pFC 的推导如下:首先迭代达到自洽,获得一个定义清楚的 DFT 基态。随后进行声子计算,得到 DFT 力常数矩阵,再由此得到声子能带结构与声子态密度。接着,将力常数矩阵投影到某个成键方向的单位矢量上,例如沿某些最近邻或次近邻原子间距离的方向,也可称之为 bond-pFC (Deringer et al., 2015c)\cite{deringer2015cvibrational}。
对于金刚石这样的“普通”共价晶体,pFC 随原子间距离迅速衰减:最近邻约 230 N m$^{-1}$,次近邻约 50 N m$^{-1}$,第三近邻基本为零。对于偏离八隅体规则的 GeTe、GeSb$_2$Te$_4$、SnTe 与 PbTe,以及满足该规则的 CaTe 与 NaCl,两者的情况相当不同。图 4.70 给出图示概览。
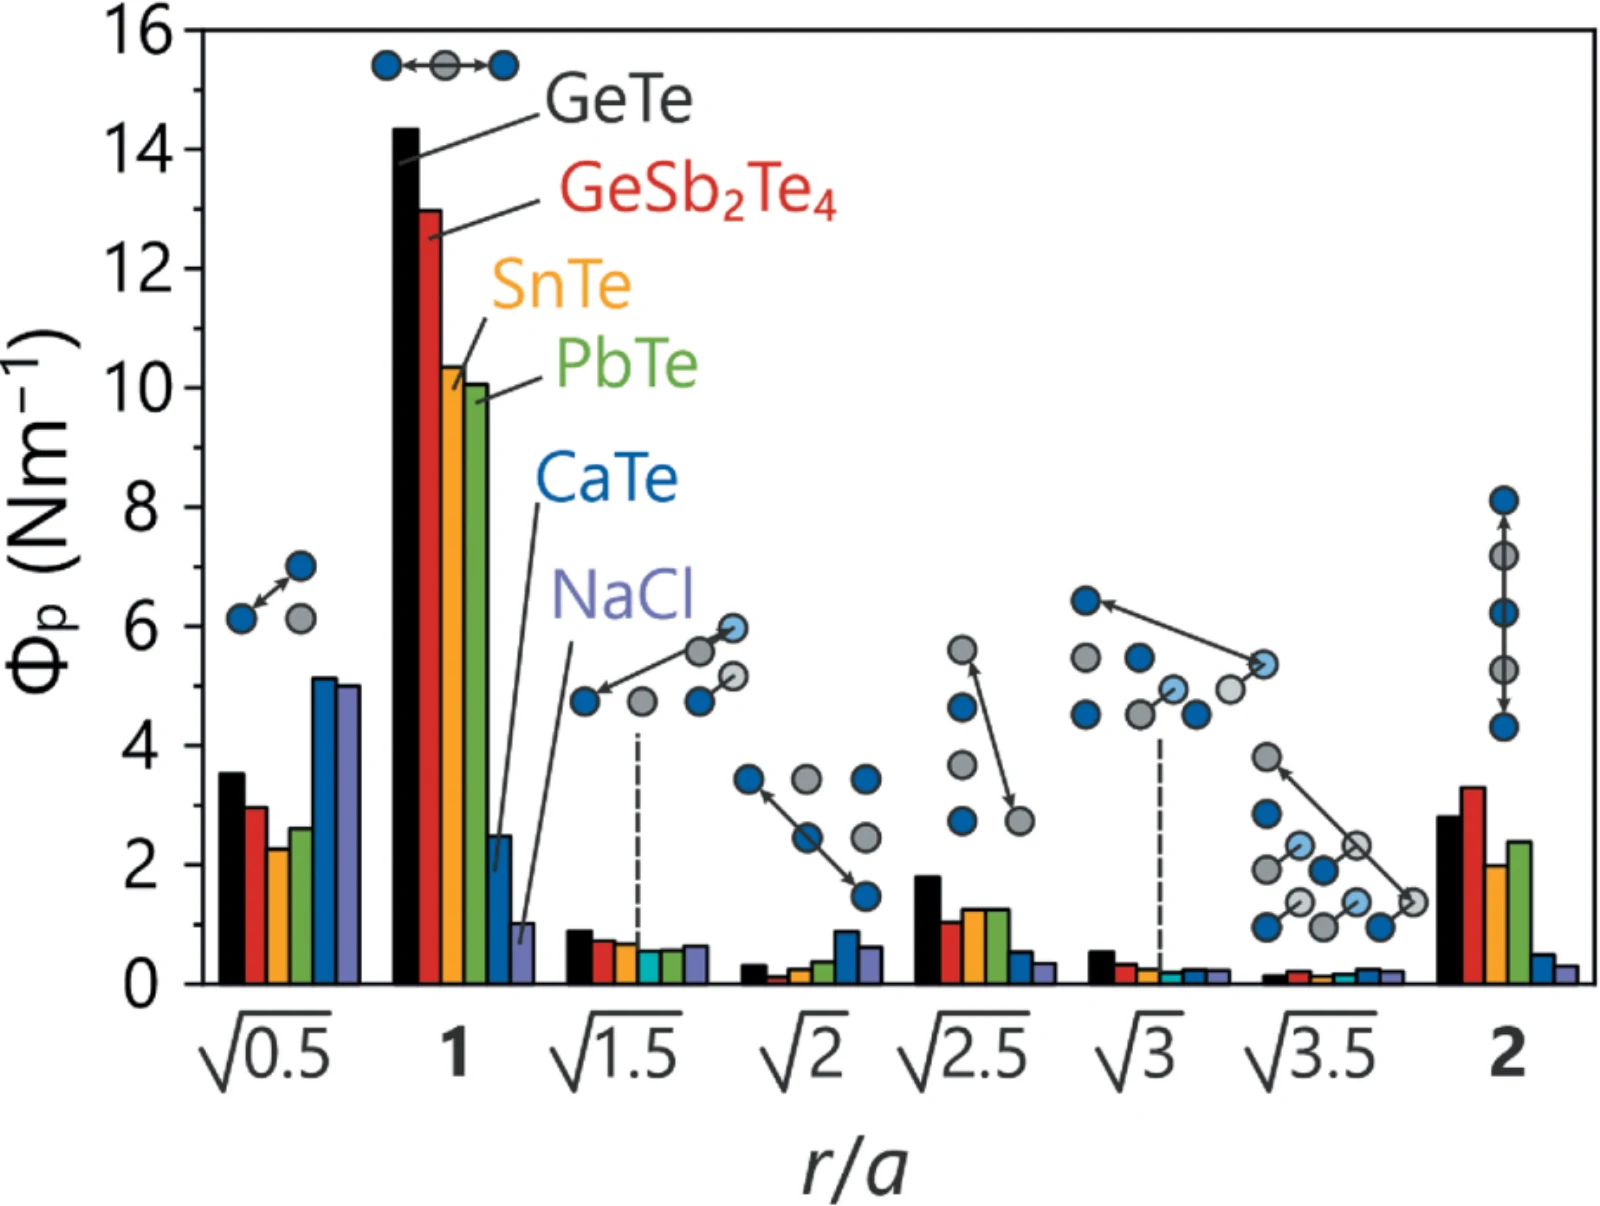
图 4.70: 各种相变材料与“普通”材料,即满足八隅体规则的材料中,投影力常数 $\Phi_p$ 随归一化原子间距离 $r/a$ 的变化。
“八隅体派”CaTe 与 NaCl 的行为类似金刚石,因此,其力常数,蓝色与紫色,也随原子间距离增加而迅速减小;GeTe,黑色,以及相关材料,却不是这样。只有这些偏离八隅体规则的化合物,在中程、甚至很长距离上,仍有相当大的 pFC。尤其当原子排成一线时,pFC 异常强。所有 IV–VI 化合物,都有这种不寻常的长程力常数,而 CaTe 与 NaCl 均没有类似效应。某种作用把这些“非八隅体派”维系在一起;还有一个强烈的线性方向性影响,暗示 $p$ 轨道之间的 $\sigma$ 相互作用 (Hempelmann et al., 2021)\cite{hempelmann2021long}。
从 XeF$_2$ 到 GeTe 的多中心成键
稍微思考 GeTe 的价电子数,10 而不是 8,以及分子的量子化学,就能发现迷人的对应关系。有一种氙的氟化物 XeF$_2$,是线性分子 (Hoppe et al., 1962)\cite{hoppe1962fluorination},价电子数同样为 10;其分子轨道图 (Coulson, 1964)\cite{coulson1964nature} 如图 4.71 所示。
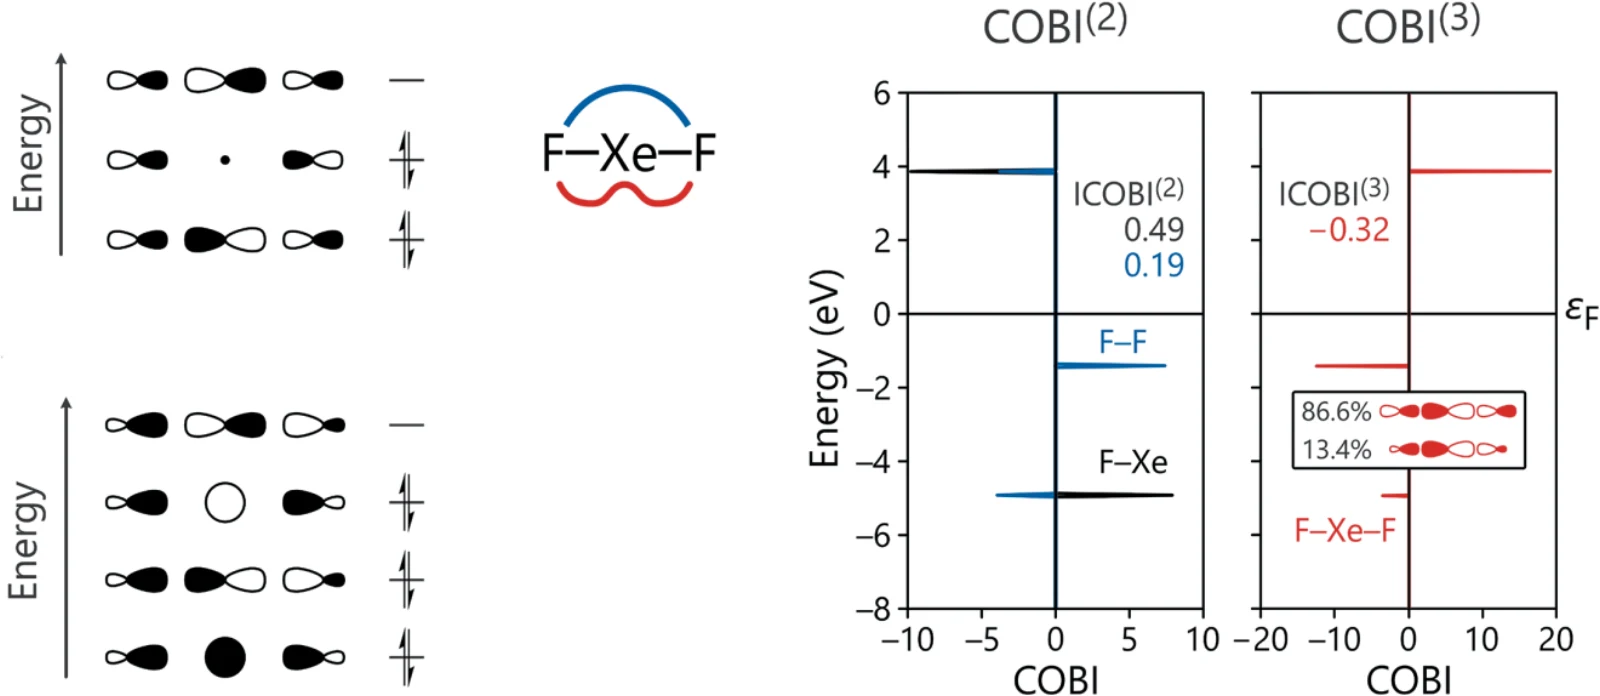
图 4.71: 包含或不包含 Xe $5s$ 轨道的 XeF$_2$ 分子轨道图(左),以及双中心、三中心 COBI 分析。
先看不含 Xe $5s$ 轨道的 XeF$_2$ 分子轨道图,左上。它产生较强的双中心 Xe–F 键,以及较弱、次近邻的双中心 F–F 键。用右侧双中心 $\mathrm{COBI}^{(2)}$ 图,最容易量化:积分 COBI 给出键级 0.49 与 0.19,即 Xe–F 的一个“半”键,以及 F–F 的一个“五分之一”键 (Müller et al., 2021)\cite{muller2021crystal}。这与 Pimentel 对具有相同电子数、线性的 I$_3^-$ 阴离子所提出的原始模型吻合 (Pimentel, 1951)\cite{pimentel1951bonding}。左侧的轨道相位,让我们理解右侧的 COBI 图,这一点十分引人注目。通过中心原子的 $sp$ 混合,随着电荷增大而增强,可以改进左下模型 (Munzarová & Hoffmann, 2002)\cite{munzarova2002electron};不过,至少对电中性的 XeF$_2$,这并不显著改变情况。但同时还存在三中心 F–Xe–F 成键,在分子轨道图以及最右侧三中心 $\mathrm{COBI}^{(3)}$ 图中,都能看到。它给出一个额外的 $-0.32$ 键级,即“三分之一”键;负号表示,这个偏离八隅体规则的分子,其价电子“过剩”。
GeTe 这样的非八隅体相变材料,是否也由三中心、甚至多中心成键维系,从而导致 pFC 等方面的古怪行为呢?图 4.72 展示相应的三中心 $\mathrm{COBI}^{(3)}$ 分析:采用 PBEsol 泛函与 D3 修正进行平面波 DFT 计算,再投影到局域轨道。为求简单,假设 GeTe 严格为立方相,因此,Ge 与 Te 周围都是正八面体,Te–Ge–Te 与 Ge–Te–Ge 单元,在三个方向上都严格线性。于是,只需考察由 Ge 介导的三中心相互作用,写作 $\mathrm{Te}^{\mathrm{Ge} }\mathrm{Te}$,以及由 Te 介导的相互作用,写作 $\mathrm{Ge}^{\mathrm{Te} }\mathrm{Ge}$。
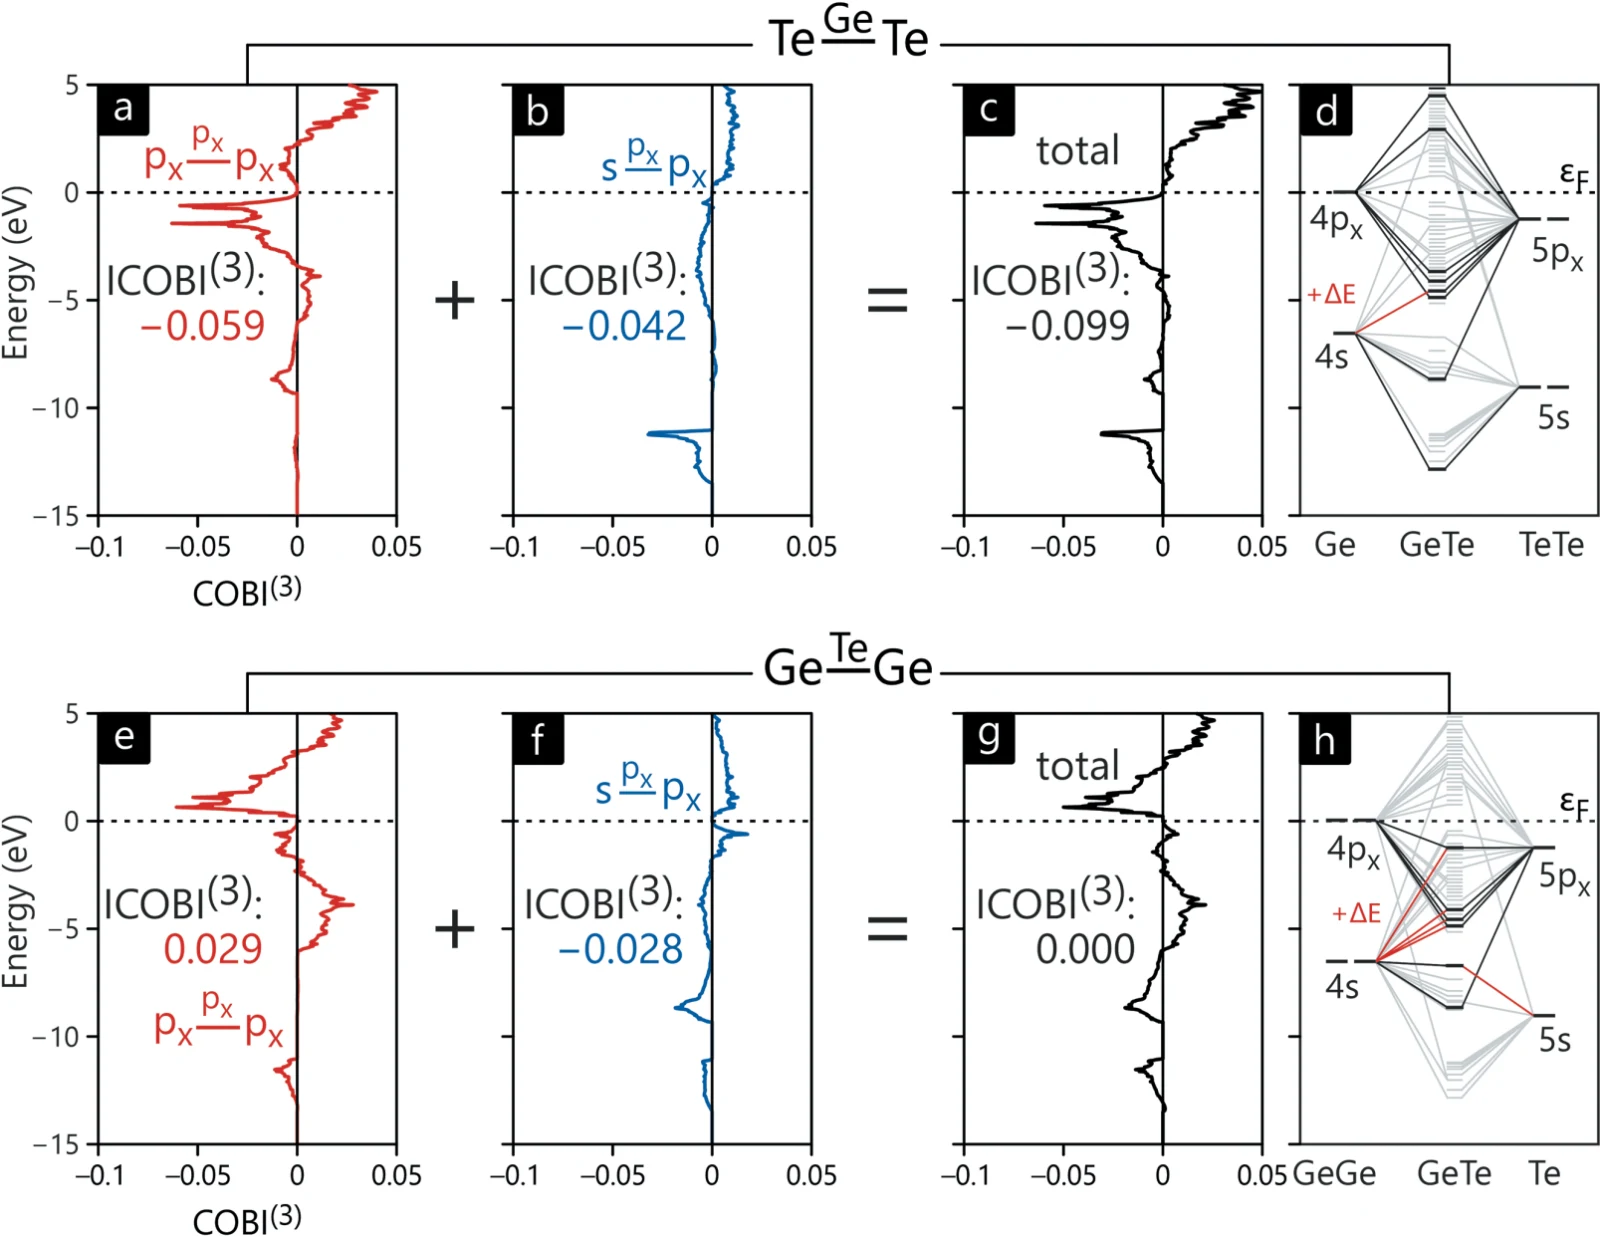
图 4.72: GeTe 中由 Ge 介导的三中心 $\mathrm{Te}^{\mathrm{Ge}}\mathrm{Te}$ 相互作用(上),及由 Te 介导的 $\mathrm{Ge}^{\mathrm{Te}}\mathrm{Ge}$ 相互作用(下),和它们在类似“片段”晶体轨道表象中的分析。
显然,Te 原子之间存在 $5p$–$5p$ 与 $5s$–$5p$ 相互作用,由中间的 Ge 介导;它们在一个方向上相加,得到约 $-0.10$ 的三中心 ICOBI。因为共有三个方向,总 ICOBI 约为 $-0.30$,如同具有相同电子数的 XeF$_2$。注意,介导原子 Ge,因为其 $4s^2$“孤电子对”,在局部偏离八隅体规则,因此承担这一角色。至于由 Te 介导的 Ge 原子间 $4p$–$4p$ 与 $4s$–$4p$ 相互作用,效应较小,而且完全相互抵消。也请注意,具有 [Xe] 组态的介导原子 Te,因为满足八隅体规则,不能起到这种介导作用 (Hempelmann et al., 2022)\cite{hempelmann2022orbital}。这些现象也全部反映在类似片段晶体轨道的表象中,见图 4.72 右侧。
Sb$_2$Te$_3$ 中的跨间隙成键
这类分析并不限于 GeTe,也可用于类岩盐型的碲化锑 Sb$_2$Te$_3$。它由五重 Sb–Te 块层组成,块层之间因化学计量关系,存在类似范德华的 Te–Te 间隙。电子结构很容易计算,前面已在图 4.63 介绍过,声子结构也如此 (Stoffel et al., 2015)\cite{stoffel2015density}。通过将 GeTe 与 Sb$_2$Te$_3$ 化学混合,还可以合成一整系列固态混合物,从 GeTe,经 Ge$_3$Sb$_2$Te$_6$,“GST326”,Ge$_2$Sb$_2$Te$_5$,“GST225”,再经 GeSb$_2$Te$_4$,“GST124”,直到 Sb$_2$Te$_3$;采用这种方式,平均价电子数从 GeTe 的 $(4+6)/2=5$,不断升高到 Sb$_2$Te$_3$ 的 $(2\times5+3\times6)/5=5.6$。并不十分意外,由 Ge 或 Sb 介导的 Te–Te 相互作用,其平均三中心 $\mathrm{ICOBI}^{(3)}$ 的绝对值也不断增大,从 $-0.10$,经 $-0.12$、$-0.13$、$-0.14$,到 $-0.16$。
不过,集中来看 Sb$_2$Te$_3$。如前所述,末端 Te 原子之间有一个类范德华结构间隙;但即使没有 GPa 范围的外部压力,它也明显小于范德华半径之和,小 12%。事实上,有显著的多中心共价性跨越这个间隙,使间隙闭合,如图 4.73 所示。
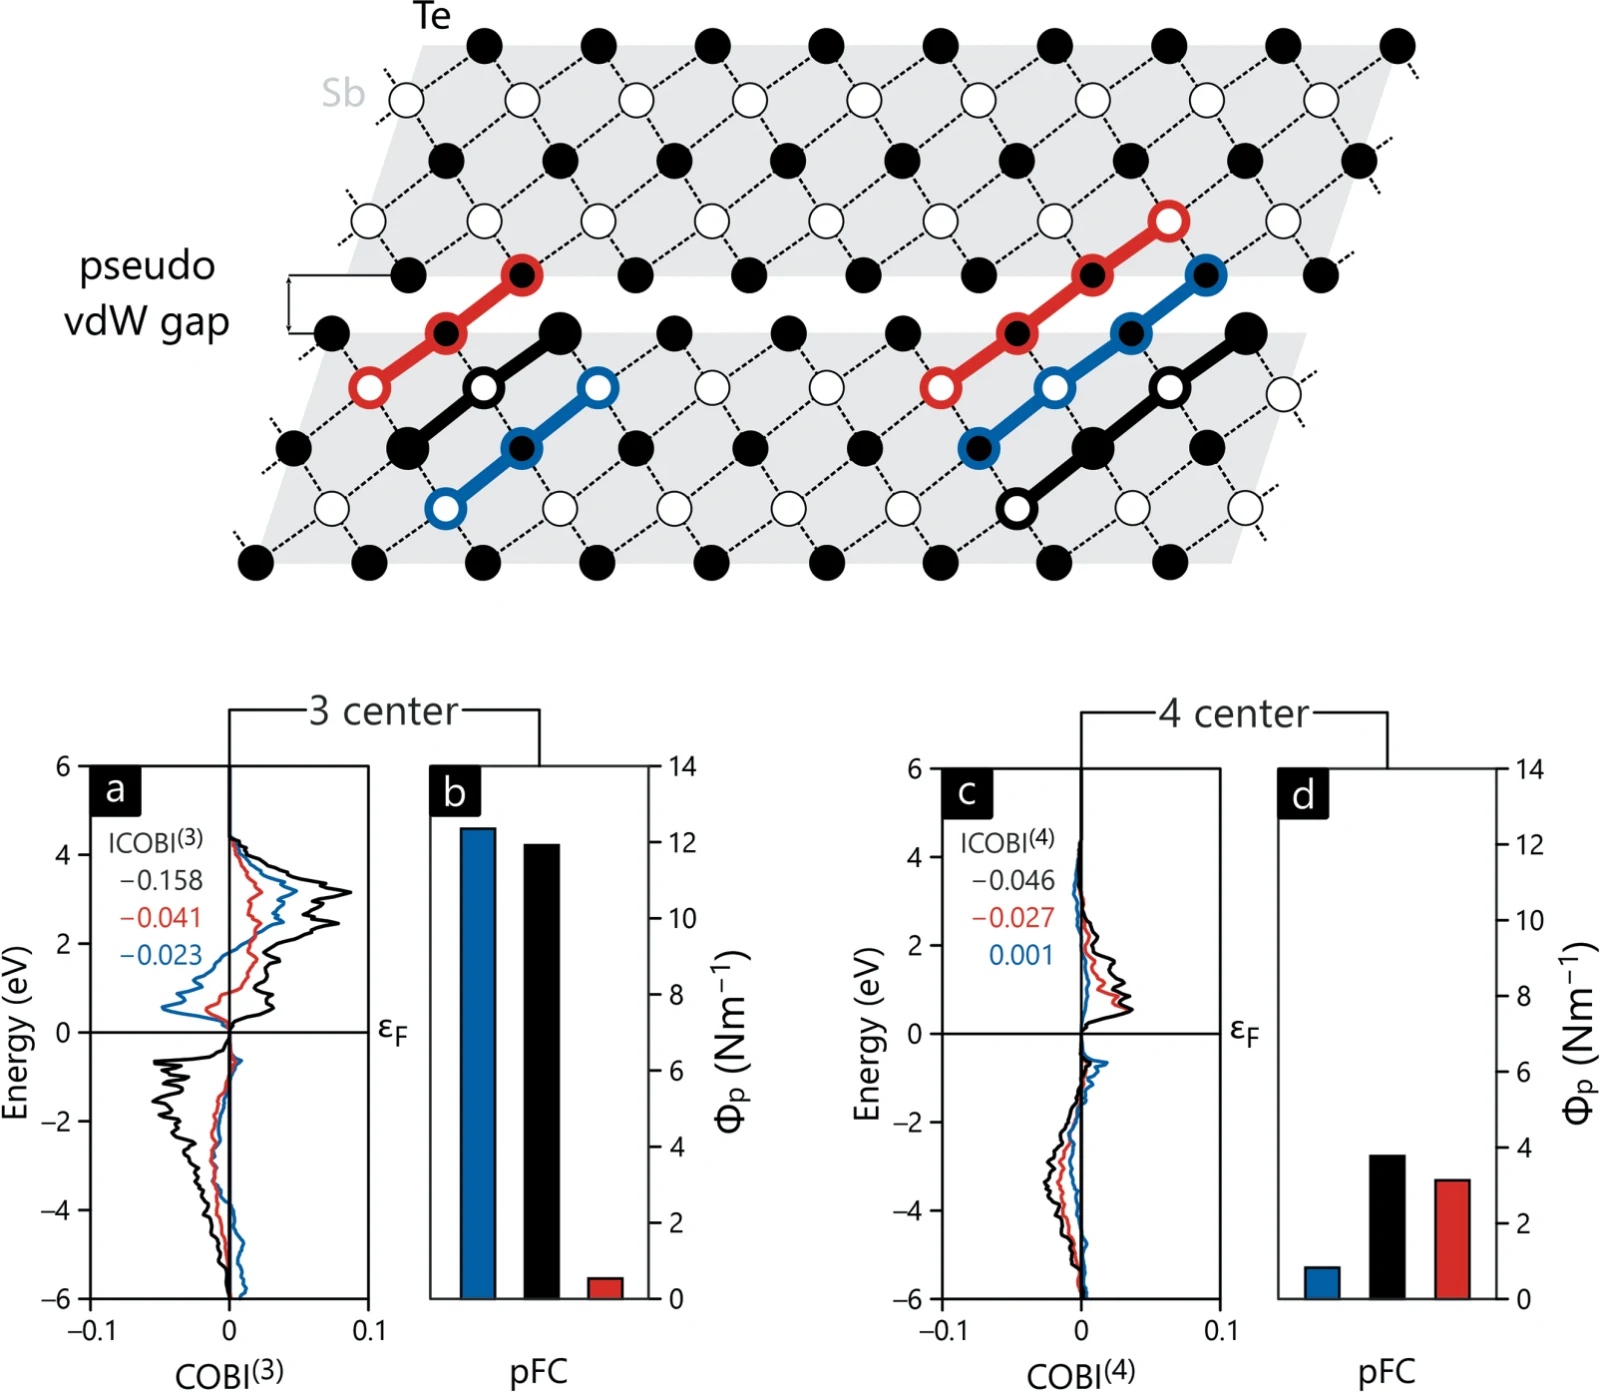
图 4.73: Sb$_2$Te$_3$ 五重块层内及跨“范德华”间隙的三中心、四中心成键相互作用(上),及相应的三中心、四中心 COBI 与投影力常数分析(下)。
如图上部所示,不仅五重块层内部,跨间隙也存在三中心、四中心相互作用;下部给出了数值 $\mathrm{COBI}^{(3)}$、$\mathrm{COBI}^{(4)}$ 分析,以及 pFC。显然,存在多中心相互作用,它们也称为超成键或超价成键 (Lee & Elliott, 2021)\cite{lee2021multi},而且跨越这个间隙。因此,它们解释了范德华间隙过小的事实,其他偏离八隅体规则的相中,也有这种现象 (Hempelmann et al., 2022)\cite{hempelmann2022orbital}。还存在五中心相互作用,与力常数很好地相关。因此,多中心成键不仅导致电导率增加、长程力常数,以及原子探针多重发射事件中原子“黏在一起”,也使碲层之间的结构间隙闭合。对于相变材料,原因是电子数过多,与电子数过少的金属中的离域,形成鲜明对比。发现这些效应花了一些时间,因为必须先开发适用于固体的局域轨道方法,即通过 LOBSTER 计算 COBI。
必须承认,日光之下并无新事。在固态量子力学早期,针对单质 Bi,人们就已经理解较重非金属中这种不同寻常的成键 (Jones, 1934)\cite{jones1934applications},但这样的开创性工作很容易被遗忘。对于较重、富电子的复杂阴离子,近三十年前就已经从化学角度分析过三中心成键 (Landrum et al., 1997)\cite{landrum1997bonding};甚至延展固体,也已得到仔细考察 (Papoian & Hoffmann, 2000)\cite{papoian2000hypervalent}。尤其是碲,这个元素在相变材料中无处不在 (Chivers & Laitinen, 2015)\cite{chivers2015tellurium}。碲的特殊性,很容易从其原子性质解释 (Jones et al., 2023)\cite{jones2023myth}:也就是 $5s$ 和 $5p$ 轨道的形状,以及它们彼此之间,尤其与相邻原子之间的匹配。4稍加简化,相变材料中的化学成键,涉及双中心双电子(2c–2e)键与多中心富电子(3c–4e)键同时存在,还包括跨越更多原子的较弱贡献。
感兴趣的读者可能已经注意到,我们在这里与前面介绍的硫族键形成了一个闭环,这并非巧合。同一个效应以不同名称出现,尤其对于 Te 这样的重硫族元素。
小结
固体中的多中心成键,很容易总结:
- 与一些电子数过少的单质金属不同,也有一些电子数过多的单质非金属;偏离八隅体规则的多余电子,在 COHP 中表现为反键,可能导致 Peierls 畸变,或使结构看起来比通常更复杂。
- 同一现象也见于偏离八隅体规则的化合物。有时,大自然通过剔除阳离子来降低电子数;聪明的合成化学家,也可以有意设计合理化学计量,实现这一点。
- 在更复杂结构中,大自然会将电子从反键能级重新分配到成键能级。因此,存在阳离子–阳离子成键,以在局部优化化学成键。
- 物理输运性质未必与成键特征相伴;例如,即使电导率相似,成键特征也可能截然不同。
- 与富电子分子中的多中心成键类似,偏离八隅体规则的元素及化合物,也通过多中心成键来优化化学成键。三中心、四中心等 COBI 分析,很容易显示这一点。这类成键还会在原本只预期简单范德华作用的区域,产生一定的弱共价性。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键(本文)
- 普通化学与量子化学的几则趣味知识
为了不把孤立原子与已经形成化学键的原子混淆,把 Sc 的电子组态写成 $(3d4s)^3$,是另一种,可能更好的选择。
反键相互作用带来的这种“问题”,并不很少见。例如,In$_4$Br$_7$ 含有 In$^+$,同样具有 $5s^2$ 反键“孤电子对”,它脆弱到会在光照或机械应力下分解 (Dronskowski, 1995)\cite{dronskowski1995synthesis}。
20 世纪 80 年代末,YBa$_2$Cu$_3$O$_7$ 等超导铜氧化物被发现时,有些研究群体决定将其缩写为“YBCO”。原则上可以接受,因为每个群体都使用自己的语言。不过,如果在结构数据库中搜索与钇 Y 成键、被氧化 O 的硼–碳 B–C 网络,就会遇到问题:突然出现成千上万条被错误标识的 YBa$_2$Cu$_3$O$_7$ 记录。关于超导,见附录 I。
为求完整,应补充:Te 在仅 4 GPa 下,就已成为超导体。继续加压,它采用 $bcc$ 型,成为转变温度 17 K 的超导相;其能带结构显示超导的特征“指纹”,同时包含电子局域与离域的区域,见附录 I。