


本文是「分子与固体中的化学成键」系列的第 6 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4.4 节的中文译本。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
分子晶体的情况截然不同,例如简单水分子 H$_2$O 构成的晶体。我们都知道,这种极其重要的分子化合物,存在为冰、普通水和水蒸气。因此,基本分子物种 H$_2$O 的身份,定义了这个化合物,不随固、液、气物态改变。当且仅当分子内部的化学作用力,主要是共价键,远强于分子间作用力,如色散、氢键等,才可能如此。接下来讨论这些,不过,先从一种元素开始。
富勒烯与碳纳米管
仅由碳原子构成的晶体,不限于金刚石或石墨多晶型。1也可以由富勒烯构成碳晶体,即类似足球的二十面体 C$_{60}$ 分子,60 个 C 原子形成相连的五边形与六边形。来看孤立 C$_{60}$ 分子的电子结构,通过平面波 DFT 和超胞计算,在分子之间留出足够空间,结果如图 4.32 左侧。
分子中有较短和较长的 C–C 距离,1.40 和 1.45 Å,被简单地解释为“双键”和“单键”。DOS 中有许多类似分子轨道的尖峰,确实显示孤立分子物种。如果把它们组合为普通固体,图未给出,能级会略微展宽,因为分子之间存在弱相互作用,主要来自弱得多的色散力。
COHP 比较立即显示“单键”和“双键”的区别:较长“单键”的成键几乎优化,积分 COHP 为 $-5.9$ eV;似乎费米能级以上还有两个额外的成键能级可以填入电子,但这个假设错误。这些能级对较短、也更强的“双键”而言是反键的,其 ICOHP 为 $-6.4$ eV,因此存在一种键的层级。换句话说,更强的键与电子填充程度一起,决定结构细节 (Maintz et al., 2013)\cite{maintz2013analytic}。如前所述,凝聚时变化不大,因此,C$_{60}$ 不仅能作为孤立分子,也能作为固体存在,完全不奇怪。
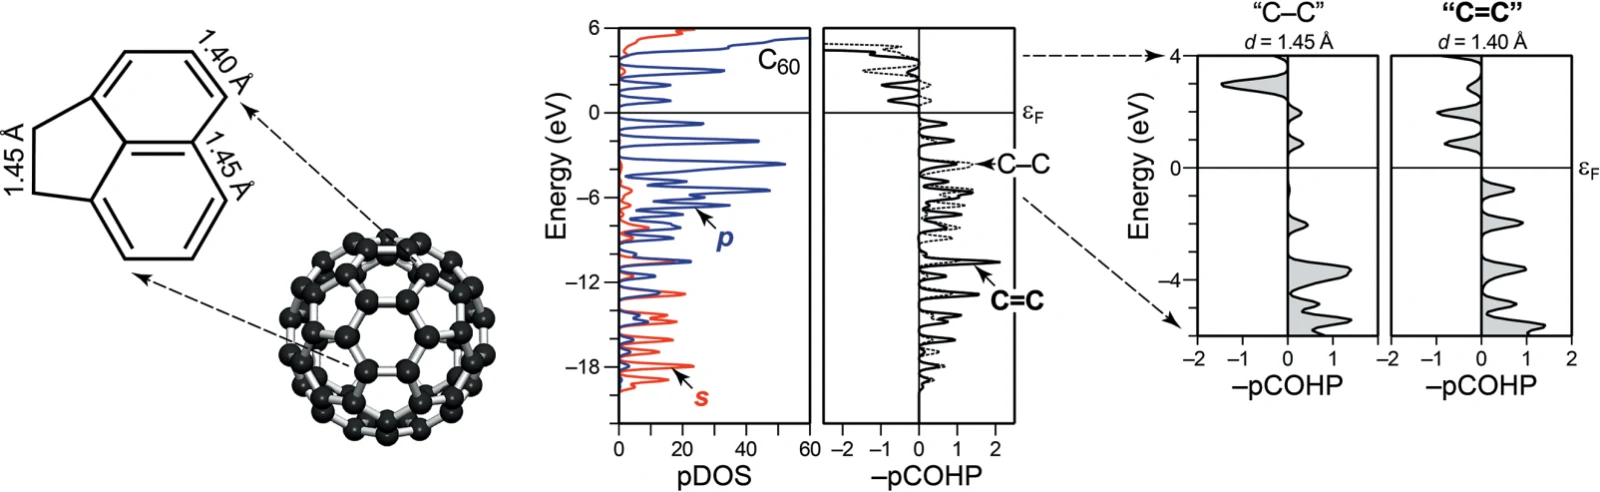
图 4.32: C$_{60}$ 分子的几何细节(左),以及短、长 C–C 相互作用的投影 DOS 和 COHP 化学键分析(右)。这些数据从平面波投影得到,因此,DOS 和 COHP 分别称为 pDOS 和 pCOHP。
另一个无限分子,这次是一维的,是碳纳米管,有许多种,图 4.33 展示了其中一个,以及本质上二维的碳多晶型石墨的电子结构和成键分析。
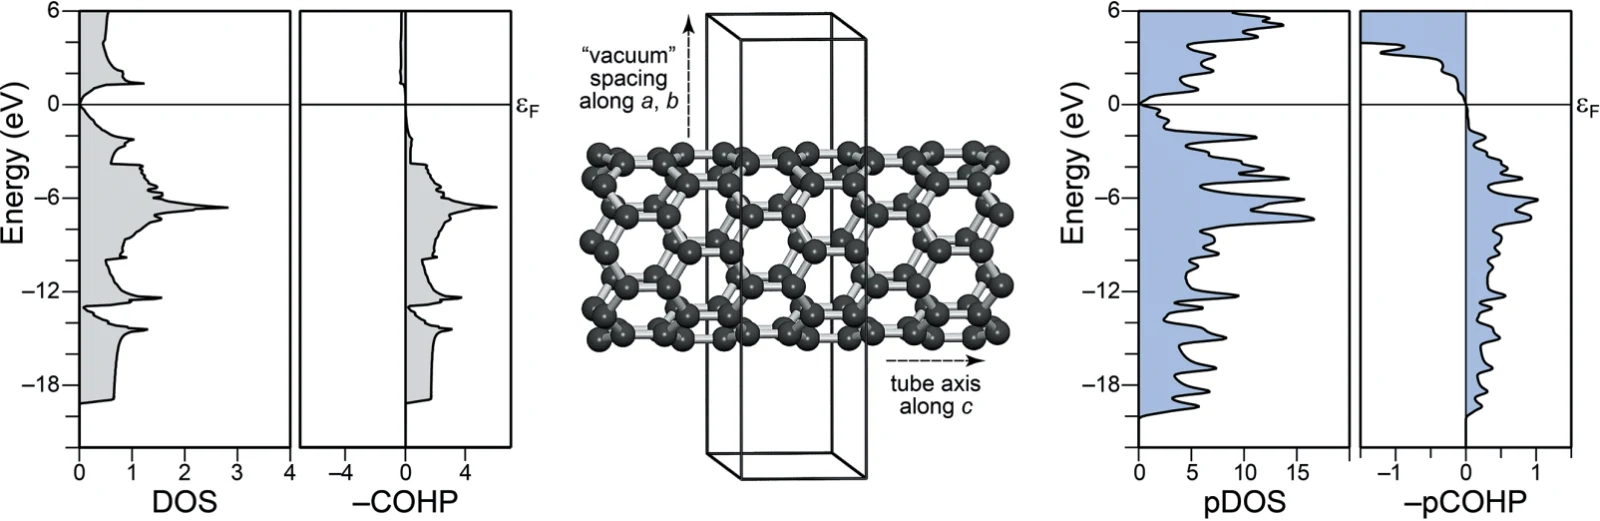
图 4.33: 石墨的电子结构,包括 DOS 和 COHP(左)、无限碳纳米管超胞计算的结构细节(中),以及后者的电子结构(右)。
为了恰当比较,先看石墨的 DOS 和成键分析,图左侧,这次用全电子局域轨道基组,即 LMTO 理论计算。石墨是“$sp^2$”杂化,即二维成键的碳结构的典型代表。其指纹是这类体系在 $-19$ 至 $-12$ eV 之间几乎呈矩形的 DOS 区域 (Hoffmann, 2013)\cite{hoffmann2013small}。“杂化”这个技术术语见附录 H。COHP 表明,费米能级以下始终为成键能级。对于结构上孤立的碳纳米管,右侧采用 PAW 平面波 DFT 得到的电子结构 DOS 看起来相似。这也反映在纳米管的 C–C 键中,尤其是费米能级附近的非键特征。2无论看由六边形排列的碳原子构成的无限弯曲分子,还是由这类碳原子的平面片层构成的凝聚碳,结果几乎相同,因为两个片层之间只有少量色散,一个石墨烯片层只受到其他片层的弱扰动 (Maintz et al., 2013)\cite{maintz2013analytic}。
氢键
存在氢桥键的分子晶体,具有显著更强的相互作用;前述冰晶体是典型例子,普通糖是另一个。第 3 章和本章开头已经提到,氢桥键是三种不同成键类型的复杂混合:有共价贡献、有电荷转移即离子性,也有色散力。因此,化学家纯粹为方便,把它称为第五种成键类型。由于它极为重要,尤其对生物化学,已有很好的文献介绍 (Pimentel & McClellan, 1960; Jeffrey, 1997)\cite{pimentel1960hydrogen,jeffrey1997introduction}。更实用地定义主题,极性共价 $D^{\delta-}-\mathrm H^{\delta+}$ 键,同时含有共价性与离子性,与极性原子 $A^{\delta-}$ 相互作用时,就出现 $D-\mathrm H\cdots A$ 氢键;$D$ 和 $A$ 分别表示供体与受体原子。在 C–H$\cdots$O 中,两者不同,也可以相同,例如冰中的 O–H$\cdots$O。还可以按能量分类,因为研究群体大致同意,氢键有通常为线性的强型,大于 63 kJ mol$^{-1}$,中等型,17–63 kJ mol$^{-1}$,以及弱型,小于 17 kJ mol$^{-1}$ (Steiner, 2002)\cite{steiner2002hydrogen},只是这样定义而已。
色散相互作用
按定义,任何氢键都包含色散相互作用,因此,未经色散处理的局域或半局域 DFT 近似,可能不能准确描述这类成键。精确 DFT 原则上可包含色散;这里的问题是所用近似泛函,当原子之间的密度很小时,色散相互作用不需要原子间电子密度,就出现明显问题。3因此,需要基于波函数的计算,常采用分子实体,如图 4.34 中的水分子团簇。
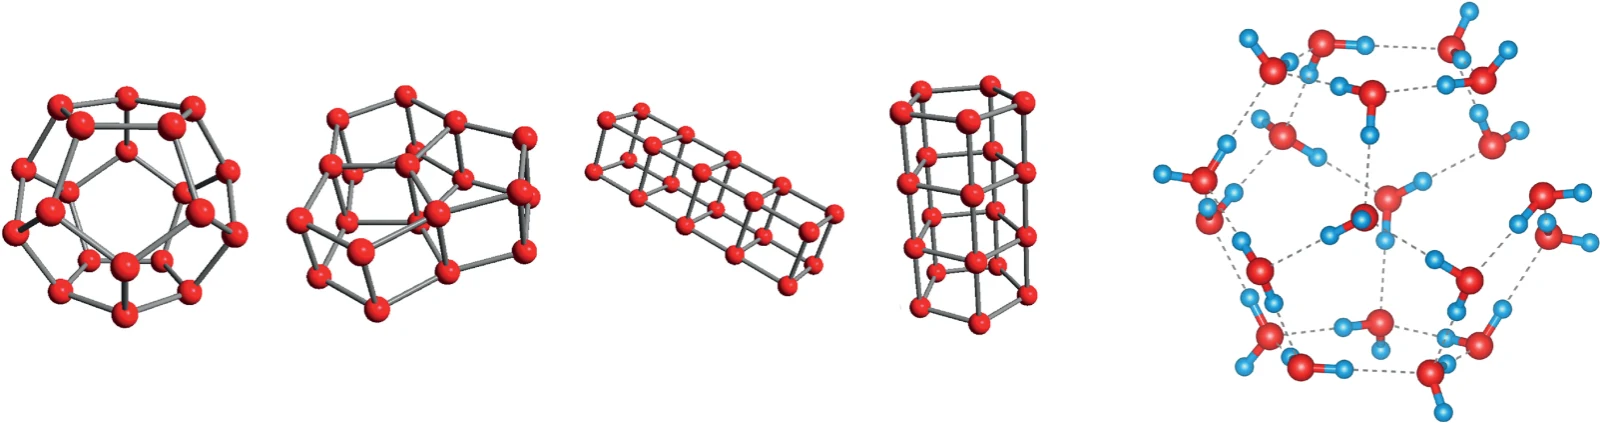
图 4.34: 四种组成均为 (H$_2$O)$_{20}$ 的水团簇(左,显示 O 原子),以及打断两个氢键后的最低能十二面体 (H$_2$O)$_{20}$ 异构体(右)。
下面是一个标准的处理例子:对于 20 个相连水分子构成的实体 (H$_2$O)$_{20}$,可以设想多种高对称构型,例如十二面体、共边五棱柱、融合立方体和共面五棱柱,见图 4.34。对于对称性最高的十二面体,即使用“冰规则”分配团簇中的 H 原子 (Bernal & Fowler, 1933)\cite{bernal1933theory},仍有相当多异构体,总计 30,026 个;更糟的是,能量差也很小。再允许仅一个“断裂”的氢键,就会得到 443,112 个异构体;两个“断裂”氢键则产生惊人的 2,772,313 个异构体,必须全部正确计算。只要采用严格局域的孪函数,即双电子函数,而不是单电子函数、轨道,以及对积分进行一定的半经验参数化,基于波函数的方法确实能做到。对于相对小的团簇,尽管计算数据巨大,仍能识别低能候选构型,见右图,并得到定性结论。例如,(H$_2$O)$_{20}$ 团簇的相对大小,与 H 供体原子的平均 Mulliken 电荷很好相关,突出离子性;因此,氢键极化非常重要 (Tokmachev et al., 2010)\cite{tokmachev2010hydrogen},这得益于涉及的高电负性 O 原子。
对于延展固体,这类计算看起来实际上不可能进行,分子之间色散相互作用的重要性仍是问题。既然不能等待严格意义上晶体固体氢键的从头算理论,4可以考虑折中:共价性与离子性对 DFT 没有问题,只需给交换–相关能加上一个略带经验性的经典色散修正 (Grimme et al., 2011)\cite{grimme2011effect},称为“+D”方法。后面会回到这一点;现在,先尝试固态理论中熟悉、计算代价较低的 PBE 泛函,看看即使没有任何修正,能做到什么。
氢原子位置
第一步,可以检查这样的 DFT 能否给出分子固体中准确、或足够准确的 H 位置,与中子衍射数据比较,即使范德华 (vdW) 或其他弱相互作用可能带来问题。图 4.35 展示了这类计算尝试的结果。用 X 射线衍射,即使单晶数据,也很难准确确定 H 位置,因此,平面波 DFT 可以帮助优化各种分子晶体中的 C–H、N–H、O–H 和 B–H 单元,这是分析的第一步。只需计算 Hellmann–Feynman 力,只要力不为零,就移动 H 原子,这是一个自动过程。
镇痛药对乙酰氨基酚,即 $N$-乙酰-$p$-氨基苯酚,是代表性例子。其一种多晶型已经通过单晶 X 射线衍射确定,但大多数 C–H、N–H 和 O–H 键偏短,这是典型问题,尤其是末端甲基。然而,DFT 很容易修正,与中子数据吻合,甚至不加色散修正也如此;计算是在晶体中,而不是孤立气相分子中进行的,这是一个惊人结果。5 选择性地只优化 H 位置,完全可以,不仅更接近实验,而且精度已经足够。
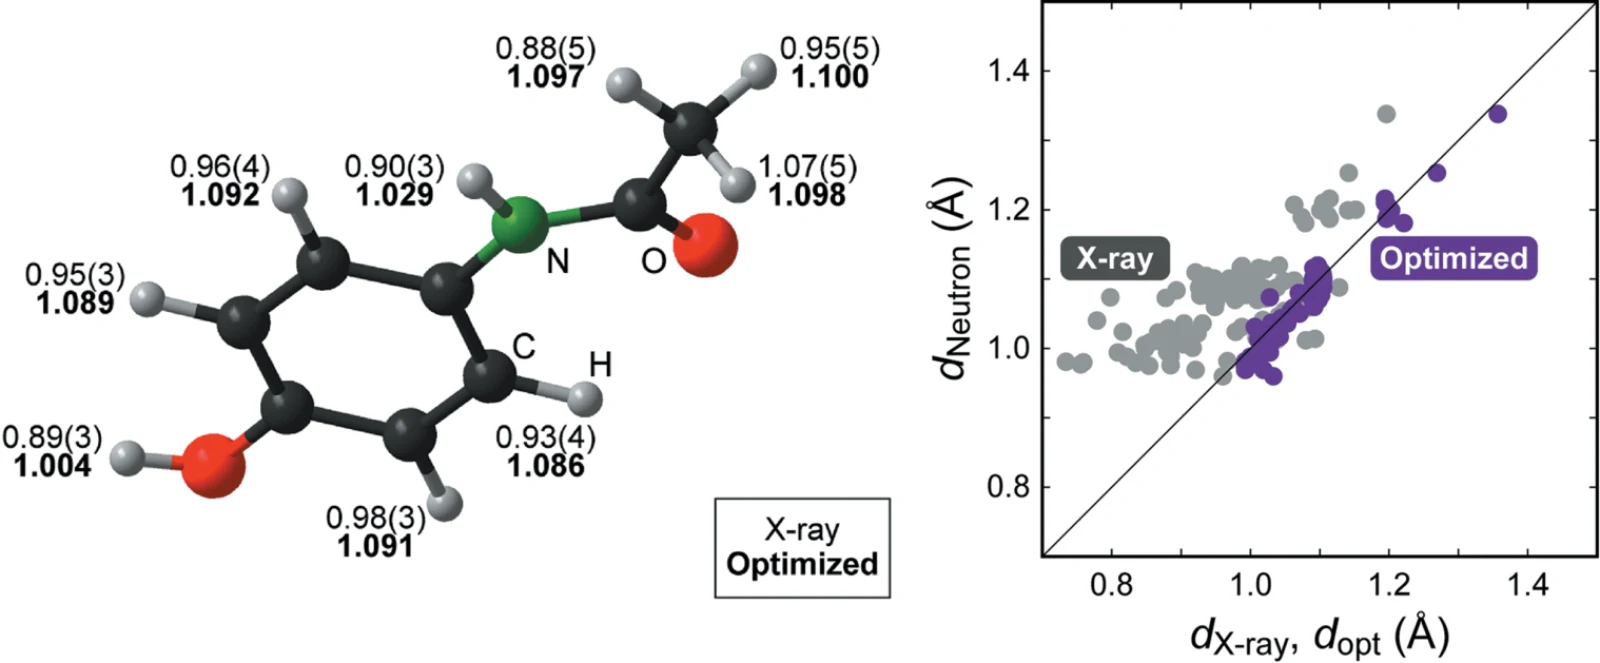
图 4.35: 对乙酰氨基酚分子结构,给出 XRD 确定的晶体中各键长,单位 Å,括号中为标准偏差,粗体为 DFT 优化值(左);以及大量涉及 H 原子的键长数据,来自 XRD、中子衍射和理论优化的比较(右)。
更一般地,可以把大量 XRD 和中子测定的键长数据,与理论导出的数值比较,如图 4.35 右侧。结果也支持,计算代价很低的 DFT 能够给出 H 位置,因而得到“好”的 H 相关化学键,可以说几乎达到中子精度 (Deringer et al., 2012a)\cite{deringer2012aaccurate}。因此,现在很应该检查,复杂分子晶体中的氢键能否被量化。例如,胍晶体中确实有相当复杂的氢键排列。这种复杂性可能解释了,为什么胍的结构如此晚才被确定 (Yamada et al., 2009)\cite{yamada2009solid},因为它难以结晶到令人惊讶的程度。图 4.36 示意了计算上可以做什么。
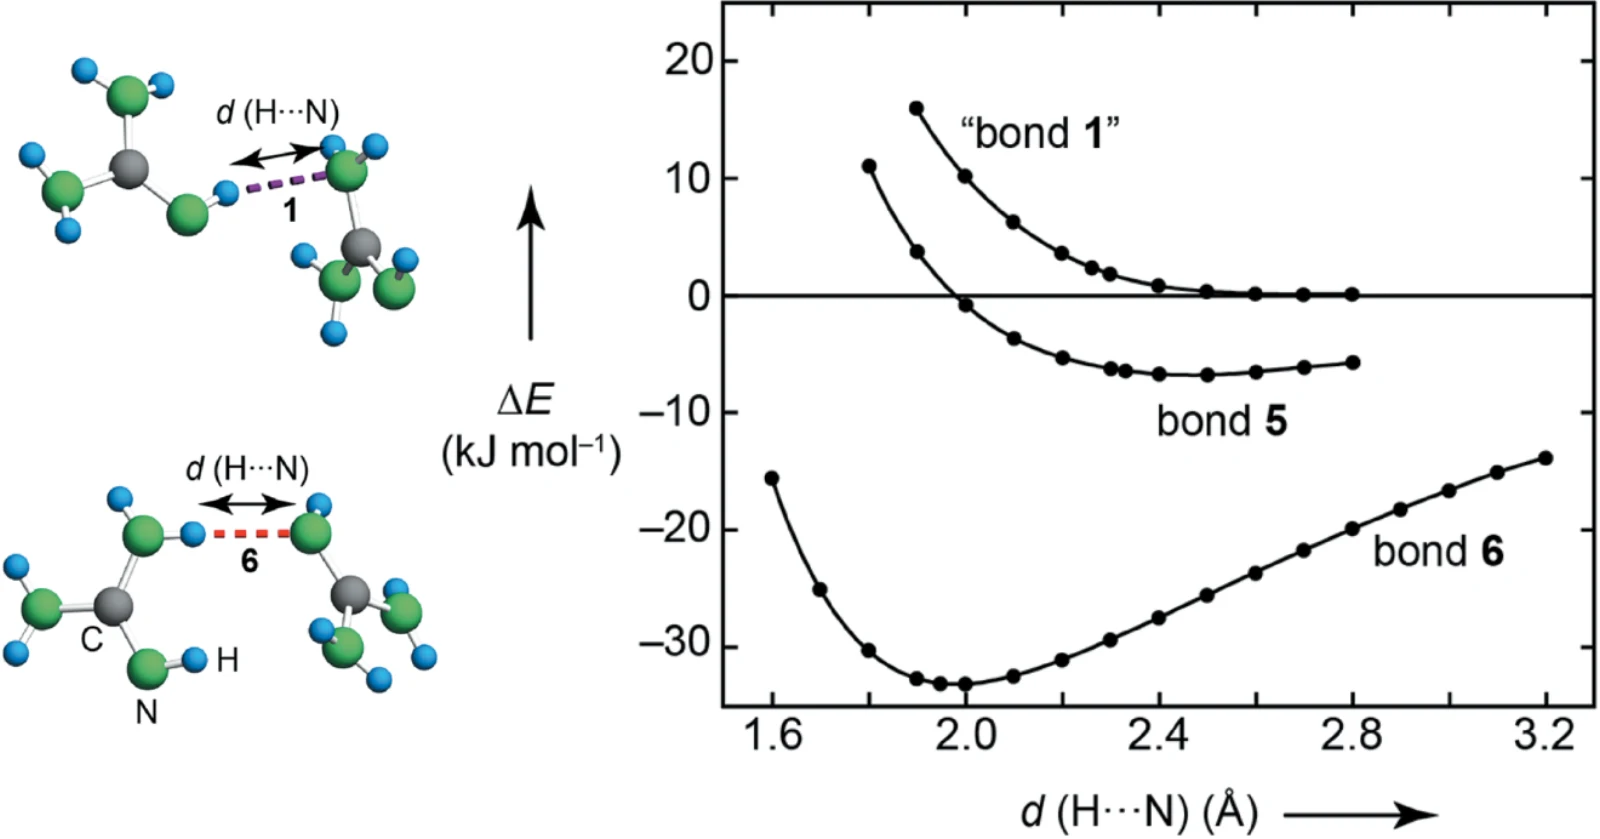
图 4.36: 胍晶体结构中的分子二聚体示意,以及拉长单个氢键距离时的能量变化,只显示键 6 和“键 1”。
把包含某个特定氢键的两个分子组成的二聚体放入超胞,再把两分子拉开,用图中的能量变化量化。有趣的是,根据几何判据指定的八种氢键,并不具有相似强度。大多数为中等强度,两个较弱,一个不是氢键,因为能量–距离图中没有极小值,即“键 1”。观察整个晶体,还可以量化协同性,即所有相互作用结合时,与各能量部分简单相加相比,额外获得多少能量。总体上,协同与反协同,即总和可能比预期更小,使整个氢键网络稳定了 14%。不得不承认,胍中的氢键足够强,无须额外色散修正,这是一个幸运巧合 (Hoepfner et al., 2012)\cite{hoepfner2012hydrogen}。后续基于中子数据的单晶结构分析,支持了先前 DFT 给出的全部结构细节 (Sawinski et al., 2013)\cite{sawinski2013single}。
氢键中的共价性
现在,氢键能量以及离子性的重要贡献,至少在半定量上已清楚,那么,共价性呢?有 PIXEL 等传统晶体学方法来研究它 (Gavezzotti, 2008; Dunitz & Gavezzotti, 2012)\cite{gavezzotti2008non,dunitz2012supramolecular},但电子结构理论结合量子化学分析,也应该可以。$N,N$-二甲基双胍鎓双(氢方酸盐)的晶体结构,是很好的例子,尤其因为它同时采用高分辨率 X 射线和中子衍射数据确定。使用与前面完全相同的方法,不但可以优化 H 位置,也可以基于 PAW 平面波 DFT 和 PBE 泛函,通过 COHP 投影出化学成键,结果如图 4.37。
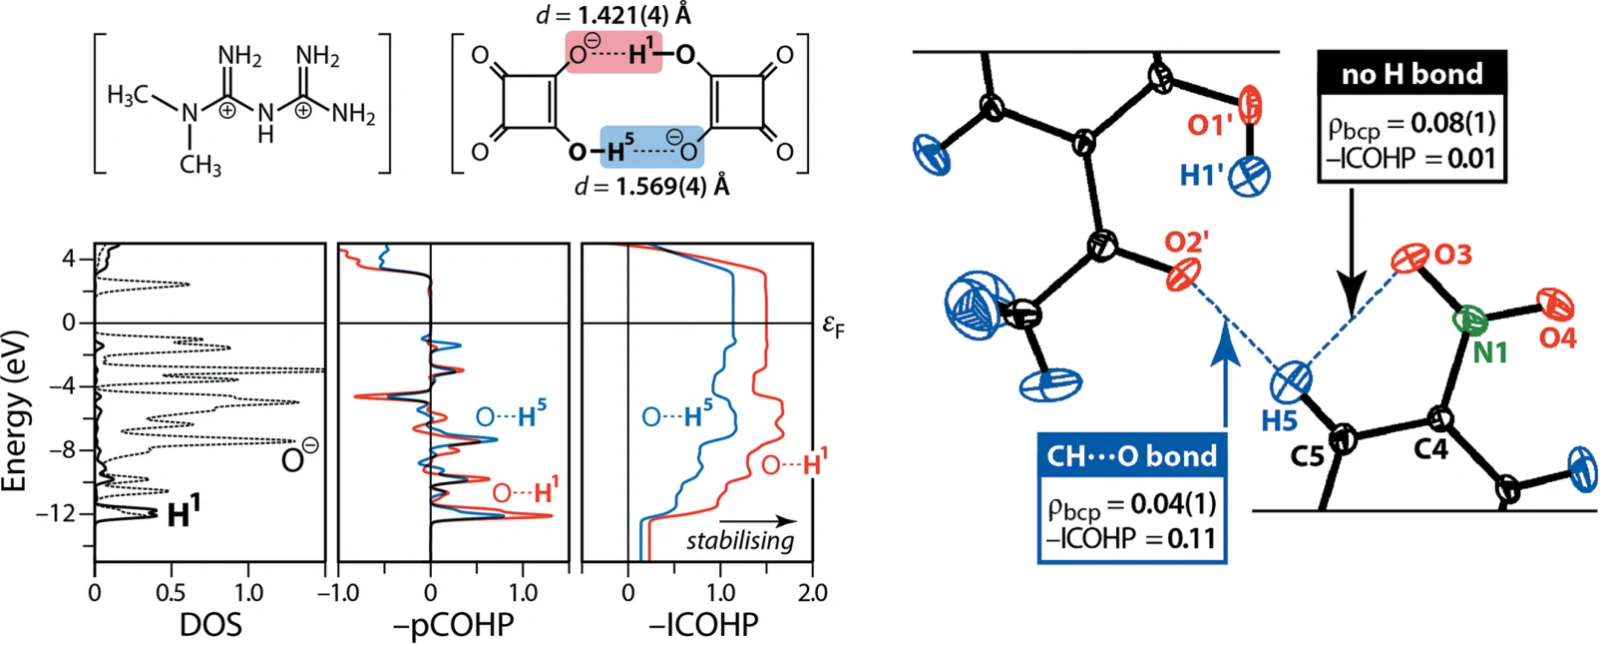
图 4.37: 二聚氢方酸根阴离子的结构示意,以及电子结构 DOS 和短、长 O–H 键的投影 COHP 化学键分析(左);以及 1-(2-羟基-5-硝基苯基)乙酮晶体中的氢键片段(右)。
DOS 中类似分子轨道的尖峰,表明这是“分子”晶体。存在较短 1.42 Å 和较长 1.57 Å 的氢键,在投影 COHP 中很好地分开,主要为成键,也有少量反键,约在 $-5$ eV。积分至最高能级,短氢键的 ICOHP 表明它更强,共价稳定化分别为 149 和 104 kJ mol$^{-1}$,可很好地估计真实键能。再强调一次,这些效应很强,不加色散修正也可以。同样,如右图所示,很容易把真实氢键与其他方法产生的计算伪象分开。O2$'$ 与 H5 之间有一个真实分子间氢键,不仅 COHP 可见,Bader 分子中的原子 (AIM) 理论的键临界点也可见;另有 O3 与 H5 之间的短分子内接触,COHP 明确判定为非键,但键临界点判据会错误地归为氢键。AIM 仅依赖电荷密度及其划分,因此,不包含涉及轨道的关键相位信息,而这正是把握共价相互作用本质的决定性步骤。在这一点上,COHP 这样的轨道方法表现出色 (Deringer et al., 2014a)\cite{deringer2014acovalency}。
因此,甚至可以分析丰富的生物聚合物几丁质中,连接聚合物链的复杂氢键网络,这并不奇怪;几丁质稳定昆虫外骨骼,也参与构成真菌细胞壁;植物细胞壁的主要结构多糖则是纤维素。这里,氢键相互作用覆盖更大的能量范围,因此,需要采用加色散修正的 DFT,见下文,模拟晶体网络与低维片段 (Deringer et al., 2016)\cite{deringer2016nature}。
卤键、硫族键与氮族键
稍加思考,就会发现,氢键中供体–受体三原子构型 $D-X\cdots A$ 的这类“次级”成键,不仅在 $X=\mathrm H$ 时存在。事实上,晶体学家通过仔细观察晶体材料中不寻常的键长现象,早已发现卤素原子也发生类似情况,因此创造了卤键一词。事实上,最早观察可追溯到 1863 年 (Guthrie, 1863)\cite{guthrie1863xxviii}。随后又识别出硫族键和氮族键。先从类似氢键的最简单例子开始,用简单示意简要说明“卤键”的含义,图 4.38(a) 给出相应图示。
用现代语言,分子化学中创造的“卤键”(XB),表示一个原本已经共价成键、局域电子结构对应于已填满稀有气体壳层的卤素原子,所形成的相对6较弱的成键相互作用。卤素原子有一个 $\sigma$ 空穴,即正静电势 (ESP) 区域,可以静电吸引一个外部具有负 ESP 的合适伙伴;离子贡献的重要性,再次从一开始就很明确。类似定义当然也适用于硫族键和氮族键,没有改变。
如前所述,为了量化这些次级相互作用,尤其是胍与几丁质中已经明确的协同性,选择平面波 DFT、PBE 等合适交换–相关泛函,再加“色散修正”,是正确方式。后者需要模拟所谓的 London 色散力 (1930)\cite{london1930theorie},它使单质溴与碘在标准条件下分别成为液体和固体,与单质氟和氯不同。虽然例如碘分子之间的电子密度降至零,这是基于密度的 DFT 的难题,却仍有由海森堡不确定性原理导致的、仿佛凭空产生的“非局域”作用力;长距离下,它随原子间距离的六次方衰减。因此,London 的早期公式
$$ E_{\mathrm{London} }\sim-C_6/R^6 $$
不言自明。在最简单的修正方式中,“只”需正确的 $C_6$ 系数。这里不适合讨论丰富的主要较弱的非共价相互作用及其理论,参见文献 (Grimme et al., 2016; Otero de la Roza & DiLabio, 2017)\cite{grimme2016dispersion,roza2017non}。这里只提 DFT 成功处理问题的三种方式,具体选择取决于问题:如前所述,可以给现有密度泛函加入或多或少具有经验性的色散修正 (Grimme et al., 2011)\cite{grimme2011effect};7也可以试图直接从基础 DFT 密度中导出非经验修正 (Tkatchenko & Scheffler, 2009)\cite{tkatchenko2009accurate};或者使用专门模拟 vdW 相互作用的完整泛函 (Lee et al., 2010)\cite{lee2010higher}。
对于典型体系,很容易比较所有氮族、硫族和卤素相互作用,找出趋势,如图 4.38。
两个 I–C$\equiv$N 分子的二聚体,相互作用能约为 23 kJ mol$^{-1}$;三个分子增至 28 kJ mol$^{-1}$,无限链最终达到 41 kJ mol$^{-1}$,增强 79%,是协同性的完美例子,总体大于各部分之和。这个效应不仅存在于碘,见图 4.38(b),也出现在较轻卤素中,只是较弱,甚至包括氟。显然,卤素原子的极化率起重要作用,碘最大。把这些理论结果与实验高分辨率电子密度、拉曼频率比较,很有启发性 (Wang et al., 2019)\cite{wang2019many}。
硫族键和氮族键也有类似趋势,见图 4.38(c):原子越重,协同性越强,Te(CN)$_2$ 的硫族键和 Sb(CN)$_3$ 的氮族键尤其突出 (George et al., 2014)\cite{george2014cooperativity}。换个角度,较重同系元素在稀有气体壳层之外继续成键的倾向,与其不遵守八隅体规则的能力完全一致,见附录 A。原子越重,越不遵循第一个长周期的成键方式,上述例子为 N、O 和 F。提前说一下,最后一节将讨论多中心成键,也称超成键,因为这些现象相互联系。
碘晶体:DFT 的失败
在讨论最极端的碳族键之前,是的,它也存在,至少在这个语境中被定义过,可能需要提醒一下。虽然上述能量趋势,与分子晶体稳定性的实验观察对应,但在描述相关、甚至更简单的分子晶体时,也有惊人失败的突出例子。没人愿意谈,以免惹恼 DFT 的神灵,但这里至少悄悄说一下。以单质碘 I$_2$ 为例,对溴的失败几乎同样严重。
用合适的密度泛函,无论是否加入色散修正,优化 I$_2$ 基态晶体结构,会得到熟悉的分子结构,分子内 I–I 距离约为 2.8 Å,即 I–I 单键,分子间距离大得多,为 3.4 Å,对应分子之间的 vdW 距离,与实验吻合。然而,这个结构不稳定,表现为虚频声子模;小小扰动就会让原子移动,变成另一个能量更低、动力学稳定的结构,具有无限锯齿链,相同的 I–I 距离为 2.9 Å。这种结构有些类似于 反向 Peierls 畸变的结果,从不等距离变成等距离,实验中从未观察到,如图 4.39。
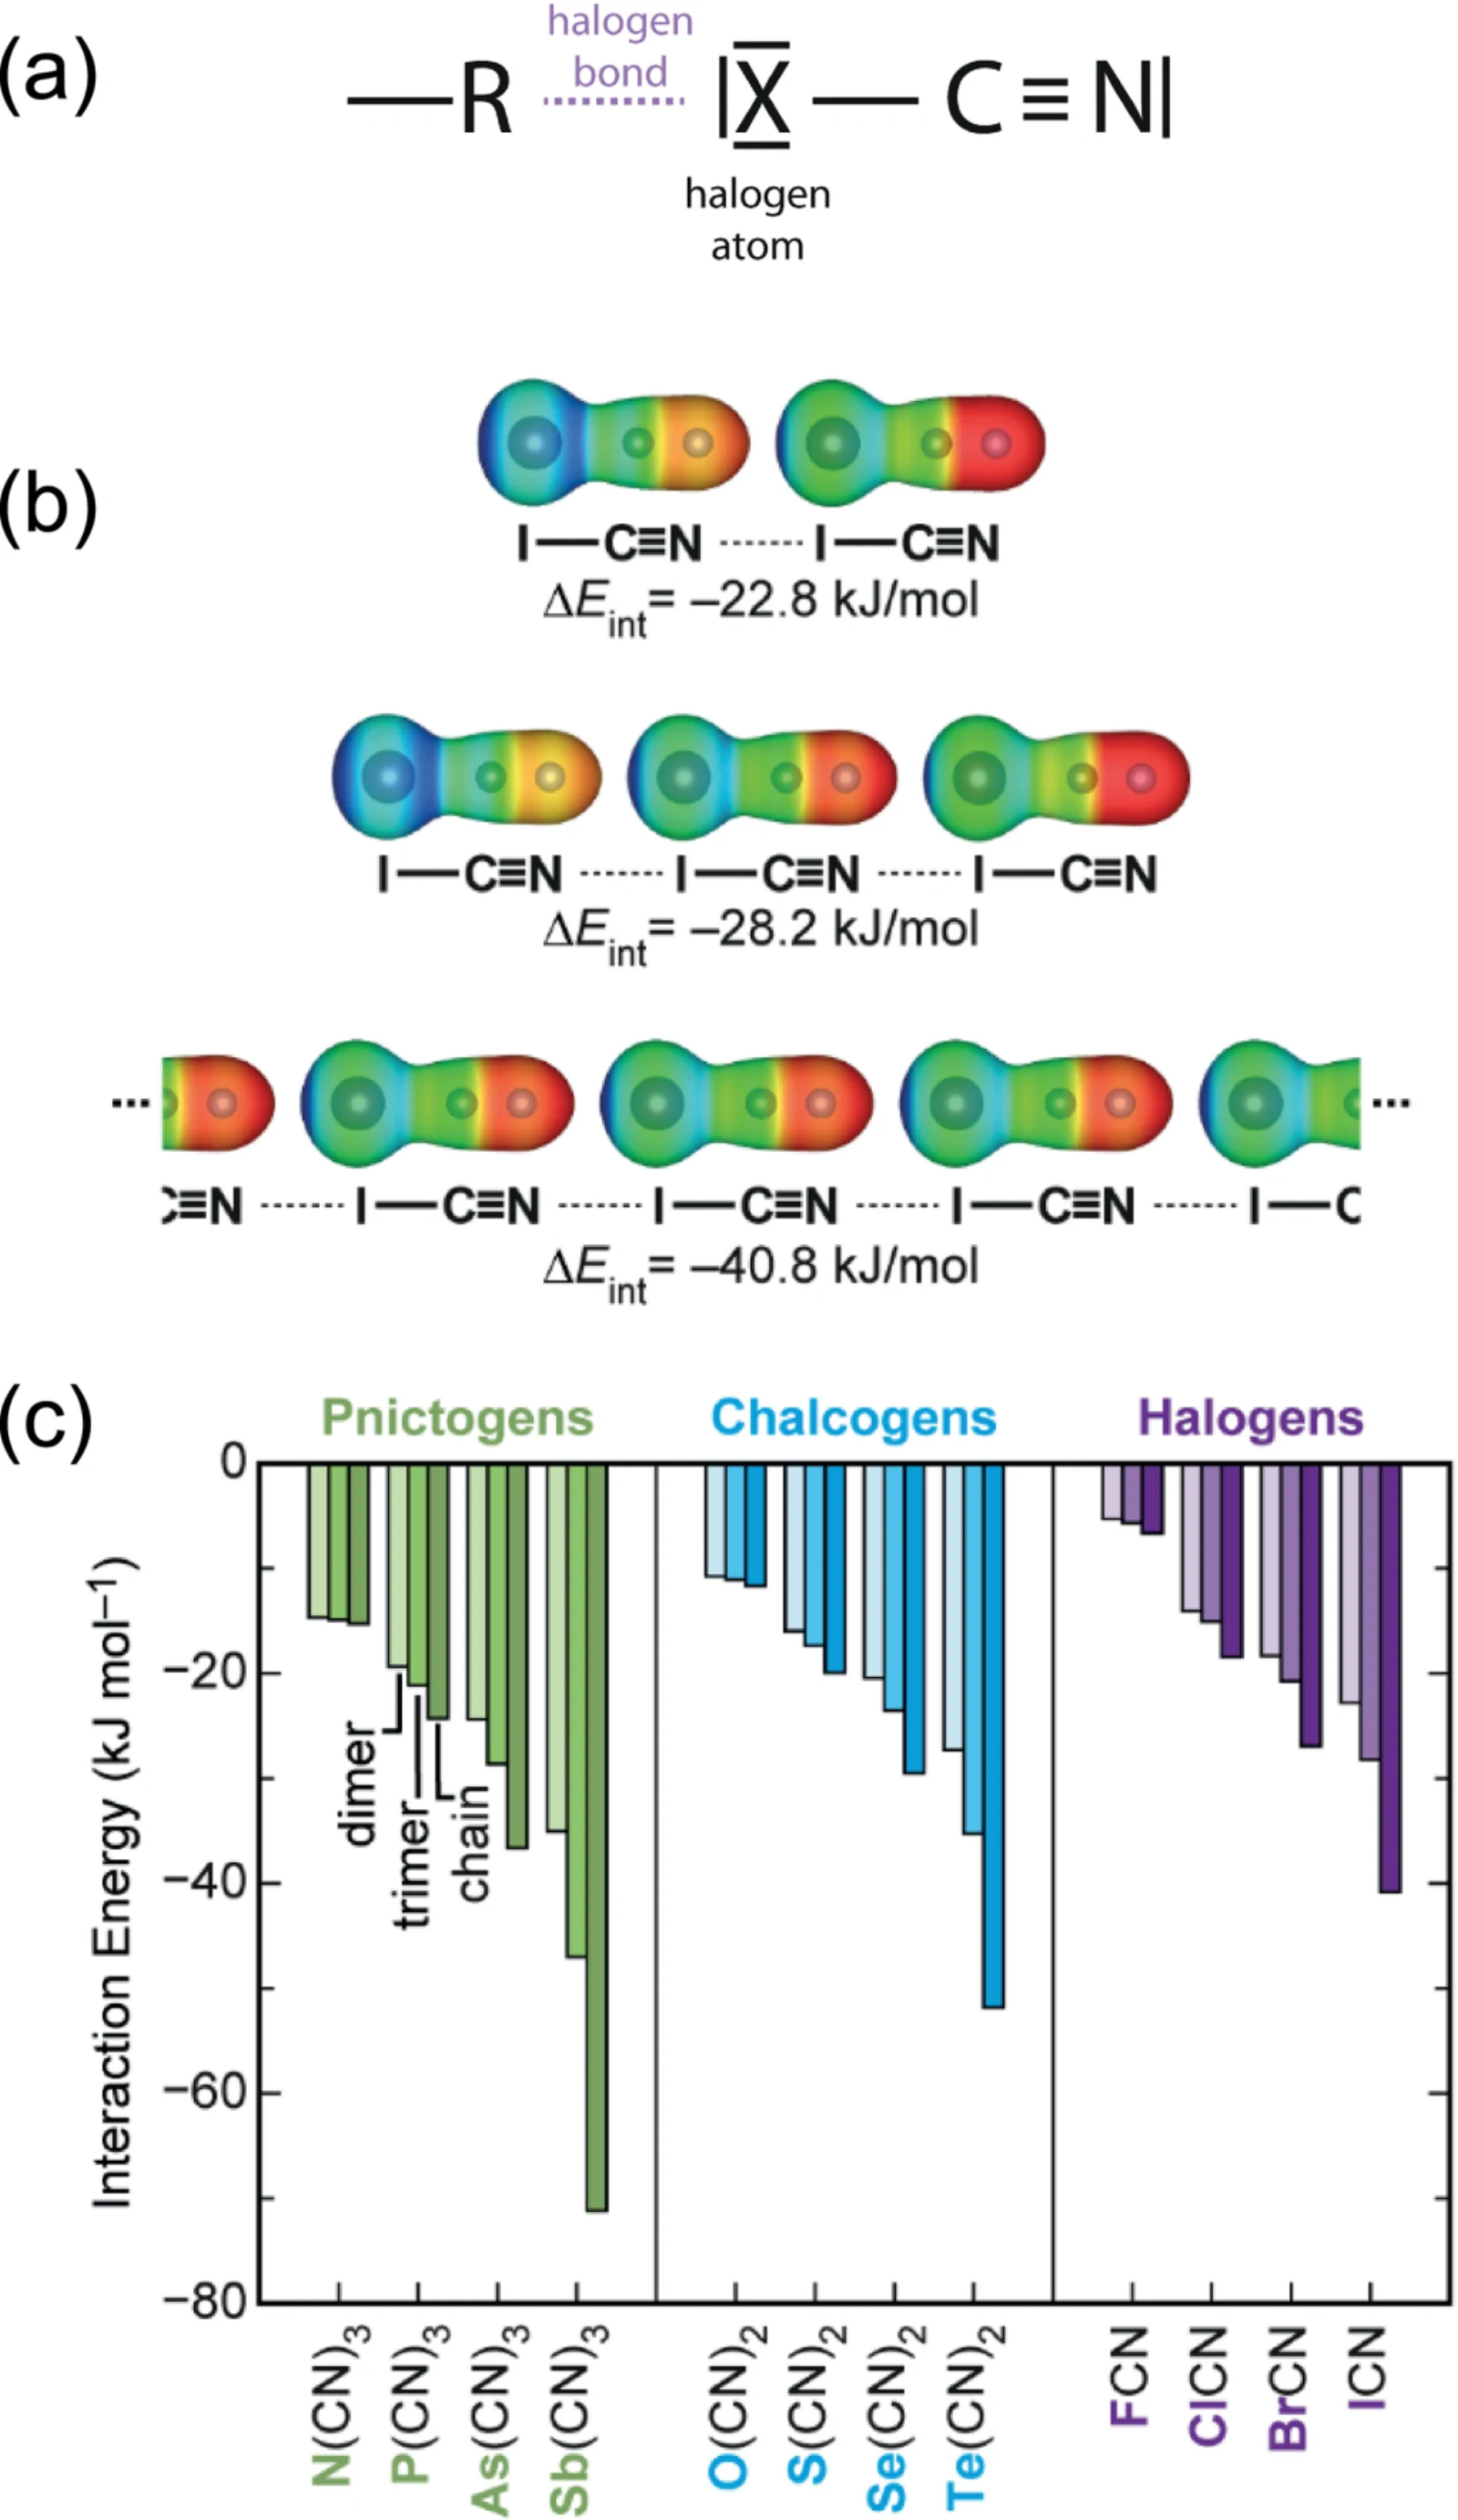
图 4.38: (a) 典型卤键的分子示意;(b) 电荷密度等值面,$0.05\ e\ {\text{Å}^{-3}}$,及相互作用能所反映的卤键协同性;(c) 各种氮族键、硫族键和卤键的协同性,用相互作用能随主量子数的变化表示。
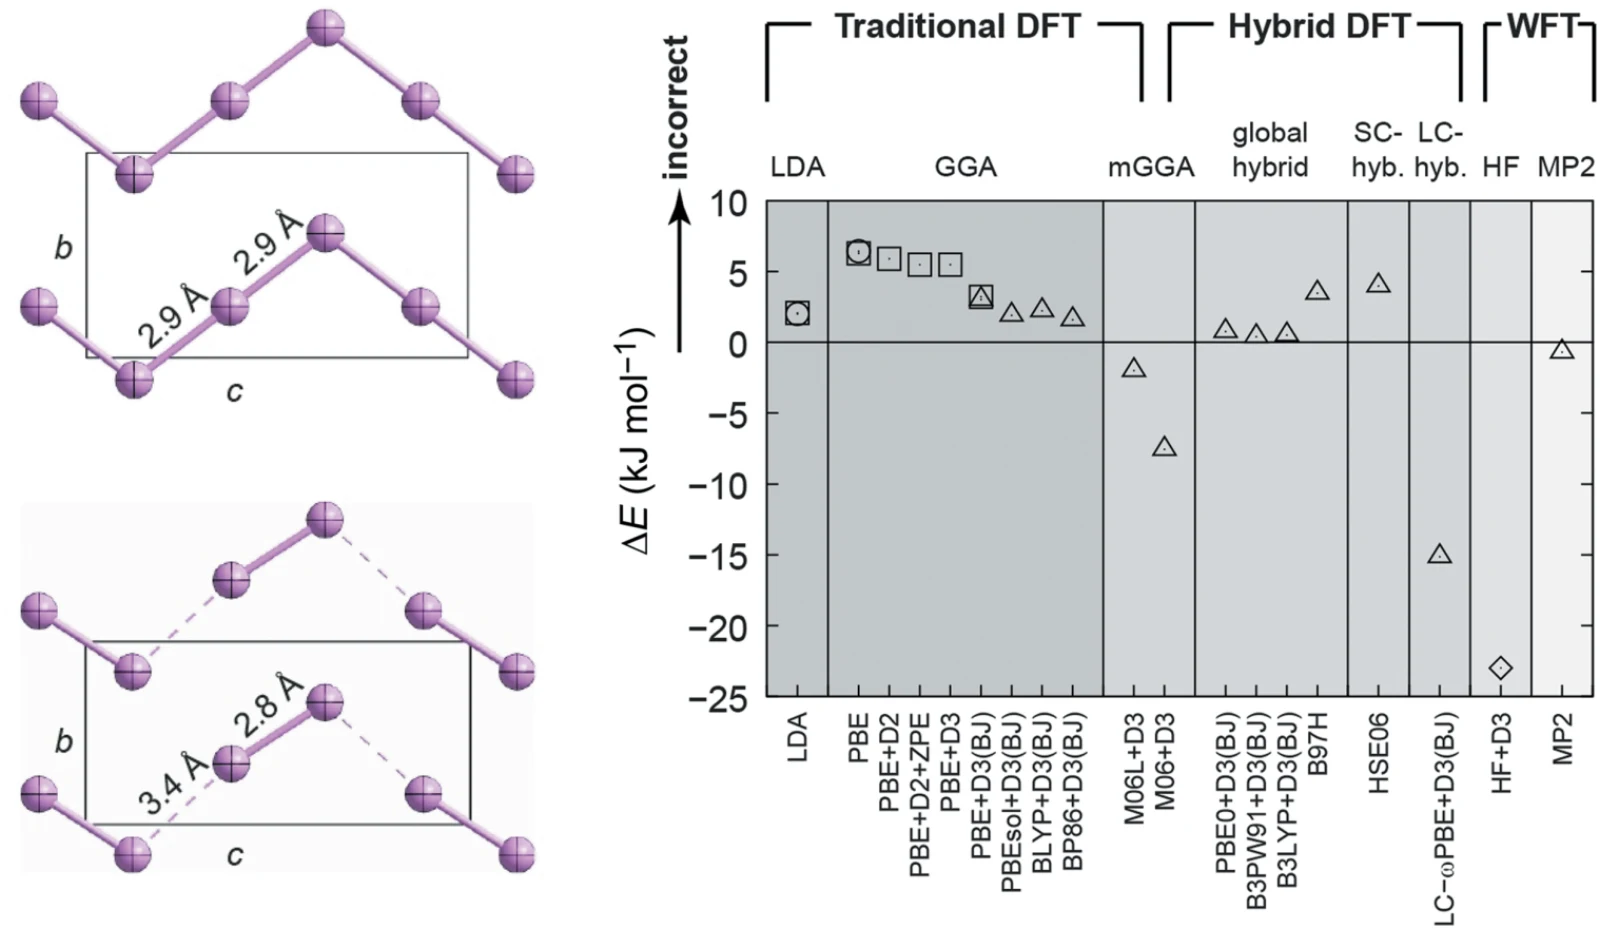
图 4.39: 晶态碘错误的基态结构(左上)和正确的基态结构(左下),以及各种 DFT 泛函在这个问题中的能量表现。
这个结果对标准 DFT 是一场彻底灾难,尤其因为涉及的是基态而不是激发态,并且是一个“简单”的主族元素,而不是 $3d$ 原子之类的“相关”物种。不能归咎于基组、赝势或错误算法,问题在 DFT 核心及所用泛函。8不过,两个 meta-GGA 泛函、一个长程修正的杂化泛函,以及周期性 Hartree–Fock 和 MP2 理论,都能正确处理,波函数在这方面明显优越。仍不知道错误的确切程度 (George et al., 2015)\cite{george2015dft},但 DFT 错误地“离域化”并均衡全部 I–I 距离的倾向,非常深刻。请记住,卤键能量需要审慎看待;结构与实验很好吻合,对于能量正确性而言,可能毫无意义。还有多少错误的理论结构需要被识别?
碳族键
最后来看图 4.40 的碳族成键。“碳族”属于第四主族,即第 14 族,将用碳、锗和锡的四氰化物 $\mathit{Tr}(\mathrm{CN})_4$ 作为典型例子。
至少有两种量化碳族成键的方式,先进行平面波 DFT,采用 M06L 等交换–相关 meta 泛函,它在前面的溴和碘问题中表现良好。第一,只需积分各种键的 COHP,包括中心 $\mathit{Tr}$ 左侧绿色的“普通”键,以及右侧蓝色虚线的“碳族”键,因为它量化了这些键对能带结构能量,也就是 Kohn–Sham 本征值之和的贡献。左图显示比较结果。沿第四主族向下,碳族键强度迅速增加;C 为 0,没有共价性,只有弱色散,而 Sn 的 ICOHP 为 $-288$ kJ mol$^{-1}$。同时,普通键的 ICOHP 从 C 的 $-923$ 降到 Sn 的 $-402$ kJ mol$^{-1}$。因此,碳族键获得的强度,在普通键中以较小程度损失。9
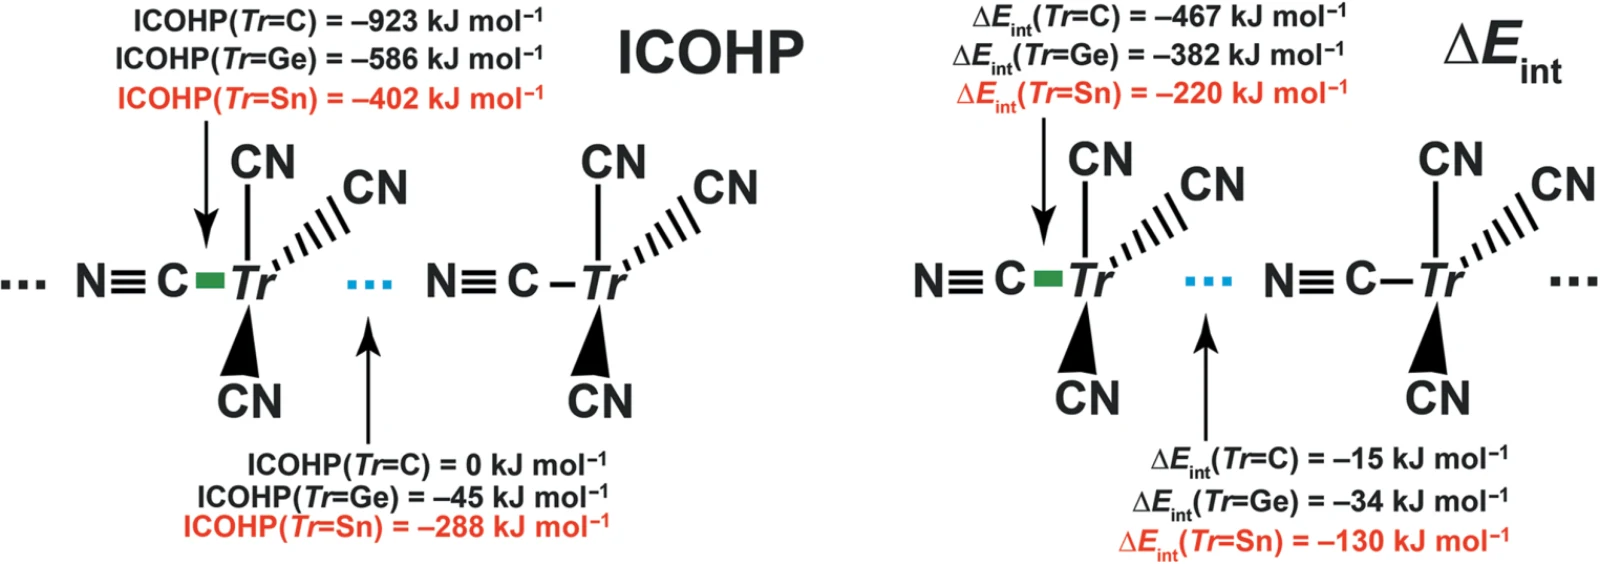
图 4.40: $\mathit{Tr}(\mathrm{CN})_4$ 链中的碳族相互作用,分别从积分晶体轨道哈密顿布居 ICOHP(左)和相互作用能(右)的角度展示。
第二,计算链的各部分之间每个键的相互作用能,也能得到完全相同的趋势,见右图。只需把不同单体彼此分开,但保持几何细节不变,实践中不可能,理论中却很容易。从 C 向 Sn,碳族键增强,普通键减弱。对于 Sn,碳族键达到普通单键的约 59%,数量惊人,处于很强氢键的范围。
虽然两种方法都不是物理上“正确”的,却有助于理解。注意,ICOHP 是在轨道和能量空间中对能带结构能量的任意划分;相互作用能则是在实空间、不进行弛豫的另一种任意划分,因此,两者都是真正的思想实验。在上述例子中,沿第四主族向下,不仅共价性增加,协同性也有同样趋势。某些晶体结构中,甚至可证明,晶体稳定化最多 70% 来自碳族键 (George & Dronskowski, 2017)\cite{george2017tetrel}。
小结
能学到什么,需要得出什么结论?
- 分子构成的晶体,在电子结构上由强的分子内作用力主导,几乎完全来自共价相互作用。分子堆积后,较弱的分子间色散作用几乎不影响电子结构,DOS 仍呈尖峰状。
- 氢键是重要例外。这种共价性、离子性与色散的复杂混合,可以相当强。原则上,定量计算需要基于波函数的方法。
- 氢键不太弱时,合适的交换–相关泛函能够给出“中子精度”的 H 位置,也有助于通过共价贡献半定量表征氢键强度;但数值较小时,DFT 必须加入色散修正。
- 卤键、硫族键、氮族键和碳族键,也是与氢键密切相关的次级成键类型,通常称为“$\sigma$ 空穴”相互作用。不过,已知 DFT 在这些体系中会失败。
- 沿主族向下,上述成键增强;原子越重,八隅体扩展与次级成键的倾向越强,协同性也越大。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键(本文)
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识
讨论单质多晶型时,使用同素异形体一词稍微更合适。
许多、数量无限的碳同素异形体 (Hoffmann et al., 2016)\cite{hoffmann2016homo} 中,用 COHP 量化的 C–C 键强度,是很好的总能量描述符 (Görne & Dronskowski, 2019)\cite{gorne2019covalent},可以帮助识别尚待合成的其他可能同素异形体,这完全不奇怪。
原则上如此,实践中却未必。例如,简单 LDA 会“过度结合”,使成键距离处的色散,因偶然的误差抵消而被“模拟”;GGA 则不同,需要显式修正。对于任何泛函,都需要尝试。
引用一位世界著名无机化学家的话:“任何希望在有生之年有所收获的人,都不能等待天气的从头算理论” (von Schnering, 1981)\cite{schnering1981homoatomic}。
从适当角度看,可以说 DFT 是近似理论,而 X 射线结构测定,则是从近似实验数据出发的近似理论推导,再根据理论预测作经验修正,尤其涉及 H 位置时。
“相对”一词的含义,当然取决于视角。
例如,这种方法使人们可以计算表征各种磷同素异形体,它们的能量强烈依赖 vdW 相互作用 (Bachhuber et al., 2014)\cite{bachhuber2014extended}。
这不是色散问题,否则,问题来源及解决方式就很明显。
再强调一次,这些数值只涉及共价性对能带结构能量的降低,不是可测量的键能。