


本文是「分子与固体中的化学成键」系列的第 8 篇(共 10 篇),整理自 Richard Dronskowski 所著 Chemical Bonding: From Plane Waves via Atomic Orbitals 第 4.6 节的中文译本。文中引用的文献依据原书参考文献清单(DOI)整理,列于文末。
两条传统高压规则
早在 GPa 范围出现之前,传统高压认识可总结为两条基本规则,不是定律,把压力与周期表、距离和配位联系起来:(1) 加压时,元素趋向更高同系元素。(2) 加压时,配位数升高,原子间距离增大,乍看违反直觉,但尽管键变长,密度仍增加。
约 10 GPa、3000 °C 下石墨转为金刚石,是第一条的例子,因为 C 采用 Si 的基态金刚石结构,趋向 Si。同样,配位数从 3 到 4,也符合第二条。另一例子是约 1 GPa 时 $\alpha$-Sn 转为 $\beta$-Sn,从四配位变成畸变的六配位。Te 在较高压力下也增加配位数,见第 4.7 节。文献仔细、专业地介绍了许多其他例子,甚至极具化学精神 (Grochala et al., 2007; Zurek, 2017)\cite{grochala2007chemical,zurek2017pressing}。
Ge 的许多高压相也能相互转变 (Schwarz et al., 2008)\cite{schwarz2008d},具有 Ge 对 Ge 的四、六配位,满足第二条。几乎所有固态化学教科书都介绍石英、柯石英和斯石英等 SiO$_2$ 多晶型的不同稳定性;转变约在 2 和 12 GPa,通常被视为证实 Pauling 第三条,见第 4.1 节,因为 SiO$_4$ 四面体缩合程度增加。确实,压缩导致缩合,对分子也有效。普通水分子晶体中,O 与两个 H 成键,但在 60 GPa 以上的冰 X 中,配位数增至 4。最后,一个更现代的化学例子是 Si、Ge 和 Sn 氮化物。所谓 Si$_3$N$_4$ 尖晶石相,Si 由 N 四、六配位,只能在高压 15 GPa 下,从四面体配位的 $\alpha$ 或 $\beta$-Si$_3$N$_4$ 得到,体现第二条。Ge$_3$N$_4$ 有同样高压效应,但含更高同系元素 Sn 的 Sn$_3$N$_4$,基态已经为尖晶石结构,证实第一条 (Scotti et al., 1999)\cite{scotti1999snn},因为 Si 与 Ge 趋向 Sn。1
从物理角度,许多固态物理教科书都有一个一般认识:压力使物质整体压缩,首先挤掉“多余”的 vdW 空间,这很容易。压力极高时,包括氢在内的一切,都会在某个点变成金属。2换句话说,极端压力应该抹平所有化学差异。压力究竟是否使一切金属化,值得讨论,后面会回来谈。除了基础问题,别忘了,高压研究也有令人耳目一新的实际方面,因为它常能制备极硬材料 (Riedel et al., 2017)\cite{riedel2017superhard}。
压力多晶型:FeN、SmS 与 Sr
一个更新、更好的简单二元含氮体系压力多晶型例子,是氮化铁 FeN 的高压行为。这里有意关注更共价的体系,因为成键变化更容易展示。图 4.51 很容易让人理解这个故事。
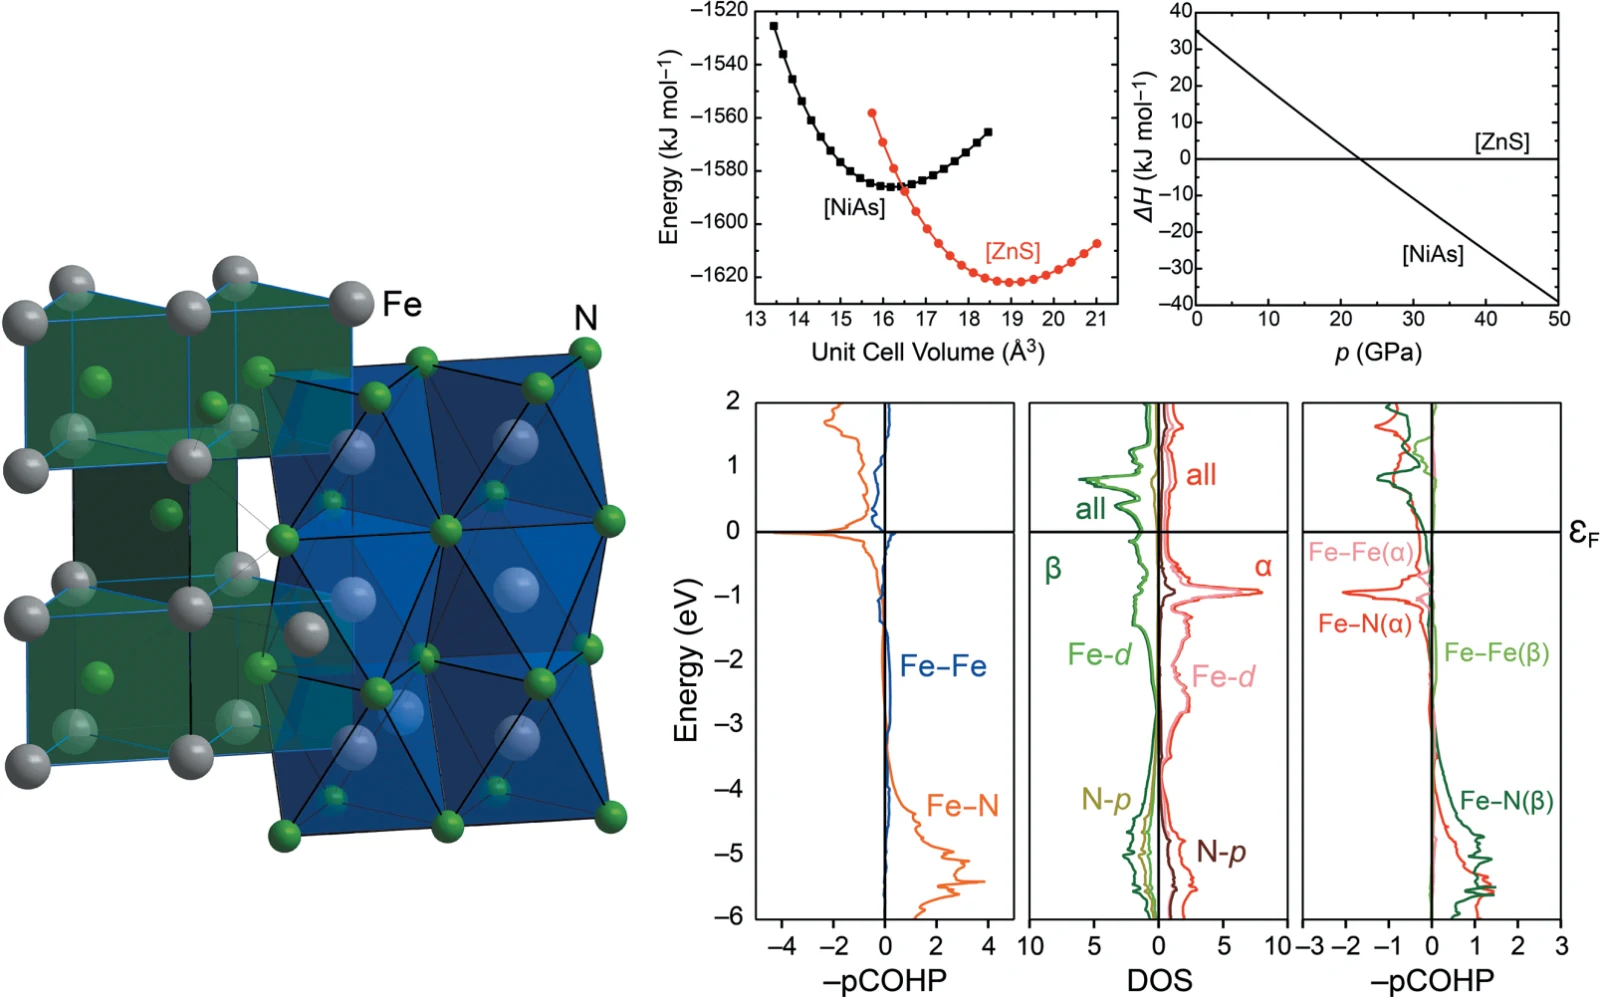
图 4.51: 以 [NiAs] 型结晶的 FeN 高压形式(左),以及基于电子结构理论的同一体系能量和成键信息(右)。
FeN 属于极丰富的氮化铁家族,对材料研究极为重要,可用作磁性颜料或钢的表面保护材料。此外,也具有地球科学意义,因为在巨大压力下,可能是地核组成部分。标准条件下,FeN 应以 [ZnS] 型结晶 (Dronskowski, 2005)\cite{dronskowski2005computational},有些取决于 N 含量。为了通过高温活化得到高压 FeN,只需在激光加热的金刚石对顶砧中,使 Fe$_2$N 或 Fe 与氮反应,并用同步辐射 X 射线衍射及 $^{57}$Fe Mößbauer 光谱表征。约 10 GPa 时,新 FeN 形式出现,采用 [NiAs] 结构。令人困惑,因为共面的 FeN$_6$ 八面体在氮化物中未曾知道,甚至该结构类型对这类化合物也不常见。右图还显示,[NiAs] 型的体积更小、能量更高,因此较不稳定,也能提取理论预测的转变压力。
电子结构在费米能级处有高 DOS,非自旋极化成键分析发现强反键相互作用,因此预期发生自旋极化。与 Mößbauer 数据一致,存在磁性基态,铁磁有序的能量略低于 AFM (Clark et al., 2017)\cite{clark2017high}。因此,从 [ZnS] 转为 [NiAs],FeN 增加配位数,符合第二条,却失去共价性;COHP 表明,稳定性降低来自成键削弱。
还有很早就报道的其他压力多晶型例子,例如镧系硫化物。SmS 几乎乏味地以 [NaCl] 型结晶;约 0.65 GPa 的适中压力,使它转为类似 [NaCl] 的排列,3但晶格参数显著更小,从 5.97 到 5.88 Å,对应突然的体积下降,同时导电性增加,即半导体–金属转变。理论上恰当描述有些复杂,尤其用 DFT,因为 Sm 是强相关 $4f$ 原子,至少需要 Hubbard 修正。但无须数值计算,也能有简单直观模型:结构和金属性改变,与 SmS 的氧化态有关,半导体相写作 Sm$^{2+}$ 和 S$^{2-}$。然而,原子组态必定不同,基态为接近 $4f^6 5d^0$,普通 [NaCl] 型类似 CaS,高压金属相则为 $4f^5 5d^1$。即压力“活化”一个 $4f$ 电子,将它提升至 $5d$;晶格参数变短,$5d$ 与邻居重叠更好,于是在空间中展宽、离域,产生金属态 (Batlogg et al., 1976)\cite{batlogg1976electronic}。甚至可以把金属相写作 Sm$^{3+}$S$^{2-}$e$^-$,用 Sm$^{3+}$ 较小阳离子半径解释较小晶格参数。看来压力使材料金属化,这是简单而有说服力的物理思想。
一个简单金属元素,碱土金属 Sr,也有很早就知道的同素异形转变。标准条件为 $fcc$,约 3.5 GPa 时变为 $bcc$ (Jayaraman et al., 1963)\cite{jayaraman1963phase}。图 4.52 显示电子结构。
乍看奇怪,空间填充 74% 的密堆积结构,竟变为填充 68% 的非密堆积结构;但 Sr 原子同时收缩,抵消较差空间填充,因为其金属半径在 $fcc$ 中为 2.15 Å,在 $bcc$ 中为 2.10 Å。虽然很容易以为是电子组态改变造成的,变化却非常微妙。LOBSTER 从平面波 DFT 投影的轨道总布居证实,$fcc$ 组态为 $4s^{1.97}4p^{6.00}5s^{1.27}4d^{0.77}$,$bcc$ 变为 $4s^{1.97}4p^{6.00}5s^{1.28}4d^{0.76}$,只在 $5s4d$ 区域有约 1% 的微小重新分配,但图中 $4d$ 阴影清晰可见。这使 $bcc$ 的费米能级 DOS 为 0.697,高于 $fcc$ 的 0.456,也就是更强金属性。同时,ICOBI 可量化键级增加:$fcc$ 有 12 个最近邻,ICOBI 总和为 1.46;$bcc$ 有 $8+6$ 个最近邻和次近邻,总和为 1.54,键级增加 5%,也是更强共价性。
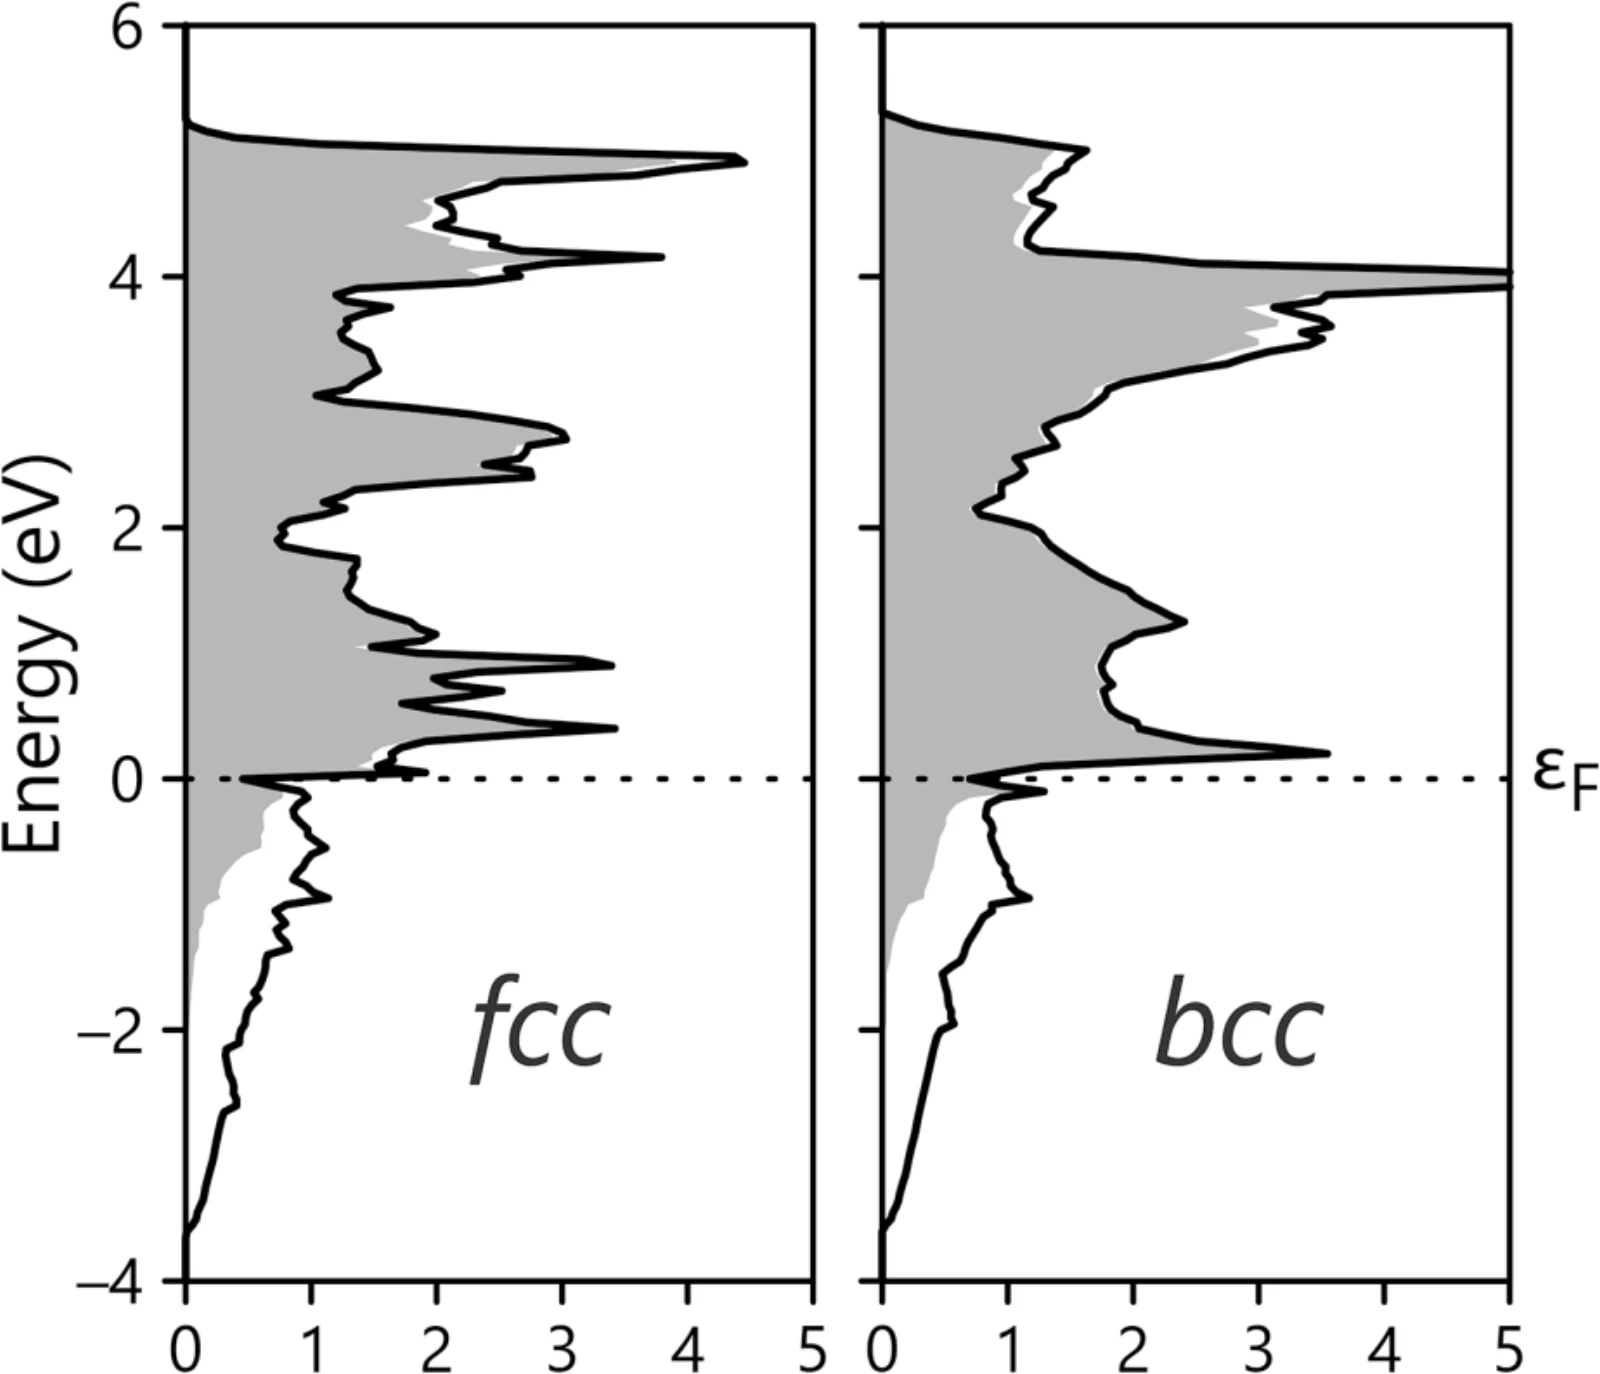
图 4.52: 基于平面波 PBE 计算,比较 $fcc$-Sr(左)和 $bcc$-Sr(右)的电子 DOS,$4d$ 参与为灰色阴影。
高压与氧化态:铂的氮化物
高压研究中,尤其对实验工作者,“活化”更高氧化态并不罕见。例如含 Cu$^{4+}$ 的 Cs$_2$CuF$_6$,需要高氟压 (Müller, 1987)\cite{muller1987fluorides},否则只能到 Cu$^{2+}$,或可能 Cu$^{3+}$。金的化学通常限于 Au$^{3+}$,但高氟压下可获得的 CsAuF$_6$ (Müller, 1987)\cite{muller1987fluorides} 和 AuF$_5$ (Hwang & Seppelt, 2001)\cite{hwang2001gold},包含 Au$^{5+}$。仍在 MPa 范围,但合成上涉及氟,已相当了不起。GPa 范围还有新惊喜。
2004 年,发现一种新铂“氮化物”,称为“PtN”,通过单质 Pt 与 N$_2$ 在 45–50 GPa 下直接反应、激光加热超过 2000 K 得到。结构被定为闪锌矿型,Pt 和 N 四配位,体积模量异常高,为 $372\pm5$ GPa,这对于高压相并不奇怪。然而,讽刺的是,PtN 的摩尔体积似乎比起始材料 Pt 和 $\frac12$N$_2$ 更大,有些悖论。这类奇怪现象,以及其他问题,立即被图 4.53 的电子结构理论结果澄清。
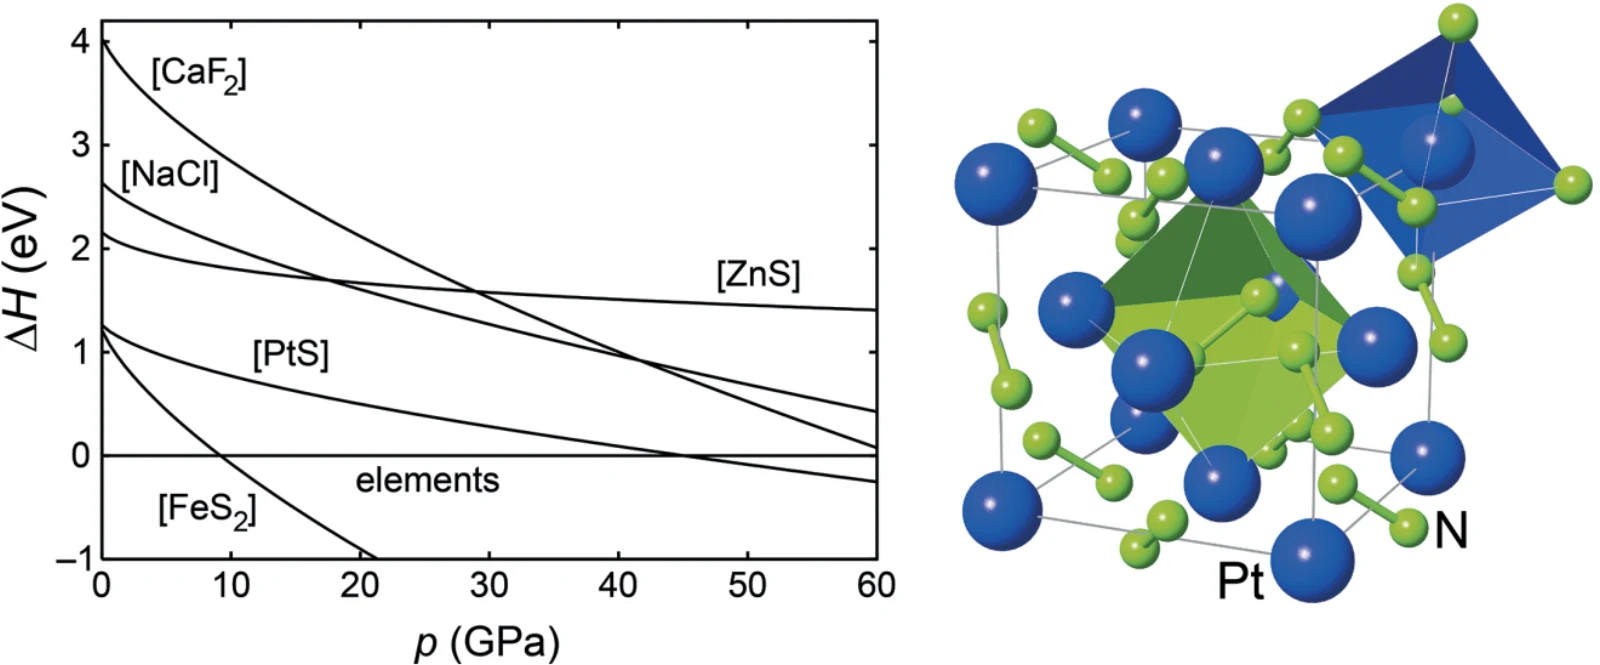
图 4.53: 基于 PAW 平面波 DFT,PtN 与 PtN$_2$ 的形成焓随结构类型和压力变化(左),以及 PtN$_2$ 的晶体结构(右)。
显然,“PtN”采用 [ZnS] 型永远不会稳定,甚至 [PtS] 型与 1:2 的 PtN$_2$ 组成相比也极不利。因此,“PtN”很难存在,组成与结构很可能都不正确 (von Appen et al., 2006)\cite{appen2006mysterious}。相反,黄铁矿 [FeS$_2$] 型更有利;随后,独立研究找到了正确组成 PtN$_2$ 和正确黄铁矿结构 (Crowhurst et al., 2006)\cite{crowhurst2006synthesis}。不过,名称不让化学家满意,因为 PtN$_2$ 不是氮化物。
N–N 哑铃的成键
PtN$_2$ 含 N–N 哑铃,因此,理解结构、组成和高压行为,紧密联系着对这一单元成键的理解,没有替代方式。最好从含 N$\equiv$N 三键的 N$_2$ 经典分子轨道图开始,如图 4.54,可与图 3.5 比较。
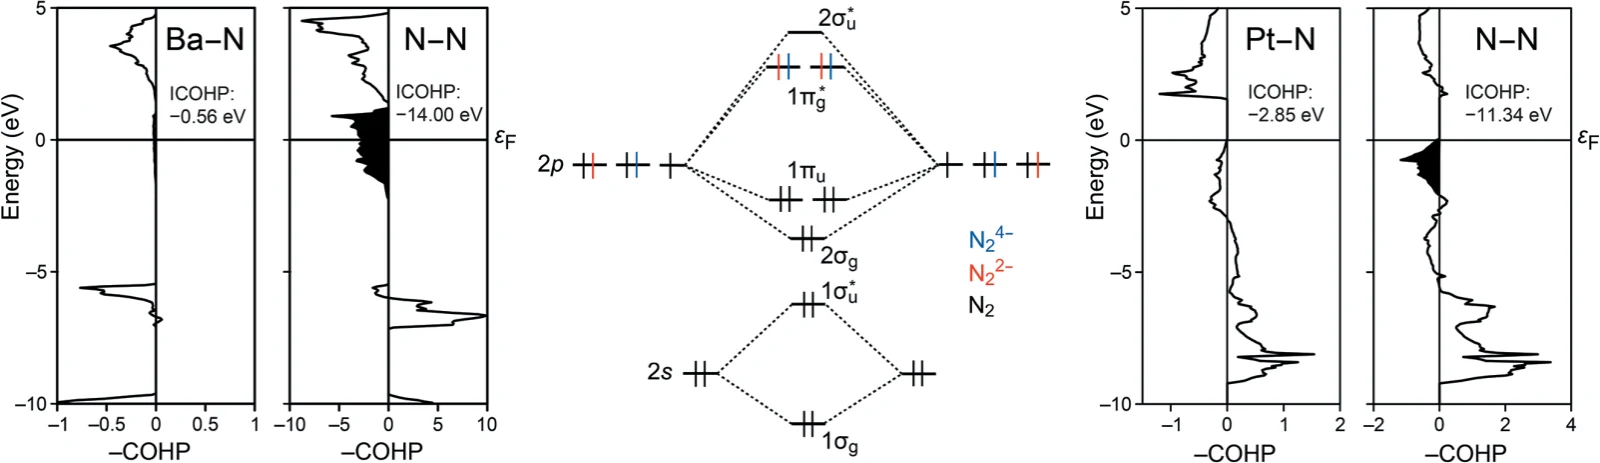
图 4.54: 不同电子填充的 N$_2$ 经典分子轨道图(中),以及二氮烯化钡 BaN$_2$(左)和过氮化铂 PtN$_2$(右)中的金属–N 与 N–N 成键。
每个 N 的价电子数为 5,N$_2$ 单元有 10 个电子,填充五个分子轨道:成键、反键 $1\sigma_g$ 和 $1\sigma_u^*$,彼此抵消,以及成键 $2\sigma_g$ 和两个 $1\pi_u$,图 3.5 已见。因此,存在三键,距离极短,为 1.10 Å,解离焓巨大,为 946 kJ mol$^{-1}$。像 N$_2^{2-}$ 那样额外两个电子,会填入简并反键 $1\pi_g^*$,模仿 O$_2$ 组态,对应 1.23 Å 的 N=N 双键。这就是高压合成的二氮烯化钡 BaN$_2$。再加两个电子,像 N$_2^{4-}$ 那样完全填满 $1\pi_g^*$,组态对应 F$_2$,或 1.41 Å 的 N–N 单键,即前述过氮化铂 PtN$_2$。
两者电子结构也显示这一点,再见图 4.54 左、右。第一种,Ba–N 成键适中,N–N 反键能级半满,简单说就是 Ba$^{2+}$N$_2^{2-}$。第二种,Pt–N 更强,N–N 的 $1\pi_g^*$ 反键能级已完全占据,电子情况对应 Pt$^{4+}$N$_2^{4-}$。这解释了 BaN$_2$ 的计算体积模量 $B_0=46$ GPa 为什么较大:N$_2^{2-}$ 分子刚度高,外部压力直接与半满反键 $1\pi_g^*$ 竞争,实验工作者相当于压迫 N–N 反键轨道。PtN$_2$ 的 256 GPa 更甚,因为 $1\pi_g^*$ 完全填满 (Wessel & Dronskowski, 2010)\cite{wessel2010nature}。
因此,二氮烯化物,即带 $-2$ 电荷的 N$_2$,与过氮化物,即带 $-4$ 的 N$_2$,其高压化学和物理完全由复杂氮阴离子主导,比较第 4.3 节。把 BaN$_2$ 或 PtN$_2$ 称为“氮化物”,会让化学家发抖,因为名称不符合电子结构。氮化物暗示 N$^{3-}$,但“Ba$^{6+}$(N$^{3-}$)$_2$”和“Pt$^{6+}$(N$^{3-}$)$_2$”严重错误,而 Ba$^{2+}$N$_2^{2-}$ 与 Pt$^{4+}$N$_2^{4-}$ 才一语中的。4
正确理解之后,很容易预测其他物种,例如 N–N = 1.30 Å 的 LaN$_2$,电子数最好写成 La$^{3+}$N$_2^{2-}$e$^-$,一种金属,与 [CaC$_2$] 型 LaC$_2$ 在电子上相似 (Wessel & Dronskowski, 2010)\cite{wessel2010nature}。不久,通过冲击驱动 La(NO$_3$)$_3$ 分解,制备出来,N–N = 1.31 Å (Tschauner et al., 2013)\cite{tschauner2013shock}。过渡金属相 FeN$_2$ 也被预测,比较前述 [NiAs] 型 FeN (Wessel & Dronskowski, 2011)\cite{wessel2011new},并在加热金刚石对顶砧中制备 (Laniel et al., 2018)\cite{laniel2018high},N–N = 1.31 Å。“Fe$^{3+}$N$_2^{3-}$”电荷分配,与 Fe–N 距离并不完全一致,Fe$^{2+}$N$_2^{2-}$ 可能更合适。这与此前仅含碱金属、碱土金属的三元 Li$_2$Ca$_3$(N$_2$)$_3$ 的发现吻合。该化合物也来自 以 LiN$_3$ 与 Ca(N$_3$)$_2$ 的叠氮化物混合物为原料、在 9 GPa 和 1023 K 条件下进行的高压高温合成;所得材料是一种具有金属性的二氮烯化物 (Schneider et al., 2013)\cite{schneider2013high}。图 4.55 中间给出了高压与常压下复杂阴离子的电子结构,结构中存在多种这类阴离子,可以与左、右两侧的经典分子轨道图比较。
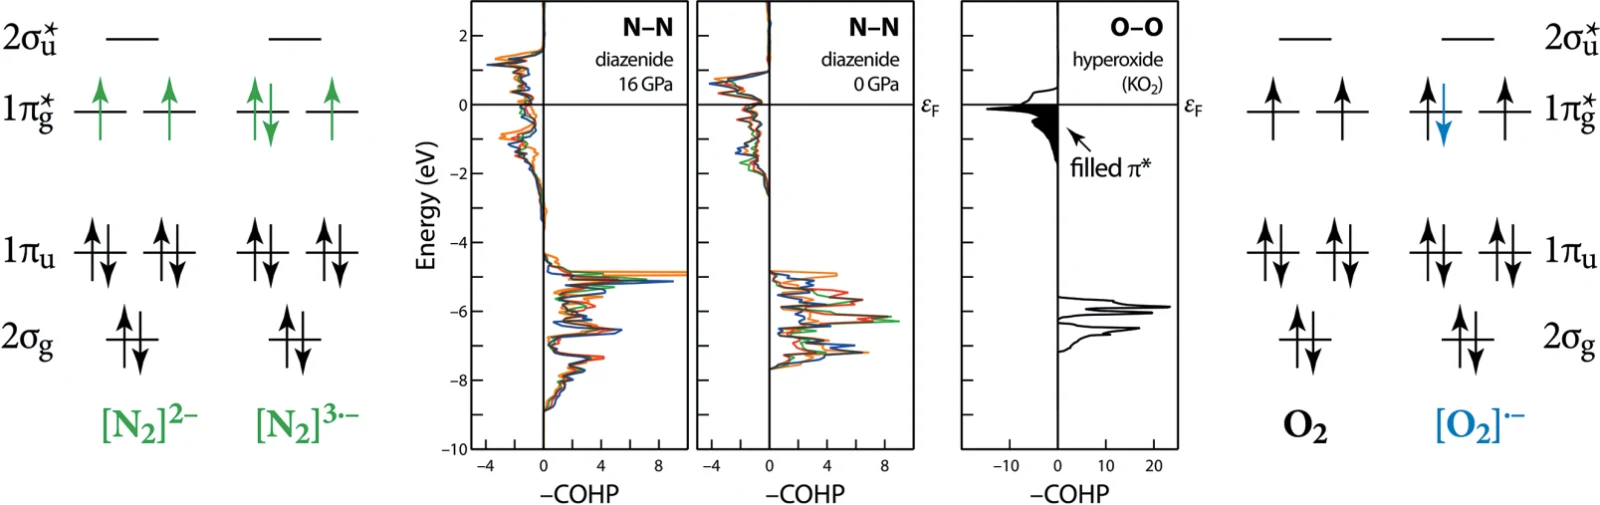
图 4.55: 随阴离子电荷变化的 N–N(左)与 O–O(右)分子轨道成键示意,以及不同压力下 Li$_2$Ca$_3$(N$_2$)$_3$ 和 KO$_2$ 的 COHP 化学键分析(中)。
如果仅凭精修得到的 1.34–1.35 Å 的 N–N 距离,作一个相当朴素的判断,可能会认为其中存在 N$_2^{3-}$;但 ESR、磁性及电导率测量表明,实际并非如此。首先,与超氧化物 KO$_2$ = K$^+$O$_2^-$ 不同,$1\pi_g^*$ 能级的电子占据为 50%,而不是 75%;其次,ESR 也未检出自由基电子。第三,阴离子的振动符合 N$_2^{2-}$ 的描述。因此,多出的两个电子离域在赋予材料金属性的能级中 (Schneider et al., 2013)\cite{schneider2013high},可以用“离子极限”把这一高压相写成 $(\mathrm{Li}^+)_2(\mathrm{Ca}^{2+})_3(\mathrm N_2^{2-})_3(\mathrm e^-)_2$。
为了把这些现象放到更大的背景中,应当指出:类似 N$_2^{2-}$ 的复杂阴离子二聚体,在固态化学中早已为人所知,而且无须外部压力就能制备。例如,简单的“碳化”钙 CaC$_2$ 是工业高温产物,其离子晶体化学式为 Ca$^{2+}$C$_2^{2-}$。因此,它实际上应是乙炔化钙,其中 C$_2^{2-}$ 的电子数与中性 N$_2$ 一样;于是应当存在 C$\equiv$C 三键,而事实确实如此。还有 Y$_2$Br$_2$C$_2$ 等富金属相,按照类 Zintl 的电子收支平衡,可写作 $(\mathrm Y^{3+})_2(\mathrm{Br}^-)_2\mathrm C_2^{4-}$。因此,预期存在类似 N=N$^{2-}$ 的 C=C$^{4-}$ 阴离子,这个判断同样正确,并在可通过化学手段调控的超导性方面,产生了令人着迷的物理后果 (Simon, 1997)\cite{simon1997superconductivity}。其中一些细节见附录 I。
复杂含氮阴离子的缩合
由于高压相通常伴随更强的缩合,例如 SiO$_2$ 的各相或冰 X,我们可以再看一下复杂含氮阴离子的化学,如第 4.3 节介绍过的碳二亚胺阴离子。为便于说明,请看图 4.56,其中展示了几种简单与复杂的含氮阴离子。
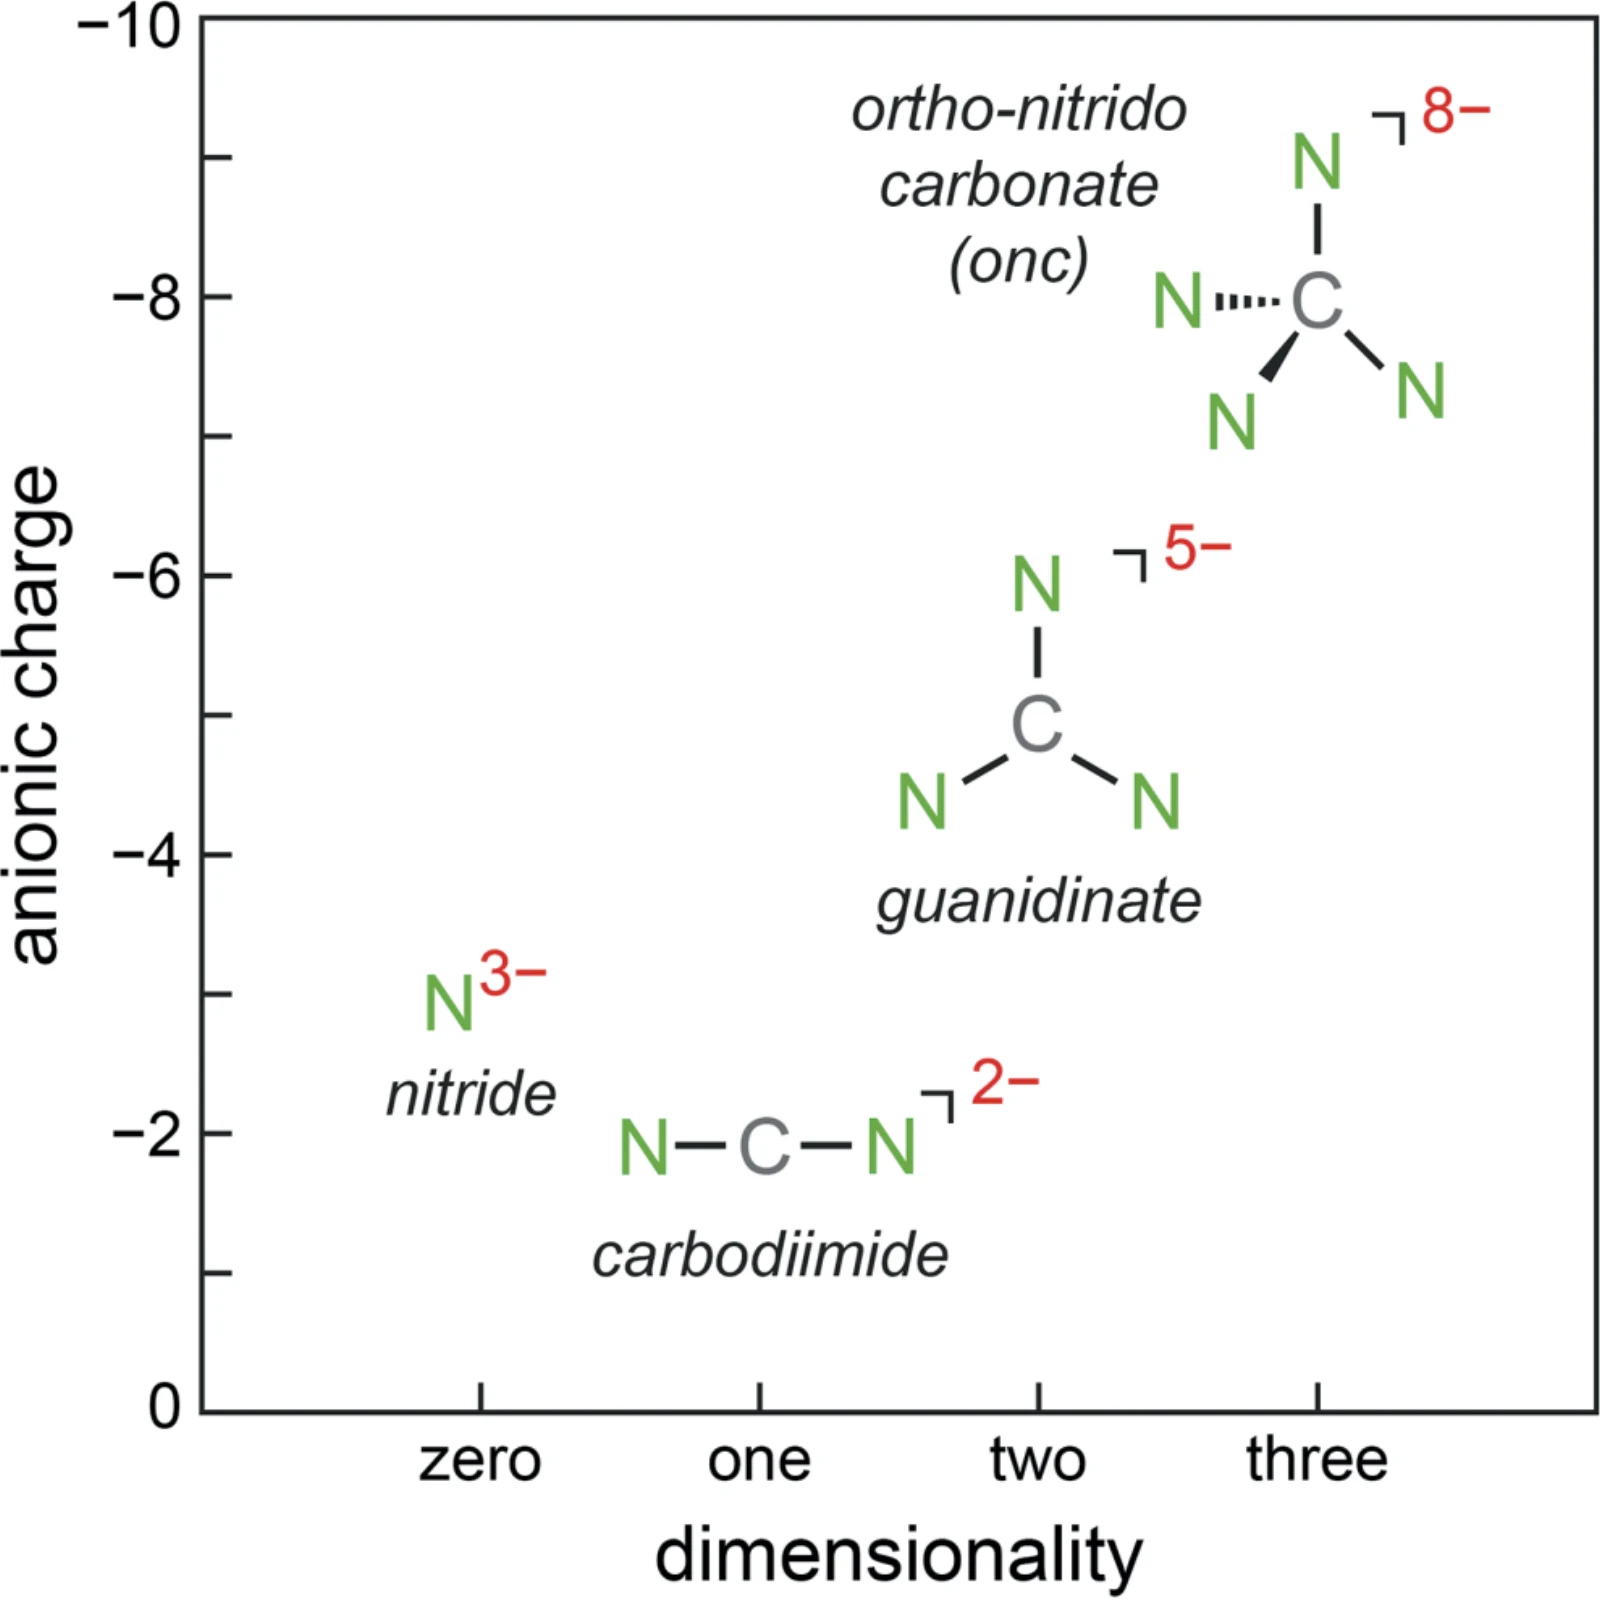
图 4.56: 含氮(复杂)阴离子的形状与电荷、维度之间的关系。
氮化物阴离子 N$^{3-}$ 是零维的,而碳二亚胺阴离子 NCN$^{2-}$ 呈细长形,因此是一维的。完全去质子化的胍基阴离子 CN$_3^{5-}$ 是二维的(三角形),正氮代碳酸根阴离子 CN$_4^{8-}$ 则应是三维的(四面体)。无须太多想象,就能设想在压缩下,N$^{3-}$ + NCN$^{2-}$ 生成 CN$_3^{5-}$,而 N$^{3-}$ + CN$_3^{5-}$ 生成 CN$_4^{8-}$。在今天,这些都可以通过计算探索,如图 4.57 上部所示。进化算法预测出 TaCN$_3$,即 Ta$^{5+}$CN$_3^{5-}$,以及 Hf$_2$CN$_4$,即 $(\mathrm{Hf}^{4+})_2\mathrm{CN}_4^{8-}$ 等物种;随着压力上升、缩合程度增加,它们的 C–N 及金属–N 化学键强度,也通过 ICOHP 衡量而增大。
同样,名为 Hf$_2$CN$_4$ 的相应当存在不同压力下的多晶型,至少很容易从能量–体积图中发现它们。用焓–压力图表示,见图 4.57 右侧,常压下的 Hf$_2$CN$_4$ 应是一种氮化物碳二亚胺,同时包含两个 N$^{3-}$ 和一个 NCN$^{2-}$。压力更高时,应以缩合程度更高的氮化物胍基盐多晶型为主,它包含 N$^{3-}$ 与 CN$_3^{5-}$,组成仍然是 Hf$_2$CN$_4$。在最高压力下,将出现完全缩合、只包含 CN$_4^{8-}$ 的正氮代碳酸盐形态,这一切都得益于不断增强的共价成键 (Luo et al., 2021)\cite{luo2021predicting}。现在,就期待实验来证实吧。
对简单的 BeCN$_2$ 相,也预测到了类似现象,但尚未证实。在由压力,以及温度决定的拓扑与稳定性方面,这是一个非常有趣的体系,图 4.58 作了简要总结。
能量最低的两个多晶型都是二维的,几乎类似石墨;另外还有一个高温碳二亚胺相,以及一个高压纤锌矿相。所有这些相的稳定性,至少在一定程度上,都可以用共价 C–N 成键的多少,以及影响较小的 Be–N 成键来解释 (Luo et al., 2022)\cite{luo2022existence}。
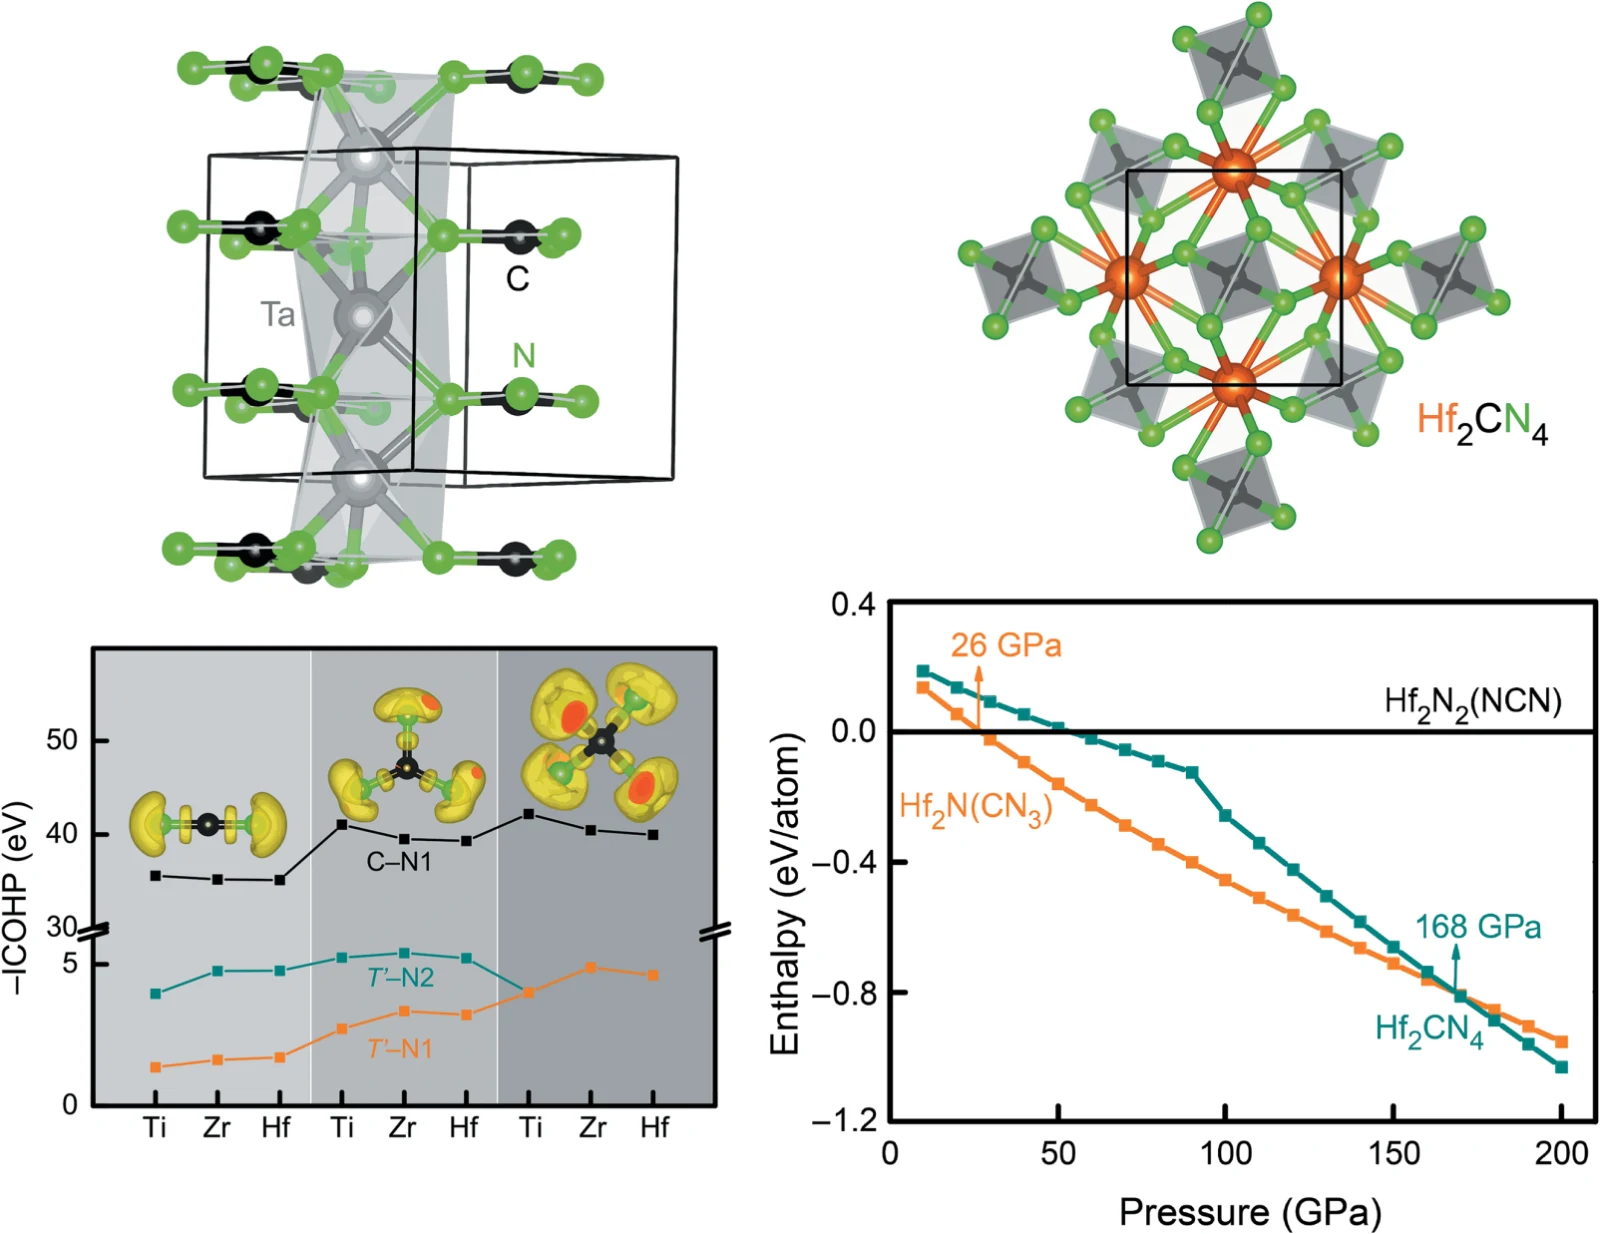
图 4.57: 预测的 TaCN$_3$ 和 Hf$_2$CN$_4$ 晶体结构(上),以 ICOHP 与 ELF 表示的 C–N 和金属–N 成键随压力的变化(左下),以及 Hf$_2$CN$_4$ 压力多晶型的焓–压力图(右下)。
压力也能增强离子性
现在回到开头的一般假设:压力通过增强缩合,实际上使包括氢在内的一切都金属化。5这使人想到向化学专业新生提出的一个问题:如果压缩具有 $fcc$ 结构、空间填充率达到最优值 74% 的密堆积金属 $M$,会发生什么?体积当然会减小,但结构不会改变,因为 $fcc$ 已经是密堆积,不可能堆得更紧。这听起来正确,却是错的。来看简单的金属 Na,它以非密堆积的 $bcc$ 结构类型结晶。当压力足够高,约为 65 GPa 时,它会变为 $fcc$ 结构;压力再升高,还会发生一些有趣的事情,这里暂且略过。然而,在约 200 GPa 时,Na 会变为绝缘体,而且透明。
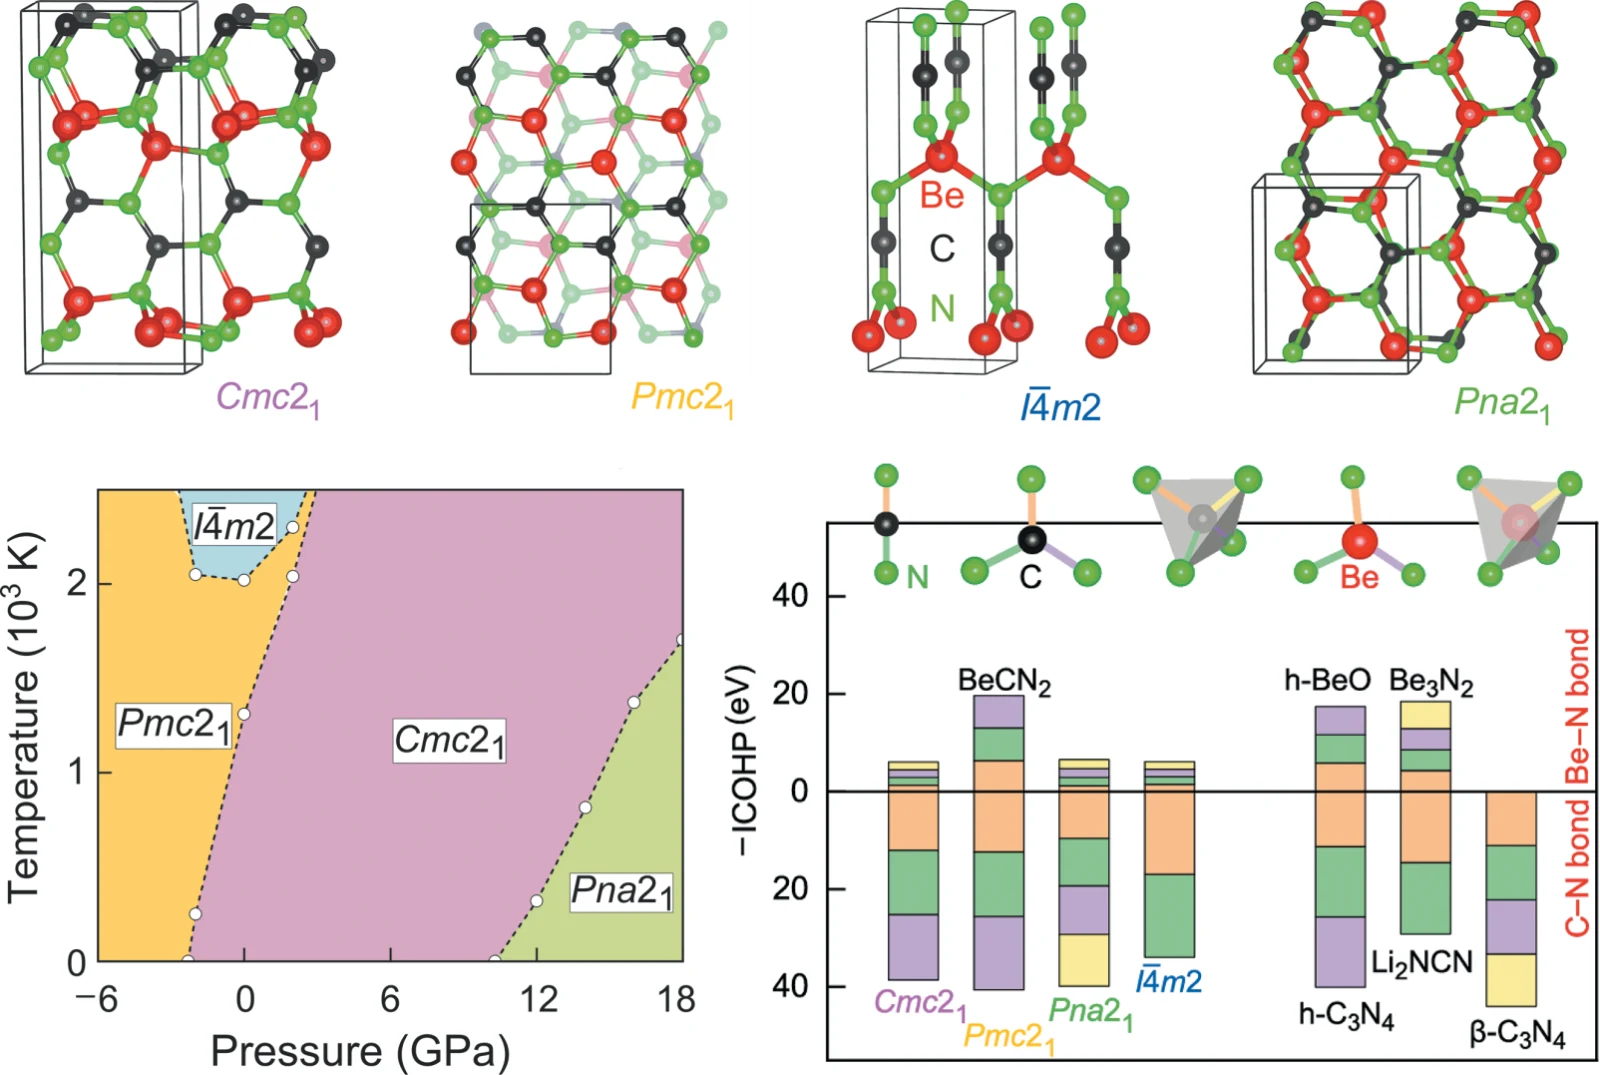
图 4.58: 能量最低的四种 BeCN$_2$ 多晶型的预测晶体结构(上),及其温度–压力稳定区间、C–N 和 Be–N 成键;颜色对应于上方各彩色多面体示意,并与 BeO、Be$_3$N$_2$ 比较(下)。
这是大规模结构重组的结果,原子采取了与 [NiAs] 相关的排列,如图 4.59 所示。
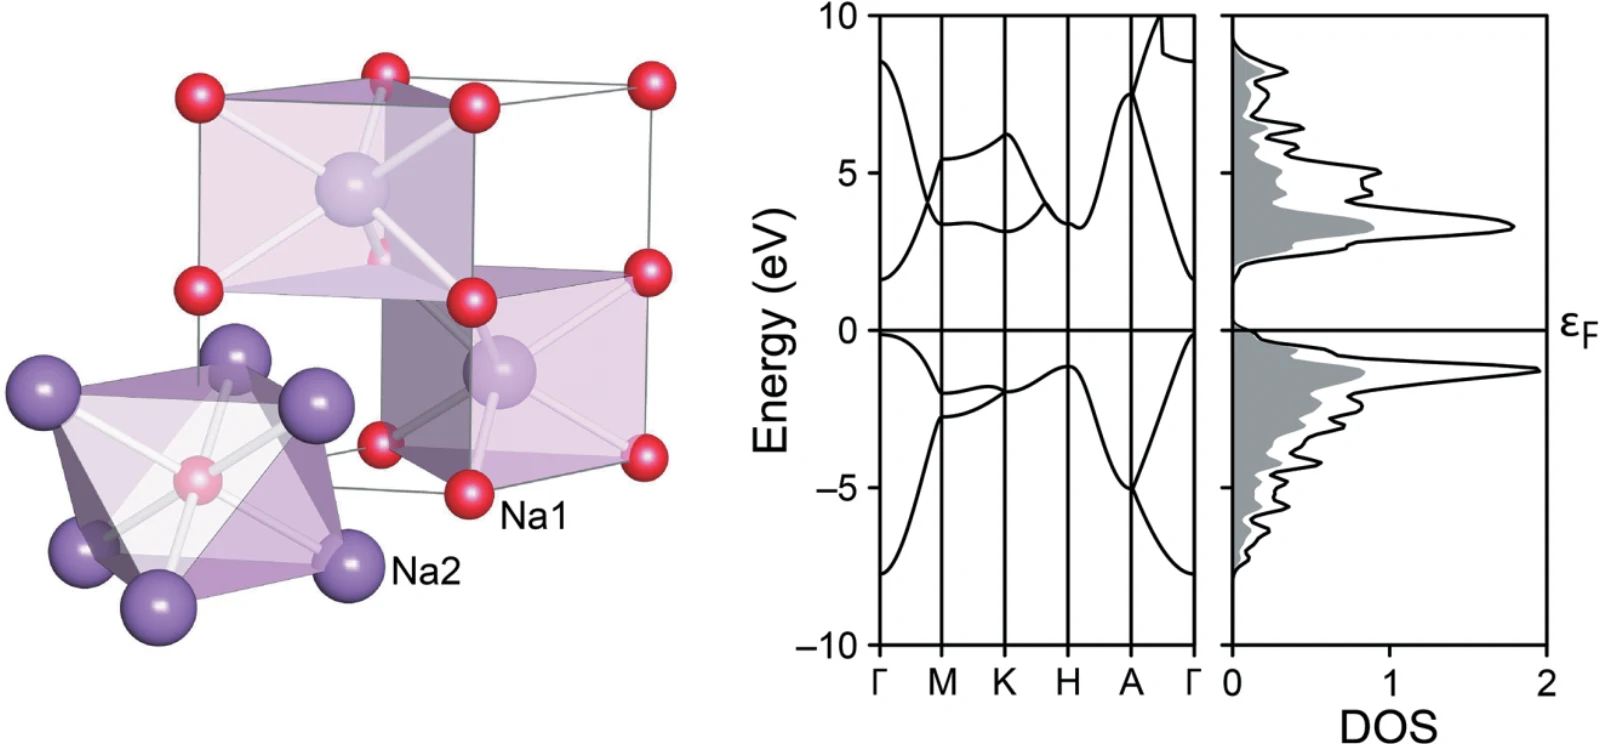
图 4.59: 透明钠的晶体结构(左),及其能带结构和 DOS(右);阴影部分 DOS 属于“阴离子”Na,空白部分属于“阳离子”Na。
存在一个带隙,人们把它解释为强烈的 $3d$–$3p$ 混合,甚至涉及 $2p$ 芯轨道的结果。在晶体结构中的某些位置,电荷发生积聚,(Ma et al., 2009)\cite{ma2009transparent}。还有一种可能更简单的解释:受到极强压缩时,原先按 $fcc$ 堆积的 Na 原子,找到了一种更好的堆积方式,但它建立在尺寸不同的原子之上。例如,两个 Na 原子变为一个较大的 Na$^{\delta-}$ 阴离子和一个较小的 Na$^{\delta+}$ 阳离子;如果交换一个电子,所需能量就是电子亲和能与电离势之和。这样,较小的 Na$^{\delta+}$ 就能进入密堆积 Na$^{\delta-}$ 结构的空位;最终结果就是从 $fcc$ 或 $hcp$ 出发形成 [NaCl] 或 [NiAs] 结构类型。对于透明 Na,大自然选择了 [NiAs],即所谓的重构型相变,Na 原子的电荷为 $\pm0.20$。必须承认,电荷转移远小于 $\pm1$,但这一想法仍然有效。显然,高压导致了与金属化相反的结果。也就是说,作一个很大的简化,透明 Na 是由两个电荷略有不同的 Na 离子构成的盐。较小、八面体配位的 Na 阳离子,可以“藏”在由较大、三棱柱配位的 Na 阴离子组成的六方密堆积主体结构的空位中,不占额外体积;后者则占用稍大一些的体积。因此,结构反映了较大三棱柱与较小八面体之间的尺寸差别。
事实上,只要采用合适的方法,就能定量开展上述关于原子尺寸如何随压力变化的定性分析。这一方法称为 DFT 化学压力分析,关注原子空间需求的影响。直观上可以认为,共价成键的空间优化会与位阻排斥竞争,即已填满的类芯原子轨道之间的泡利排斥。因此,固体中产生局域压力,大自然通过真实、却往往不理想的原子间距离,找到一种折中 (Fredrickson, 2012)\cite{fredrickson2012dft}。
Na$_2$He
第一种真正的氦化合物 Na$_2$He 的合成故事,与透明钠的情况相似。在 113 GPa 以上的压力下,把氦和钠的混合物放入金刚石对顶砧,会得到对应于反萤石结构类型的 X 射线衍射图,如图 4.60 所示。看起来存在一种放热化合物,其中 He 与 Na 结合,至少乍看如此,尽管氦具有 $1s^2$ 稀有气体组态。这个相里究竟发生了什么?
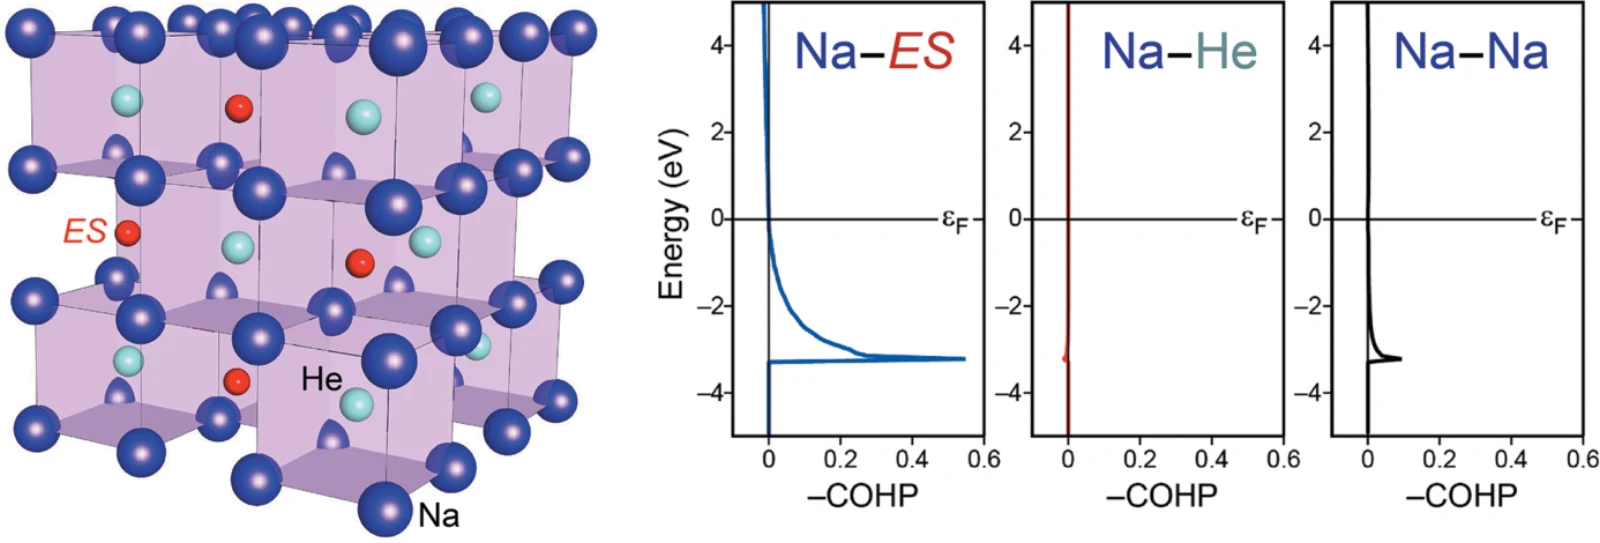
图 4.60: Na$_2$He 的晶体结构(左),以及相应的 COHP 化学键分析(右)。被两个电子占据的红色“空位”记作 $ES$。
晶体结构中,既有容纳 He 原子的 Na 立方体,也有空的 Na 立方体,两者比例为 1:1。这个材料是绝缘的,可以说类似盐。稍作思考,记住透明 Na 的故事,就会发现压力可能高到足以把 Na 唯一的 $3s^1$ 价电子,最终以机械方式从 Na 中挤出来,形成 Na$^+$。它的六配位离子半径为 1.02 Å,比 1.8 Å 的金属半径小得多,因此节省大量空间,让受压材料的体积缩小。随后,一对电子,来自 $2\,\mathrm{Na}\rightarrow2\,\mathrm{Na}^++2\,\mathrm e^-$,可以进入由八个 Na$^+$ 阳离子构成的空立方体,这是一个相当简单的想法。幸好,电子结构理论得到的正是这一结果。这次使用局域轨道,即 LMTO 理论,它允许在空的原子位置设置数值轨道,也就是“分波”,结果如图 4.60 右侧所示。COHP 表明,几乎没有 Na–Na 相互作用,因为在 113 GPa 时,价电子已经离开了 Na。同样,也没有 Na–He 相互作用,因为 He 与 Na$^+$ 都具有稀有气体组态,分别为 [He] 和 [Ne]。不过,立方体角点的 Na$^+$ 离子,与中心两个配对电子之间,存在强相互作用;中心记作 $ES$,即空位,这赋予了体系很高的稳定性。
用静电语言描述,阳离子 Na$^+$ 与仅由两个电子构成的阴离子 $2\,\mathrm e^-$ 之间,产生了一个马德隆能项。这样,我们看到的是一种所谓的电子化合物,也称 electride,因为电子不再位于它们原来所在或所属的位置 (Dong et al., 2017)\cite{dong2017stable}。因此,He 原子只是充当“间隔物”,让这些电荷彼此分开;通过这种间接方式,它以某种方式与 Na“结合”。某种意义上很古怪,我们还不习惯这样思考。
碳酸
最后,回到一种常见、随处可见,却只有在高压下才能“看到”其晶体结构的化合物。不稳定的碳酸 H$_2$CO$_3$,是水与二氧化碳反应的简单产物。日常苏打水中的 CO$_2$ 气泡,或由 H$_2$CO$_3$ 去质子化产生的 H$^+$ 所带来的微酸味,让我们见识到它的分解产物;溶液中也因此有 HCO$_3^-$,即碳酸氢根。H$_2$CO$_3$ 真的存在吗?文献中曾依据巧妙合成和光谱学尝试提出相关说法,但只要没有晶体结构,就很少有人相信,因为眼见为实。这也是教科书常把 H$_2$CO$_3$ 称作“不存在”化合物的原因。H$_2$CO$_3$ 很重要,例如参与调节血液的 pH 值。接近 2 GPa 时,DFT 表明,碳酸在焓上比 H$_2$O 与 CO$_2$ 更稳定。采用中子衍射,并用氘 D 代替氕,可以在实验上证实:由压力稳定的 D$_2$CO$_3$ 在单斜晶系中结晶,如图 4.61 所示。
D$_2$CO$_3$ 分子排列成二聚体,每个分子的羟基中有两个较长的 C–O 键,1.30 Å,羰基中则有一个较短的 C=O 键,1.26 Å。在价键语言中,这只是由于离子组态的存在;在分子轨道理论中,则来自键级为 $\frac13$ 的 $\pi$ 成键。前面讨论双重去质子化胍基阴离子时,已见过这种情况,见第 4.2 节。这也很容易从图 4.61 下部的 COHP 图中定量描述。O–D 键相当普通,却与极强的 O–D$\cdots$O 桥键竞争,见第 4.4 节。从波函数得到的 Löwdin 电荷揭示了一个很令人困惑的结果:C 为 $+0.64$,羟基 O 为 $-0.42$,羰基 O 为 $-0.50$,H 为 $+0.35$。由此得到按静电学定义的马德隆能为 $-980$ kJ mol$^{-1}$,数值极大,与岩盐相当。当然,这并不意味着碳酸会以离子形式蒸发;同样,无论许多教科书怎样写,MgO 都不会蒸发成 Mg$^{2+}$ 和 O$^{2-}$ 离子。不过,这让我们认识到,在显著外部压力下,具有很短共价键的分子晶体中,存在怎样的作用力 (Benz et al., 2022)\cite{benz2022crystal}。
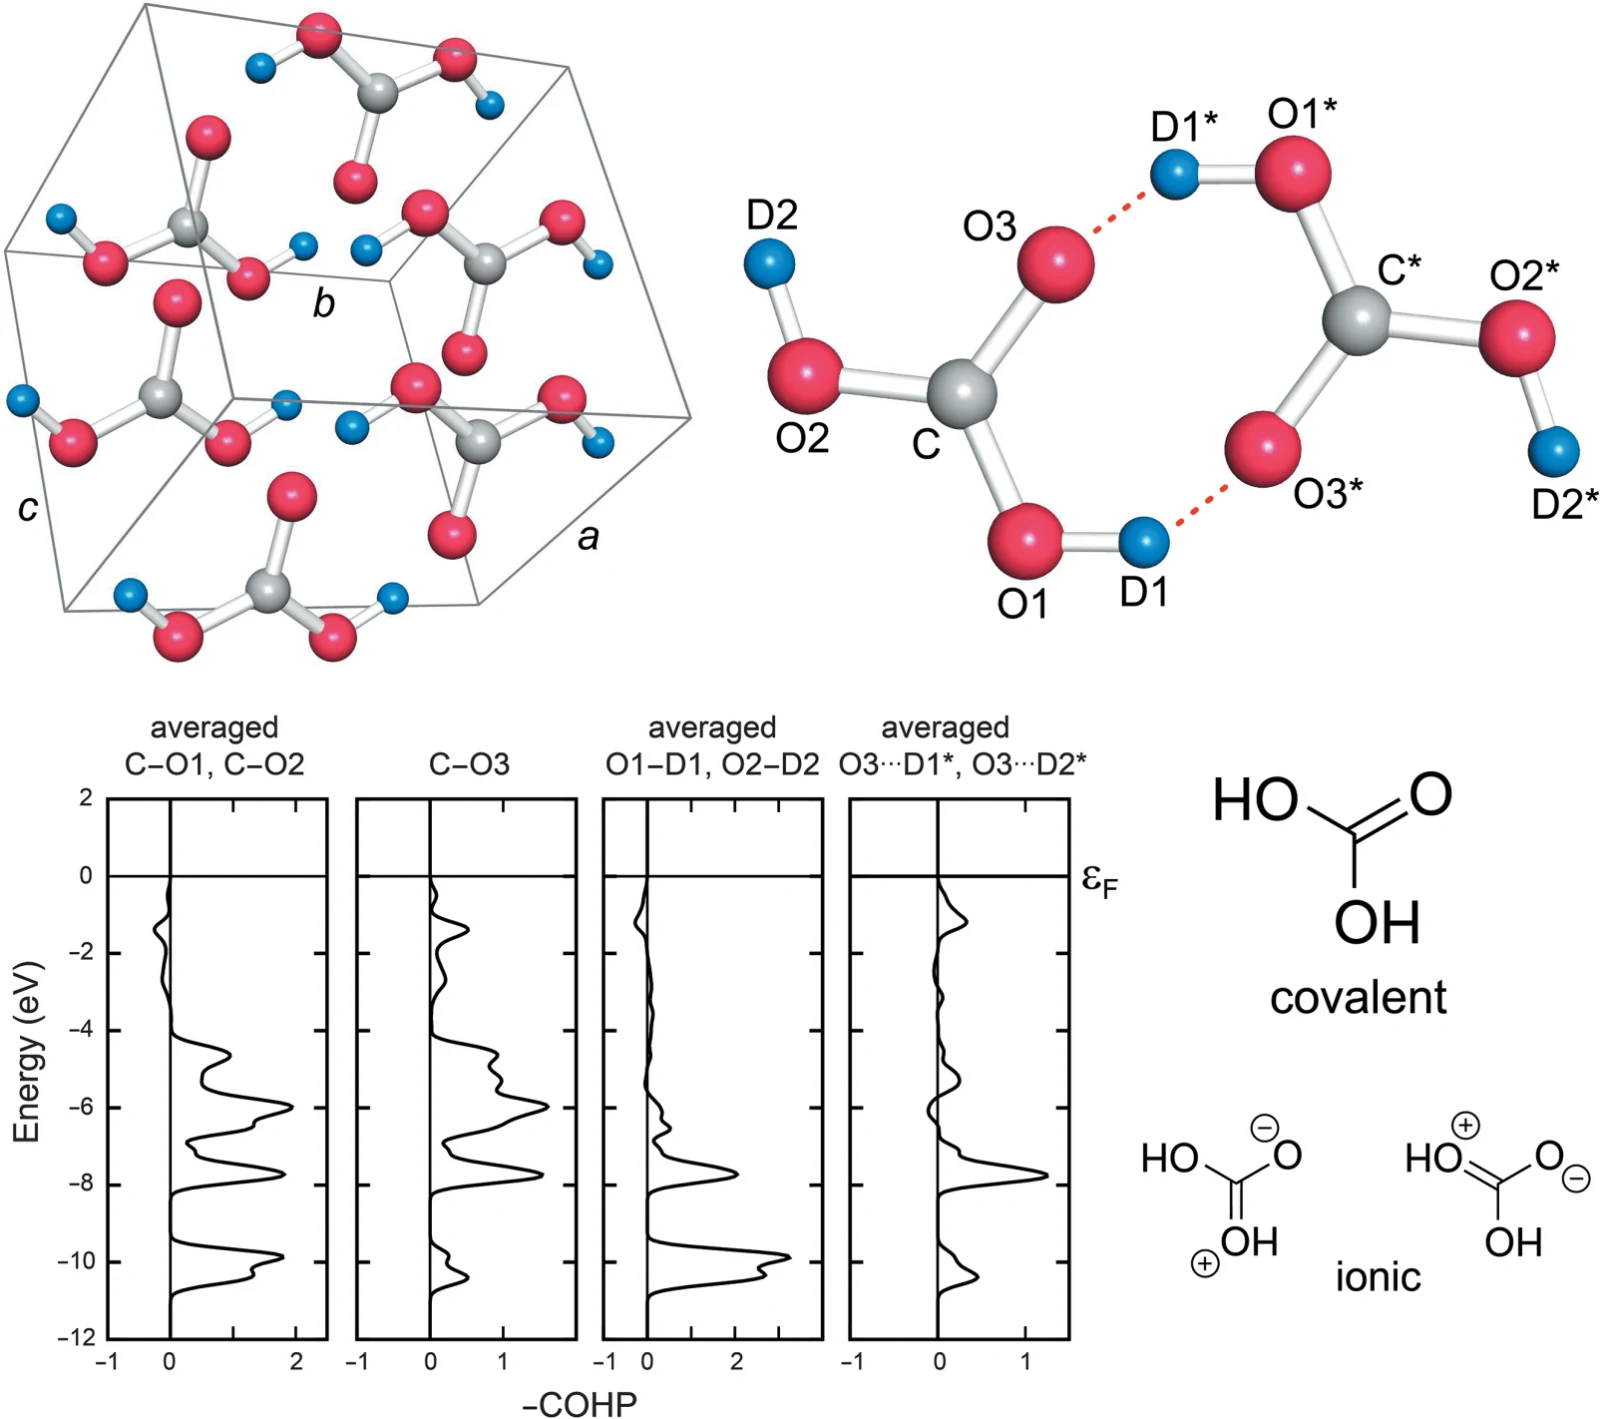
图 4.61: 氘代碳酸的晶体结构及其分子二聚体(上),以及晶体内各种相互作用的 COHP 化学键分析(下)。
小结
虽然还可以继续讨论许多例子,现在该稍作休息了。关于(高)压如何普遍影响化学成键,可以总结几点:
- 有两条熟知的压力规则。第一条将某个元素的行为与其更高同系元素联系起来;第二条强调,压力升高时配位数增加,涉及缩合行为,SiO$_2$ 的多晶型及 Pauling 晶体化学第三条规则很好地说明了这一点。它们是很好的规则,但也有例外。
- 高压能够改变电子组态,也可能允许更高氧化态,这并不限于离子性材料。恰恰相反,即使对于被认为具有金属性的材料,至少也可以用不同电子组态,因而不同成键,来解释它们的行为。
- 当过氮化物等复杂阴离子存在于固态材料中时,很可能可以直接从化学成键论证,解释其全部压力行为,尤其是键长、体积模量等,因为压力作用于反键分子能级。
- 同样,压力能够决定复杂阴离子的形状与缩合程度,因此,压力多晶型现象,远远超出过去已知的范围。
- 与固态教科书中常见的“压力使一切金属化”的简单传统信念相反,压力也能使物质更具离子性,否则就无法解释透明 Na 和 Na$_2$He 等极高压相。这个离子性论证,也适用于普通分子化合物;在这些材料中,压力可能诱发出乎意料地强的马德隆场。
系列导航
- 分子与固体的计算
- 分子与固体的分析
- “七武士”:七类材料及其化学成键
- 混合阴离子、复杂阴离子与复杂阳离子
- 电池材料中的共价性与离子性
- 分子晶体、氢键与其他次级成键
- Zintl 相、金属、巡游磁体与钢
- 高压下的奇特物质(本文)
- 固体中的多中心成键
- 普通化学与量子化学的几则趣味知识
我曾试图在一个专注材料基因组的著名电子结构数据库中,找到已经存在、1999 年报道、是固态化学真正突破的 Sn$_3$N$_4$ 相,却没有成功。一定是我的错。
纳入多体电子相关和量子非谐运动的最新理论预测,给出原子金属态、同时也是超导态氢的转变压力为 577(4) GPa (Monacelli et al., 2023)\cite{monacelli2023quantum}。
注意挑剔晶体学家认可的措辞:两种 [NaCl] 结构相似或类似,但不相同。虽然空间群和原子位置相同,由于成键不同,只是同点结构。要成为同型结构,即实验室行话中的相同结构,成键也应该相同 (Lima-de-Faria et al., 1990)\cite{limadefaria1990nomenclature}。
真认为 BaN$_2$ 或 PtN$_2$ 应称“氮化物”的人,也应该把 H$_2$O$_2$ = H–O–O–H 简称“水”,而不是过氧化氢;但水是 H$_2$O。
另一个例子是单质氪;一项计算研究预测,它在 500 GPa 以上具有金属性 (Grochala et al., 2007)\cite{grochala2007chemical}。